


Summary
Familial parkinsonisms may be separated into two groups of hereditary parkinsonism: one that looks like idiopathic parkinsonism and another including other neuroheredopathies associated with parkinsonism. The gene loci of six forms of familial parkinsonism and several other neuroheredopathies have been discovered. The mutation of PARK 1 is associated with a parkinsonism very similar to idiopathic parkinsonism. It has enlightened the role of alpha-synuclein and its participation into the development of Lewy bodies leading to the concept of synucleinopathies. Understanding the role of changes of protein structure and of their degradation in neuronal degeneration may help to understand idiopathic parkinsonism, although the hereditary parkinsonisms stay rare and the aetiology of idiopathic parkinsonism remains unknown.
Résumé
L’étude des syndromes parkinsoniens familiaux a amené à la découverte des formes héréditaires qui peuvent être réparties en deux groupes: les parkinsonismes héréditaires mimant la maladie de Parkinson et le groupe des hérédopathies associées à un parkinsonisme. Les localisations génétiques de six formes de parkinsonisme familial et de plusieurs hérédopathies ont été trouvées. La forme de parkinsonisme lié à la mutation du PARK 1 qui ressemble à la forme sporadique, a permis la découverte du rôle de l’alpha synucléine et sa participation au corps de Lewy amenant à l’avènement du concept des synucléopathies.
Des altérations au niveau des protéines et de leur dégradation ouvrent la voie à des explications pour les mécanismes de la dégénérescence neuronale et amèneront sans doute à une meilleure compréhension de la maladie de Parkinson bien que les formes de parkinsonismes héréditaires restent des entités rares, et que l’étiologie de la forme sporadique reste pour l’instant inconnue.
Mots clés: parkinsonisme familial; génétique; alpha-synucléine
Introduction
Bien que l’étiologie de la maladie de Parkinson reste pour l’instant inconnue et qu’une composante génétique dominante ait à plusieurs reprises été écartée au profit des causes environnementales, la découverte de plusieurs grandes familles avec un syndrome parkinsonien familial fait de la génétique, soit sous la forme de gènes responsables, soit sous la forme de gènes prédisposant, une des composantes majeures des étiologies potentielles de cette maladie.
Grâce à la biologie moléculaire les maladies neurodégénératives ont pu être reclassées en fonction du linkage chromosomique, selon le gène atteint et le déficit biochimique en résultant. La localisation de la mutation, son type et les différentes vulnérabilités neuronales permettent d’expliquer en partie la variabilité phénotypique [1].
Actuellement il existe plusieurs catégories de protéines qui, altérées dans leur structure par une mutation ou une délétion génétique, s’accumulent dans les neurones ou les cellules gliales et sont responsables des altérations histopathologiques typiques des différentes maladies neurodégénératives. L’influence des mutations génétiques peut être modérée par une pénétrance faible, l’interaction avec d’autres gènes et des facteurs exogènes (stress oxidatif, toxiques) [2,3] amenant à des expressions phénotypiques variables.
Tableau 1.
Gènes et locus des parkinsonismes héréditaires.
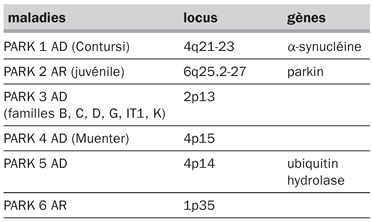
Nous allons revoir ci-après certains de ces nouveaux concepts en mettant l’accent sur leurs relations avec le parkinsonisme.
Parkinsonismes génétiques mimant la maladie de Parkinson
Certains parkinsonismes familiaux miment presque parfaitement la maladie de Parkinson tant du point de vue clinique, avec un parkinsonisme dopasensible progressif sans atypie, que neuropathologiques avec la présence d’une atteinte prédominante sur la substance noire et la présence de corps de Lewy (tab. 1).
PARK 1: 4q21 et alpha-synucléine
Plusieurs travaux ont documenté l’agrégation familiale de la maladie de Parkinson indiquant l’importance d’un facteur génétique [6,7]. L’analyse génétique de deux grandes familles d’origine italienne (Contursi) atteint d’une maladie de Parkinson confirmé par la pathologie [8,9] a démontré une hérédité autosomique dominante avec un pourcentage de ségrégation totale de 40,1% et de 50% dans certaines branches et une répartition hommes-femmes similaire à la maladie de Parkinson [10]. A part l’âge de début des symptômes, autour de 46,5 ans, la présentation clinique et la réponse à la lévodopa étaient compatibles avec une maladie de Parkinson typique avec une sorte de «wide eyed stare» parkinsonien initial, une rigidité, une bradycinésie, un tremblement et des troubles à la marche, ainsi que des fluctuations on-off lors et des dyskinésies à la lévodopa apparaissant durant l’évolution de la maladie. Une démence ou une dépression ont été décrites dans des rares cas, tardivement et peu marquées. L’examen histopathologique montre une perte neuronale et des corps de Lewy au niveau de la substance noire et du locus ceruleus, du noyau vague dorsal, de la substance innominée, du noyau basal de Meynert et de l’hippocampe. Il n’y a pas de dégénérescence neurofibrillaire ou granulovacuolaire ni de plaques neuritiques.
La mutation qui fut identifiée sur le gène de l’alpha-synucléine (4q21-q23) [5,11] a été appelée PARK 1. Il s’agit du changement d’une paire de bases sur l’exon 4 à la position 209 entre G et A amenant le remplacement d’une alanine par thréonine, causant un changement de structure de la protéine non-pliée vers une structure bêta résultant en auto-agrégation, dégradation et transport anormal [14,15]. Cette substitution fut trouvée chez les deux familles de Contursi [9] (Golbe et al. 1996) ainsi que dans cinq familles d’origine grèque [15,16]. Krüger et al. [17] ont décrit une autre mutation: G vers C à la position nucléotidique 88 avec remplacement d’alanine par proline (Ala30pro) sur l’exon 3 de l’alpha-synucléine chez une famille d’origine allemande.
La recherche de l’alpha-synucléine, par immunomarquage aux anticorps contre les séquences aminoterminales et carboxyterminal (PER1 et PER2), se révéla positive dans les corps de Lewy dans la substance noire avec une prédominance au niveau des péricaryons neuronaux [12,13]. Ainsi, le gène PARK 1 a été à la base du concept des synucléopathies, recouvrant l’ensemble des maladies présentant des corps de Lewy, y compris la maladie de Parkinson. Il faut néanmoins relever que la recherche systématique d’anomalie génétique sur PARK 1 dans la maladie de Parkinson non familiale, s’est révélée à de nombreuses reprises négatives permettant d’exclure cette cause génétique à la maladie de Parkinson sporadique.
PARK 3: 2p13
Cliniquement ce parkinsonisme familial est probablement celui qui mime le mieux la maladie de Parkinson. Il s’agit d’un syndrome parkinsonien autosomique dominant ne faisant pas partie des synucléopathies, avec au moins trois des quatre signes parkinsoniens classiques, une asymétrie et une apparition entre 54 et 63 ans. La réponse à la lévodopa fut documentée chez les 9 patients traités, avec apparition des complications liées à ce traitement après 4–6 ans. Il n’y a pas de signe d’atteinte multisystémique [27], mais une démence est apparue chez 2 patients de la même famille (B) [3,27]. De plus, le résultat du PET à la fluorodopa est comparable aux résultats trouvés chez des patients atteint par la maladie de Parkinson. L’étude neuropathologique révèle une dépigmentation de la substance noire ainsi que des corps de Lewy au niveau du tronc cérébral.
Les études génétiques cliniques établirent une hérédité autosomique dominante avec trois générations de suite atteintes chez trois familles [28]. Le gène a été localisé au niveau 2p13-p15. Il faut relever une pénétrant réduite (estimée à 40%) suggérée, dans les familles B et C, par des porteurs d’haplotype non atteint par la maladie. Alternativement, une variabilité d’expression dépendante de facteurs environnementaux peut être considérée en interprétant ces résultats. Les gènes pour l’ASCT1 ou le TGF-alpha sont localisés sur le locus 2q13-15. Un manque de TGF-alpha, exprimé au niveau du striatum est suspecté d’augmenter la vulnérabilité des neurones dopaminergiques au stress oxidatif ou toxique [3], mais ces mécanismes restent à démontrer.
Autres parkinsonismes génétiques
D’autres parkinsonismes génétiquement déterminés s’écartent de la maladie de Parkinson soit par la présence de signes cliniques atypiques, soit par une réponse variable à la lévodopa et, par une image neuropathologique, soit plus diffuse, soit sans la présence des corps de Lewy (tab. 1).
PARK 4: 4p15
Cette autre forme de parkinsonisme autosomique dominant retrouvée chez 13 membres d’une famille sur 4 générations a un début précoce (45 ans), mais répond aussi à la lévodopa. L’évolution est marquée d’une part par le développement d’un parkinsonisme akinéto-rigide avec hypomimie, dysarthrie et la perte des réflexes posturaux et, d’autre part, par une dysphagie, des signes frontaux, et, dans de rares occasions, par des myoclonies. De plus, l’évolution amène à une perte de poids chez certains patients et, plus tard, à des démences et des hypotensions [4,29]. En raison de la présence chez certains patients d’un tremblement postural, similaire au tremblement essentiel, ce dernier a aussi été discuté comme phénotype alternatif [30]. Le tableau neuropathologique est celui d’une maladie à corps de Lewy diffus avec à l’examen macroscopique une atrophie du lobe temporal antérieur incluant l’hippocampe ainsi qu’une dépigmentation de la substance noire et du locus ceruleus. L’histologie montre une dégénération de la substance noire avec des cicatrices gliales, des corps de Lewy au niveau cortical et sous-cortical, nombreux au niveau lymbique, du gyrus parhippocampique, des amygdales, du cingulum, des tubercules olfactifs, et, d’aspect inhabituel, au niveau de l’hypothalamus. De plus, on note une vacuolisation du cortex du lobe temporal et une perte neuronale de l’hippocampe. Il n’y a pas de dégénérescence neurofibrillaire, de plaques neuritiques ou d’amyloïde. L’immunostaining est négatif pour la protéine tau. Malgré une réponse positive pour l’ubiquitine, une mutation de l’alphasynucléine n’a pas été trouvée [4].
PARK 2: Parkin: 6q25
Il s’agit d’une forme de parkinsonisme à début juvénile avec fluctuations diurnes chez des descendants des mariages consanguins qui a été décrite chez 4 patients de la même famille japonaise, avec une apparition sous forme de troubles de la marche à partir d’environ 10 ans. Des signes parkinsoniens typiques (hypo- et bradycinésie, tremor, rigidité) et atypiques (atrophie et faiblesse musculaire, dystonie, hyperréflexie) apparaissent 10 ans plus tard. La réponse favorable à la lévodopa ou aux anticholinergiques, et l’amélioration avec le sommeil, diminuent avec l’âge. L’examen pathologique montre en dehors d’une dépigmentation et d’une perte neuronale, une gliose et de la mélanine extraneuronale au niveau des segments intermédiaires et ventrolatéral de la substance noire, de la pars compacta et une perte neuronale au niveau du locus ceruleus, mais il n’y a pas de corps de Lewy [19]. L’étude clinique de 17 patients de 12 familles japonaises non-liées, issues de mariages consanguins décrit l’apparition d’un syndrome parkinsonien modéré à l’âge de 27,8 ± 9 ans associé à une freezing de la marche, une hyperréflexie, une dystonie des membres inférieurs et une rétropulsion. La lévodopa est efficace et entraîne des effets secondaires sous forme de dyskinésies et de wearing-off. La symptomatologie est amélioré par le sommeil. L’imagerie cérébrale (CT, IRM) ne révèle pas d’anomalie en dehors d’une atrophie frontale visible chez 5 patients [20].
L’analyse génétique clinique suggère un mode de transmission autosomique récessif. Le gène a été localisé sur le chromosome 6 (q25.2-27) par des analyses de liaison [21,22]. L’atteinte de ce gène a été identifiée comme une cause importante de parkinsonisme à début précoce, retrouvé chez 36 de 73 familles (49%) avec au moins un membre atteint avant l’âge de 45 ans ainsi que chez 10 sur 13 des patients (77%) ayant un début des symptômes avant l’âge de 20 ans [23]. L’analyse moléculaire a démontré une large variabilité des mutations (faux sens, ponctuelles, délétion, troncation), qui ont aussi été retrouvées chez des patients sans début précoce des symptômes (58 ans) [24]. La fonction de la protéine Parkin, a été déterminée comme étant la ring-finger ubiquitin-ligase E3, E2-dépendante, responsable de sa propre dégradation, en collaboration avec les enzymes UbcH7 et UbcH8 qui interagissent avec une protéine des vésicules synaptiques (Cdcrel-1) [25]. Les altérations du gène parkin causent une perte d’activité de l’ubiquitin-protein ligase laissant suspecter que le mort neuronale soit due à l’accumulation des protéines dégradés qui ne sont pas éliminées correctement [26].
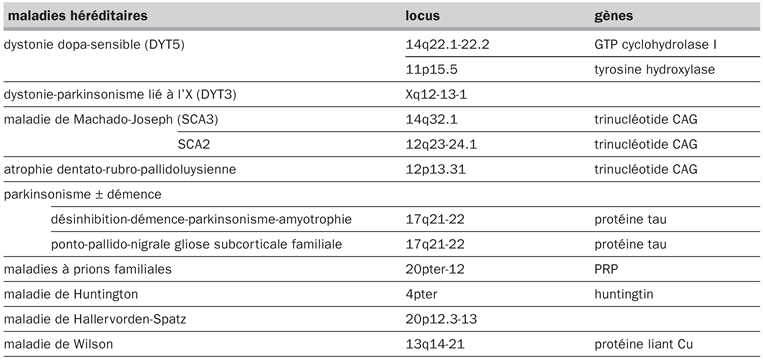
Tableau 2.
Gènes et locus des maladies héréditaires comprenant un parkinsonisme.
Un autre gène autosomique dominant en dehors de la synucléinopathie est une mutation de l’ubiquitine hydrolase L1, responsable de la dégradation des protéines par génération des monomères d’ubiquitine fut décrit chez une autre famille allemande par Leroy et al. [18] avec l’échange Ile93Met. Récemment la dénomination PARK 5 fut attribuée à cette mutation.
Cette année, une nouvelle mutation vient d’être décrite sous le nom de PARK 6. Il s’agit d’une forme de parkinsonisme à début précoce entre l’âge de 32 à 48 ans chez les descendants d’une grande famille sicilienne (Marsala kindred). Cliniquement le parkinsonisme est très ressemblant à la maladie de Parkinson sporadique avec une progression lente, une réponse à la lévodopa et l’apparition de fluctuations et de dyskinésies à la lévodopa, et sans amélioration par le sommeil ni dystonie. Il n’y a pas pour l’instant d’observation neuropathologique. Le gène a été localisé sur le chromosome 1p35-36 dans une région contenant des gènes pour «l’endothélin-converting enzyme» et un récepteur connecté à la protéine G [31].
Enfin, il faut mentionner une autre forme autosomique dominante, le syndrome de Perry se manifeste avec un début précoce, une hypoventilation, une dépression, une pertubation du sommeil et une perte du poids. A l’examen neuropathologique les corps de Lewy sont rares, un déficit du neurotransmetteur inhibiteur taurin est suspecté comme origine possible des déficits neurologiques et psychiatriques [32].
Parkinsonismes dans le cadre d’autres hérédopathies neurologiques
Un parkinsonisme peut aussi être rencontré comme présentation clinique, rarement isolé mais fréquemment associé à d’autres signes cliniques, d’un grand nombre d’autres hérédopathies neurologiques (tab. 2). Les tableaux cliniques les plus fréquemment associés sont les dystonies, les démences, et les ataxies. Ceci permet d’orienter le diagnostic, mais il faut se rappeler que la variation phénotypique peut être extrême, rendant le diagnostic clinique difficile. Un exemple classique est la forme juvénile de la chorée de Huntington (forme de Westphal) qui est caractérisée par l’apparition d’un syndrome parkinsonien akinéto-rigide progressif sans mouvement choréique mais pouvant être associé à des myoclonies et à des crises épi leptiques. Dans ces situations, seule l’anamnèse familiale poussée, et l’observation clinique d’autres membres de la famille, permettent d’orienter les recherches.
Parkinsonisme et dystonie
L’association de parkinsonisme et de dystonie, apparaissant volontiers chez un patient jeune, ouvre un diagnostic différentiel principal entre une maladie de Parkinson d’apparition précoce ou juvénile, éventuellement aggravée par les médicaments, et la dystonie dopa sensible ou syndrome de Segawa [33] (DYT 5). Cette dystonie progres-sive avec, typiquement, des fluctuations diurnes est caractérisée cliniquement par une dystonie volontiers appendiculaire et débutant au membre inférieur répondant de façon spectaculaire à la lévodopa, généralement à de faibles doses. La variabilité phénotypique est telle qu’il est de bonne pratique actuellement d’effectuer un test thérapeutique à la lévodopa en présence d’une dystonie du jeune. De façon intéressante, un parkinsonisme s’associe en cours de maladie et peut être largement prédominant, voire isolé, notamment chez les sujets déclarant la maladie à un âge plus avancé. Plusieurs mutations du gène codant la GTPcyclohydrolase1, une des enzymes responsables de la synthèse de la dopamine, codée par le chromosome 14 q22.1-q22.2 [34], sont responsables de la forme classique, dominante [35,36]. Un phénotype similaire, mais récessif, est décrit avec une mutation du gène de la thyroxine hydroxylase (11p15.5) [37,38].
Deux autres hérédopathies associant dystonie et parkinsonisme ont été décrites, mais sont beaucoup plus rares:
- –
- DYT 3: Dystonie de torsion débutant dans la quarantaine, se généralisant en environ 7 ans et s’associant dans près de 50% des cas d’un parkinsonisme, liée au chromosome X (Xq13.1), rencontrée aux Philippines est appelée aussi Lubag [39,40,41].
- –
- DYT 12: Une forme autosomique dominante (19q13), appelée dystonie-parkinsonisme, associe une importante dystonie et un parkinsonisme à début précoce (35–57 ans) et s’installant de façon aiguë à subaiguë (heures à jours).
Parkinsonisme et démence
L’association d’un parkinsonisme et d’une démen-ce est fréquemment rencontrée. Bien que l’association de deux maladies neurodégénératives telles que la maladie de Parkinson et la maladie de Alzheimer soit reconnue, il s’agit surtout de certaines formes de synucléopathies (maladie à corps de Lewy) et de tauopathies: la maladie de Steel-Richardson-Olzewski, ou paralysie supranucléaire progressive dont une forme familiale autosomique dominante a été reportée [42], la dégénérescence corticobasale. La maladie de Pick et les formes familiales de démence de chromosome 17 forment la majorité des cas associant un parkinsonisme et une démence. La protéine tau, protéine associée aux microtubules se retrouve principalement dans les axones des neurones. Elle est responsable de l’assemblage des microtubules et de leur stabilité. Ainsi, elle a une interaction avec les membranes, le trafic cellulaire, le transport axonal et des organelles, notamment des mitochondries. L’accumulation de la protéine tau hyperphosphorylée insoluble est responsable de la formation d’inclusions filamenteuses neuronales (dégénérescence neurofibrillaire) et gliales amenant à la dégénérescence neuronale. Six isoformes de la protéine tau existent chez l’adulte. Elles sont formées par splicing alternatif d’un seul gène situé sur le chromosome 17q21.1 [43]. L’inclusion d’une répétition de 31 acides aminés, représentant le domaine de fixation des microtubules, codés par l’exon 10, donne 3 isoformes avec 4 domaines de fixation aux microtubules (4 R) et 3 isoformes avec 3 domaines d’assemblages (3 R) qui coexistent en nombre égal dans la population normale. Différentes mutations ont été décrites qui associent généralement un parkinsonisme avec une démence de type fronto-temporale, une affection du motoneurone dans des associations variables. Ainsi, l’association des deux syndromes parkinsonien et démentiel dans certaines neurohérédopathies amène un argument supplémentaire pour la présence de mécanismes communs sous-tendant ces maladies.
La démence fronto-temporale ainsi que la dégénération pallidopontonigrale sont de telles tauopathies autosomiques dominantes liées au locus génétique 17q21. Dans le premier cas il s’agit d’une démence frontale présénile associé à une amyotrophie et un parkinsonisme [44] avec une perte cellulaire au niveau du mésencéphale, de l’amygdale, du cortex entorhinal et de la substance noire. Il existe par ailleurs plusieurs familles avec de telles démences frontotemporales associées avec un parkinsonisme et liées à ce gène étendu: la dégénérescence multisystémique sur tauopathie avec démence présénile (mutation intronique + 3), la gliose sous-corticale progressive familiale, la famille de Duke touchant (exon 16), la forme de Kumamoto (intronique + 12), la famille Dutch 1 (exon 10), les familles américaines P 301 L et S (exon 10), la famille A de Seattle (exon 12).
La dégénération pallidopontonigrale a été décrite avec des troubles oculomoteurs, un parkinsonisme, une dystonie, des signes corticospinaux, ainsi que des troubles frontaux avec à l’autopsie une perte neuronale au niveau de la substance noire, du pons et des noyaux gris [45]. Les mutations touchent l’exon 10. On décrit deux types: dans le type I (mutation missense) la démence débute plus tardivement que dans le type II (mutation intronique) où le parkinsonisme avec atteinte du tronc cérébral est précoce.
Enfin, il faut noter l’existence d’une forme de parkinsonisme dopa-sensible associé à une démence, à une amyotrophie et à une dystonie, autosomique dominante, qui a été identifiée sur le chromosome 2 [46].
Parkinsonisme et ataxie
La maladie de Machado-Joseph (SCA3), dont le gène est localisé sur le chromosome 14 (14q24.3q31), fait partie des maladies à répétition anormale du triplet CAG. Il s’agit de la principale atrophie spinocérébelleuse autosomique dominante comprenant dans son tableau clinique un parkinsonisme, (récemment des parkinsonismes ont aussi été décrits en association avec SCA 2). Le tableau clinique est fort variable y compris à l’intérieur de la même famille, ayant amené, initialement à la description de familles azoréennes et européennes différentes puis à des sous-classifications selon la distribution clinique entre les atteintes cérébelleuses, extrapyramidales, et périphériques. L’atteinte neuropathologique est multifocale avec perte neuronale et gliose au niveau de la substance noire, des noyaux du pons et des nerfs crâniens, des colonnes de Clarke et des cornes antérieures [47]. Une forme avec dystonie, bradycinésie, exophthalmus et fasciculations facio-linguales était marquée par une dégénérescence cellulaire au niveau subthalamopallidal [48].
Une autre forme de maladie à triplets autosomique dominante rare pouvant associer un parkinsonisme à une ataxie, une démence, des myoclonies, une épilepsie et parfois à une dystonie est l’atrophie dentato-rubro-pallido-luysienne (DRPLA) due à une répétition de CAG d’un gène localisé sur le chromosome 12p13.31 [49,50].
Enfin, il faut mentionner l’existence de parkinsonisme, généralement d’apparition tardive, dans le cadre des maladies à prions familiales notamment dans la forme de Gerstmann-Sträussler-Scheinker associant démence, ataxie, troubles oculomoteurs et mouvements anormaux.
Conclusions
Grâce à la biologie moléculaire, le spectre de l’étiologie des syndromes parkinsoniens a été élargi vers les formes héréditaires, qui doivent être suspectées chez environ 10–15% des patients, en plus des formes sporadiques et des formes secondaires. Pour le clinicien, cette connaissance ravive l’intérêt de rechercher activement une histoire familiale à chaque fois qu’il se trouve confronté au parkinsonisme. Une règle simple est de suspecter fortement une origine héréditaire lors d’apparition de la symptomatologie avant 40 ans (10% des maladies de Parkinson débutent avant cet âge) ou lorsque plus de 2 membres d’une même famille sont atteints d’une maladie neurodégénérative. En effet, la variabilité de l’expression clinique d’une altération génétique dans ce domaine mérite d’être soulignée. Les concepts évoluant, on réalise de plus en plus qu’il ne s’agit ici non seulement de pénétrance variable, mais plus probablement d’interaction entre le gène altéré, des facteurs exogènes, et le reste du patrimoine génétique de chacun, amenant à ces expressions variables. L’extension de la connaissance des déficits hérédi-taires ouvrira sans doute la porte à une meilleure compréhension des mécanismes sous-tendant les maladies neurodégénératives en général, et hérédodégénératives en particulier, partant à de nouvelles possibilités thérapeutiques de ces maladies dont la prévalence est en constante augmentation.
References
- Hardy, J.; Gwinn-Hardy, K. Genetic classification of primary neurodegenerative disease. Science 1998, 282, 1075–1079. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Calne, D.B.; Langston, J.W. Aetiology of Parkinson’s disease. Lancet 1983, 2, 1457–1459. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Gasser, T.; Muller-Myhsok, B.; Wszolek, Z.K.; Oehlmann, R.; Calne, D.B.; Bonifati, V.; et al. A susceptibility locus for Parkinson’s disease maps to chromosome 2p13. Nat Genet 1998, 18, 262–265. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Muenter, M.D.; Forno, L.S.; Hornykiewicz, O.; Kish, S.J.; Maraganore, D.M.; Caselli, R.J.; et al. Hereditary form of parkinsonism-dementia. Ann Neurol 1998, 43, 768–781. [Google Scholar] [CrossRef] [Scilit]
- Polymeropoulos, M.H.; Higgins, J.J.; Golbe, L.I.; Johnson, W.G.; Ide, S.E.; Di Iorio, G.; et al. Mapping of a gene for Parkinson’s disease to chromosome 4q21-q23. Science 1996, 274, 1197–1199. [Google Scholar] [CrossRef] [Scilit]
- Lazzarini, A.M.; Myers, R.H.; Zimmerman, T.R.; Mark, M.H.; Golbe, L.I.; Sage, J.I.; et al. A clinical genetic study of Parkinson’s disease: evidence for dominant transmission. Neurology 1994, 44, 499–506. [Google Scholar] [CrossRef] [Scilit]
- Maraganore, D.M.; Harding, A.E.; Marsden, C.D. A clinical and genetic study of familial Parkinson’s disease. Mov Disord 1991, 6, 205–211. [Google Scholar] [CrossRef] [Scilit]
- Golbe, L.I.; Di Iorio, G.; Bonavita, V.; Miller, D.C.; Duvoisin, R.C. A large kindred with autosomal dominant Parkinson’s disease. Ann Neurol 1990, 27, 276–282. [Google Scholar] [CrossRef] [Scilit]
- Golbe, L.I.; Di Iorio, G.; Sanges, G.; Lazzarini, A.M.; La Sala, S.; Bonavita, V.; et al. Clinical genetic analysis of Parkinson’s disease in the Contursi kindred. Ann Neurol 1996, 40, 767–775. [Google Scholar] [CrossRef] [Scilit]
- Chio, A.; Magnani, C.; Tolardo, G.; Schiffer, D. Parkinson’s disease mortality in Italy, 1951 through 1987. Analysis of an increasing trend. Arch Neurol 1993, 50, 149–153. [Google Scholar] [CrossRef] [Scilit]
- Polymeropoulos, M.H.; Lavedan, C.; Leroy, E.; Ide, S.E.; Dehejia, A.; Dutra, A.; et al. Mutation in the alpha-synuclein gene identified in families with Parkinson’s disease. Science 1997, 276, 2045–2047. [Google Scholar] [CrossRef] [Scilit]
- Spillantini, M.G.; Schmidt, M.L.; Lee, V.M.; Trojanowski, J.Q.; Jakes, R.; Goedert, M. Alpha-synuclein in Lewy bodies. Nature 1997, 388, 839–840. [Google Scholar] [CrossRef] [Scilit]
- Spillantini, M.G.; Crowther, R.A.; Jakes, R.; Hasegawa, M.; Goedert, M. alpha-synuclein in filamentous inclusions of Lewy bodies from Parkinson’s disease and dementia with lewy bodies. Proc Natl Acad Sci USA 1998, 95, 6469–6473. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Goedert, M. Familial Parkinson’s disease. The awakening of alpha-synuclein. Nature 1997, 388, 232–233. [Google Scholar] [CrossRef] [Scilit]
- Athanassiadou, A.; Voutsinas, G.; Psiouri, L.; Leroy, E.; Polymeropoulos, M.H.; Ilias, A.; et al. Genetic analysis of families with Parkinson’s disease that carry the Ala53Thr mutation in the gene encoding alpha-synuclein. Am J Hum Genet 1999, 65, 555–558. [Google Scholar] [CrossRef] [Scilit]
- Papadimitriou, A.; Veletza, V.; Hadjigeorgiou, G.M.; Patrikiou, A.; Hirano, M.; Anastasopoulos, I. Mutated alpha-synuclein gene in two Greek kindreds with familial PD: incomplete penetrance? Neurology 1999, 52, 651–654. [Google Scholar] [CrossRef] [Scilit]
- Kruger, R.; Kuhn, W.; Muller, T.; Woitalla, D.; Graeber, M.; Kosel, S.; et al. Ala30Pro mutation in the gene encoding alpha-synuclein in Parkinson’s disease. Nat Genet 1998, 18, 106–108. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Leroy, E.; Boyer, R.; Auburger, G.; Leube, B.; Ulm, G.; Mezey, E.; et al. The ubiquitin pathway in Parkinson’s disease. Nature 1998, 395, 451–452. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Takahashi, H.; Ohama, E.; Suzuki, S.; Horikawa, Y.; Ishikawa, A.; Morita, T.; et al. Familial juvenile parkinsonism: clinical and pathologic study in a family. Neurology 1994, 44, 437–441. [Google Scholar] [CrossRef] [Scilit]
- Ishikawa, A.; Tsuji, S. Clinical analysis of 17 patients in 12 Japanese families with autosomal-recessive type juvenile parkinsonism. Neurology 1996, 47, 160–166. [Google Scholar] [CrossRef] [Scilit]
- Matsumine, H.; Saito, M.; Shimoda-Matsubayashi, S.; Tanaka, H.; Ishikawa, A.; Nakagawa-Hattori, Y.; et al. Localization of a gene for an autosomal recessive form of juvenile Parkinsonism to chromosome 6q25.2-27. Am J Hum Genet 1997, 60, 588–596. [Google Scholar]
- Kitada, T.; Asakawa, S.; Hattori, N.; Matsumine, H.; Yama-mura, Y.; Minoshima, S.; et al. Mutations in the parkin gene cause autosomal recessive juvenile parkinsonism. Nature 1998, 392, 605–608. [Google Scholar] [CrossRef] [Scilit]
- Lucking, C.B.; Durr, A.; Bonifati, V.; Vaughan, J.; De Michele, G.; Gasser, T.; et al. Association between early-onset Parkinson’s disease and mutations in the parkin gene. French Parkinson’s Disease Genetics Study Group. N Engl J Med 2000, 342, 1560–1567. [Google Scholar] [CrossRef] [Scilit]
- Abbas, N.; Lucking, C.B.; Ricard, S.; Durr, A.; Bonifati, V.; De Michele, G.; et al. A wide variety of mutations in the parkin gene are responsible for autosomal recessive parkinsonism in Europe. French Parkinson’s Disease Genetics Study Group and the European Consortium on Genetic Susceptibility in Parkinson’s Disease. Hum Mol Genet 1999, 8, 567–574. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Zhang, Y.; Gao, J.; Chung, K.K.; Huang, H.; Dawson, V.L.; Dawson, T.M. Parkin functions as an E2-dependent ubiquitin-protein ligase and promotes the degradation of the synaptic vesicle-associated protein, CDCrel-1. Proc Natl Acad Sci USA 2000, 97, 13354–13359. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Shimura, H.; Hattori, N.; Kubo, S.; Mizuno, Y.; Asakawa, S.; Minoshima, S.; et al. Familial Parkinson’s disease gene product, parkin, is a ubiquitin-protein ligase. Nat Genet 2000, 25, 302–305. [Google Scholar] [CrossRef] [Scilit]
- Gasser, T.; Wszolek, Z.K.; Trofatter, J.; Ozelius, L.; Uitti, R.J.; Lee, C.S.; et al. Genetic linkage studies in autosomal dominant parkinsonism: evaluation of seven candidate genes. Ann Neurol 1994, 36, 387–396. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Wszolek, Z.K.; Cordes, M.; Calne, D.B.; Munter, M.D.; Cordes, I.; Pfeifer, R.F. [Hereditary Parkinson’s disease: report of 3 families with dominant autosomal inheritance]. Nervenarzt 1993, 64, 331–335. [Google Scholar]
- Waters, C.H.; Miller, C.A. Autosomal dominant Lewy body parkinsonism in a four-generation family. Ann Neurol 1994, 35, 59–64. [Google Scholar] [CrossRef] [Scilit]
- Farrer, M.; Gwinn-Hardy, K.; Muenter, M.; DeVrieze, F.W.; Crook, R.; Perez-Tur, J.; et al. A chromosome 4p haplotype segregating with Parkinson’s disease and postural tremor. Hum Mol Genet 1999, 8, 81–85. [Google Scholar] [CrossRef] [Scilit]
- Valente, E.M.; Bentivoglio, A.R.; Dixon, P.H.; Ferraris, A.; Ialongo, T.; Frontali, M.; et al. Localization of a novel locus for autosomal recessive early-onset parkinsonism, PARK 6, on human chromosome 1p35-p36. Am J Hum Genet 2001, 68, 895–900. [Google Scholar] [CrossRef] [Scilit]
- Perry, T.L.; Bratty, P.J.; Hansen, S.; Kennedy, J.; Urquhart, N.; Dolman, C.L. Hereditary mental depression and parkinsonism with taurine deficiency. Arch Neurol 1975, 32, 108–113. [Google Scholar] [CrossRef] [Scilit]
- Segawa, M.; Hosaka, A.; Miyagawa, F.; Nomura, Y.; Imai, H. Hereditary progressive dystonia with marked diurnal fluctuation. Adv Neurol 1976, 14, 215–233. [Google Scholar]
- Ichinose, H.; Ohye, T.; Takahashi, E.; Seki, N.; Hori, T.; Segawa, M.; et al. Hereditary progressive dystonia with marked diurnal fluctuation caused by mutations in the GTP cyclohydrolase I gene. Nat Genet 1994, 8, 236–242. [Google Scholar] [CrossRef] [Scilit]
- Nygaard, T.G.; Duvoisin, R.C. Hereditary dystonia-parkinsonism syndrome of juvenile onset. Neurology 1986, 36, 1424–1428. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Nygaard, T.G.; Wilhelmsen, K.C.; Risch, N.J.; Brown, D.L.; Trugman, J.M.; Gilliam, T.C.; et al. Linkage mapping of dopa-responsive dystonia (DRD) to chromosome 14q. Nat Genet 1993, 5, 386–391. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Gorke, W.; Bartholome, K. Biochemical and neurophysiological investigations in two forms of Segawa’s disease. Neuropediatrics 1990, 21, 3–8. [Google Scholar] [CrossRef] [Scilit]
- Ludecke, B.; Dworniczak, B.; Bartholome, K. A point mutation in the tyrosine hydroxylase gene associated with Segawa’s syndrome. Hum Genet 1995, 95, 123–125. [Google Scholar] [CrossRef] [Scilit]
- Haberhausen, G.; Schmitt, I.; Kohler, A.; Peters, U.; Rider, S.; Chelly, J.; et al. Assignment of the dystonia-parkinsonism syndrome locus, DYT3, to a small region within a 1.8-Mb YAC contig of Xq13.1. Am J Hum Genet 1995, 57, 644–650. [Google Scholar] [PubMed]
- Graeber, M.B.; Kupke, K.G.; Muller, U. Delineation of the dystonia-parkinsonism syndrome locus in Xq13. Proc Natl Acad Sci USA 1992, 89, 8245–8248. [Google Scholar] [CrossRef] [Scilit]
- Kupke, K.G.; Lee, L.V.; Viterbo, G.H.; Arancillo, J.; Donlon, T.; Muller, U. X-linked recessive torsion dystonia in the Philippines. Am J Med Genet 1990, 36, 237–242. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- de Yebenes, J.G.; Sarasa, J.L.; Daniel, S.E.; LeesAJ. Familial progressive supranuclear palsy. Description of a pedigree and review of the literature. Brain 1995, 118, 1095–1103. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Neve, R.L.; Harris, P.; Kosik, K.S.; Kurnit, D.M.; Donlon, T.A. Identification of cDNA clones for the human microtubuleassociated protein tau and chromosomal localization of the genes for tau and microtubule-associated protein 2. Brain Res 1986, 387, 271–280. [Google Scholar]
- Yamaoka, L.H.; Welsh-Bohmer, K.A.; Hulette, C.M.; Gaskell, P.C.; Murray, M.; Rimmler, J.L.; et al. Linkage of frontotemporal dementia to chromosome 17: clinical and neuropathological characterization of phenotype. Am J Hum Genet 1996, 59, 1306–1312. [Google Scholar]
- Wszolek, Z.K.; Pfeiffer, R.F.; Bhatt, M.H.; Schelper, R.L.; Cordes, M.; Snow, B.J.; et al. Rapidly progressive autosomal dominant parkinsonism and dementia with pallido-ponto-nigral degeneration. Ann Neurol 1992, 32, 312–320. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Wszolek, Z.K.; Vieregge, P.; Uitti, R.J.; Gasser, T.; Yasuhara, O.; McGeer, P.; et al. German-Canadian Family (Family A) with Parkinsonism, Amyotrophy, and Dementia-Longitudi-nal Observations. Parkinsonism & Related Disorders 1997, 3, 125–139. [Google Scholar]
- Romanul, F.C.; Fowler, H.L.; Radvany, J.; Feldman, R.G.; Feingold, M. Azorean disease of the nervous system. N Engl J Med 1977, 296, 1505–1508. [Google Scholar] [CrossRef] [Scilit]
- Takiyama, Y.; Igarashi, S.; Rogaeva, E.A.; Endo, K.; Rogaev, E.I.; Tanaka, H.; et al. Evidence for inter-generational instability in the CAG repeat in the MJD1 gene and for conserved haplotypes at flanking markers amongst Japanese and Caucasian subjects with Machado-Joseph disease. Hum Mol Genet 1995, 4, 1137–1146. [Google Scholar] [CrossRef] [Scilit]
- Koide, R.; Ikeuchi, T.; Onodera, O.; Tanaka, H.; Igarashi, S.; Endo, K.; et al. Unstable expansion of CAG repeat in hereditary dentatorubral-pallidoluysian atrophy (DRPLA). Nat Genet 1994, 6, 9–13. [Google Scholar] [CrossRef] [Scilit]
- Warner, T.T.; Lennox, G.G.; Janota, I.; Harding, A.E. Autosomal dominant dentatorubropallidoluysian atrophy in the United Kingdom. Mov Disord 1994, 9, 289–296. [Google Scholar] [CrossRef] [Scilit]
This is an open-access article distributed under the terms of the Creative Commons Attribution Non-Commercial No Derivatives (CC BY-NC-ND) 4.0 License.