


Summary
The prototype of a hereditary chorea syndrome is Huntington’s disease (HD). The clinical triad of Huntington’s disease includes an involuntary movement disorder, psychiatric symptoms, and cognitive impairment. Other hereditary chorea syndromes are the dentato-rubro-pallido-luysian atrophy (DRPLA), choreoacanthocytosis (CHAC), McLeod syndrome (MLS), and benign hereditary chorea (BHC). The chromosomal localisations of these conditions were established in the past years. In addition, the responsible genes of Huntington’s disease, DRPLA, CHAC, and McLeod syndrome have been identified, offering the possibility for a direct genetic analysis of affected individuals, and presymptomatic testing for individuals at risk. So far, several transgene animal models for Huntington’s disease have been developed allowing a further insight into the mechanisms of the disease. This rapidly accumulating knowledge will hopefully lead in the near future to the development of efficient therapies that might attenuate or even prevent these otherwise relentlessly progressive neuro-degenerative disorders.
Zusammenfassung
Der Prototyp eines hereditären Chorea-Syndroms ist die Huntington-Krankheit (HK). Die klinische Trias der Huntington-Krankheit umfasst Bewegungsstörung, psychiatrische Symptome und kognitive Defizite. Weitere hereditäre Chorea-Syndrome sind die dentato-rubro-pallido-luysische Atrophie (DRPLA), die Choreoakanthozytose (CHAC), das McLeod-Syndrom (MLS) und die benigne hereditäre Chorea (BHC). Die chromosomalen Lokalisationen dieser Erkrankungen wurden in den letzten Jahren determiniert. Bei der Huntington-Krankheit, der DRPLA, CHAC und dem McLeod-Syndrom wurden auch die verantwortlichen Gene identifiziert. Damit stehen für diese Erkrankungen direkte Genanalysen zur Diagnose von Betroffenen sowie zur präsymptomatischen Abklärung von Personen mit Erkrankungsrisiko zur Verfügung. Bei der Huntington-Krankheit wurden zudem aussagekräftige Tiermodelle entwickelt, welche eine weitere Einsicht in die pathogenetischen Prozesse erlauben. Aufgrund dieser Fortschritte besteht die Hoffnung, dass in Zukunft wirkungsvolle Therapien dieser bis anhin nicht behandelbaren und unaufhaltsam progressiven Krankheiten entwickelt werden können.
Schlüsselwörter: Chorea; Huntington-Krankheit; DRPLA; Neuroakanthozytose; CHAC; McLeod-Syndrom
Einleitung
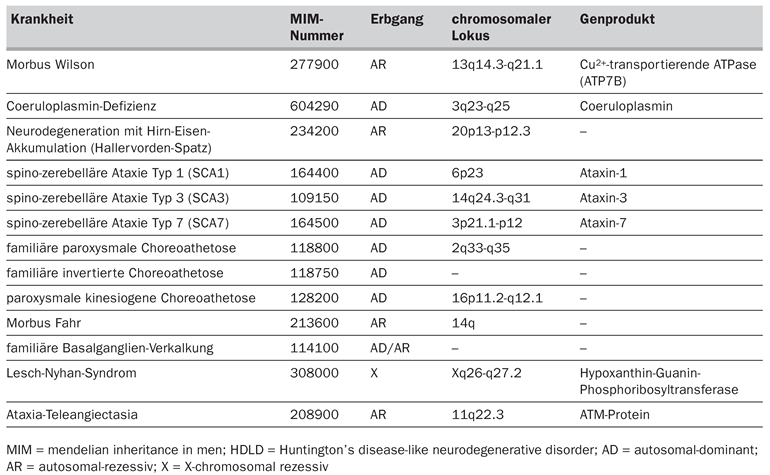
Chorea bezeichnet im Griechischen «Tanzen»; Chorea als neurologisches Symptom definiert man als unwillkürliche ballistische Bewegungen, welche spontan, irregulär und zufällig auftreten und abrupt von einem Körperteil zum anderen fliessen können. Mitte des 19. Jahrhunderts erschienen erstmals kurze Notizen über familiäres Auftreten von Chorea. Die 1872 erschienene Arbeit von George Huntington «On Chorea» war dann die erste umfassende Beschreibung eines autosomal-dominant vererbten Chorea-Syndroms [1]. Im Jahre 1983 wurde die chromosomale Lokalisation der Huntington-Krankheit (HK) entdeckt [2]. Zehn Jahre später erfolgte die Identifikation des verantwortlichen Gens [3]. Schon früher war bekannt, dass es neben der Huntington-Krankheit andere hereditäre Chorea-Syndrome mit unterschiedlichen Erbgängen und zum Teil spezifischen Zusatzbefunden gab. Durch die Fortschritte der Molekularbiologie der letzten 20 Jahre konnten diese Phänokopien der Huntington-Krankheit auf genetischer Ebene näher definiert werden (Tab. 1). Daneben wurden auch die genetischen Grundlagen einer Reihe weiterer hereditärer Erkrankungen beschrieben, bei denen Chorea ein assoziiertes Symptom darstellen kann (Tab. 2).
Tabelle 1.
Hereditäre Chorea-Syndrome.
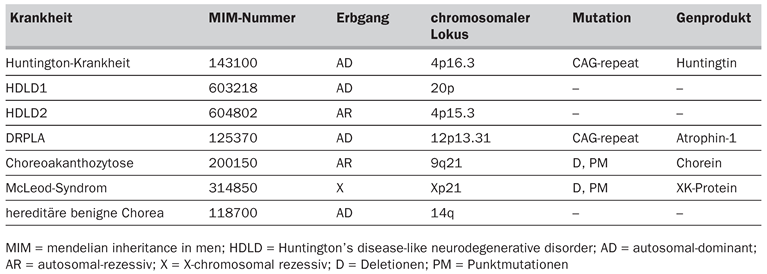
Tabelle 2.
Hereditäre neurologische Syndrome mit assoziierter Chorea.
Huntington-Krankheit
Mit einer Prävalenz von 30 bis 40 pro Million Einwohner ist die Huntington-Krankheit in der westlichen Welt das mit Abstand häufigste hereditäre Chorea-Syndrom. Es bestehen allerdings grosse ethnische Unterschiede. So beträgt die Prävalenz der Huntington-Krankheit in Japan 3,8 und bei schwarzen Südafrikanern 0,6 pro Million Einwohner. Das mittlere Alter bei Krankheitsbeginn liegt zwischen 30 und 40 Jahren. Bei 3–5% der Betroffenen treten erste Symptome vor dem 15. Lebensjahr und bei 28% nach dem 50. Lebensjahr auf. Die Huntington-Krankheit weist einen auto-somal-dominanten Erbgang mit kompletter Penetranz auf. Schon früh wurde erkannt, dass eine Antizipation des Alters bei Beginn sowie der Schwere der Symptome stattfinden kann, hauptsächlich wenn die Huntington-Krankheit vom Vater vererbt wurde (Übersicht in [4]).
Eine unwillkürliche Bewegungsstörung insbesondere Chorea, psychiatrische Symptome und kognitive Defizite bilden die klinische Trias der Huntington-Krankheit mit Beginn im mittleren Erwachsenenalter. Die Reihenfolge des Auftretens der Symptome kann inter- und auch intrafamiliär sehr unterschiedlich sein. Zudem werden abhängig vom Manifestationsalter der Huntington-Krankheit abweichende Phänotypen beschrieben. Bei Beginn vor dem 20. Lebensjahr manifestiert sich die Huntington-Krankheit oft mit einem progressiven extrapyramidalen Ausfallsyndrom (Westphal-Variante) sowie generalisierten epileptischen Anfällen, Ataxie und kognitiven Defiziten. Bei Beginn nach dem 50. Lebensjahr kann ein isoliertes Chorea-Syndrom ohne wesentliche kognitive Defizite oder psychiatrische Symptome auftreten («senile chorea»).
Die Progression der Huntington-Krankheit ist unaufhaltsam und im Durchschnitt um so langsamer je später erste Symptome eingesetzt haben. Die mittlere Krankheitsdauer zwischen Diagnose und Tod beträgt bei juvenilem Beginn 8 Jahre und bei Beginn im mittleren Erwachsenenalter 15 Jahre. Einzelne Berichte deuten darauf hin, dass bei spätem Beginn die Progression der Huntington-Krankheit noch langsamer sein könnte.
Pathologie
Makroskopisch findet sich eine bilaterale Atrophie von N. caudatus und Putamen sowie eine mässige fronto-temporal betonte kortikale Hirnatrophie, deren Ausmass mit der Krankheitsdauer korreliert. Erste striatale histopathologische Veränderungen sind Astrozytose-Inseln sowie dystrophe Neuriten. In der Folge kommt es zu einem zunehmenden Verlust der kleinen Neuronen mit reaktiver Astrozytose zuerst in den vorderen Anteilen von N. caudatus und Putamen und später im ganzen Striatum. Zudem kann ein Nervenzellverlust der kortikalen Schichten 3, 5 und 6, Thalamus, N. subthalamicus, Substantia nigra, Zerebellum, Hirnstamm und Rückenmark nachgewiesen werden. Diese lichtmikroskopischen Veränderungen sind unspezifisch. Der pathognomonische Befund auf ultrastruktureller Ebene sind demgegenüber neuronale nukleäre Einschlusskörperchen (zur Übersicht [5]).
Neuroradiologie
Entsprechend den pathologischen Befunden zeigen CT und MRI in Abhängigkeit des Krankheitsstadiums eine Volumenreduktion von N. caudatus und Putamen sowie eine fronto-temporal betonte Hirnatrophie [6]. PET-Untersuchungen demonstrieren eine mit dem Krankheitsstadium korrelierende striatale FDG-Minderaufnahme sowie eine verminderte D2-Rezeptoren-Dichte, wobei diskrete Veränderungen schon bei asymptomatischen Krankheitsträgern nachweisbar sind [7,8].
Genetik
Im Jahre 1983 lokalisierten Gusella und Kollegen den chromosomalen Lokus der HuntingtonKrankheit auf dem kurzen Arm von Chromosom 4 [2]. Zehn Jahre später wurde das verantwortliche Gen (IT15 – important transcript 15) identifiziert und gezeigt, dass die Huntington-Krankheit durch eine Verlängerung eines instabilen Trinukleotid-Motivs (CAG) verursacht wird [3]. Gesunde Kontrollpersonen haben weniger als 29 CAG-Wiederholungen (repeats). Personen mit 29 bis 35 CAG-repeats sind selbst asymptomatisch, ihre Nachkommen können aber eine HuntingtonKrankheit entwickeln (mutable normal range). Zwischen 36 und 39 CAG-repeats ist die Penetranz der Huntington-Krankheit nicht komplett (reduced penetrance range). Bei mehr als 39 CAGrepeats ist die Penetranz der Huntington-Krankheit vollständig [9].Von einer Generation zur nächsten kann es zu einer Antizipation der Anzahl der CAG-repeats kommen, insbesondere bei paternaler Vererbung [10]. Studien mit grossen Serien von HK-Patienten zeigten, dass die Anzahl der CAG-repeats mit einem früheren Krankheitsbeginn und schwereren Symptomen korreliert, und liefern damit die Erklärung der schon früher beobachteten klinischen Antizipation [11]. Die Beschreibung der molekulargenetischen Grundlagen der Huntington-Krankheit erlaubt die Diagnose der Krankheit bei Betroffenen und die präsymptomatische Testung von Personen mit Krankheitsrisiko im Rahmen der Familienplanung.
Molekulare Pathogenese
Das Huntington-Gen IT15 überspannt 180 kb und besteht aus 67 Exonen mit einer Länge zwischen 48 und 341 bp. Die physiologischen Funktionen des Genprodukts Huntingtin sind noch nicht bekannt. Beim Menschen ist Huntingtin ubiquitär exprimiert [3]. Um die prädominante striatale Pathologie der Huntington-Krankheit zu erklären, müssen deshalb spezifische Kofaktoren wie das Huntington-assoziierte Protein (HAP) oder das «Huntington-interacting protein» (HIP) postuliert werden, welche eine Affinität für Huntingtin mit verlängertem Polyglutamin-Trakt und eine prädominante zerebrale Expression aufweisen [12,13]. Das CAG-repeat des Huntingtins wird translatiert und kodiert für einen Polyglutamin(PG)-Trakt, welcher bei Mutationsträgern entsprechend verlängert ist. Das N-terminale Fragment des mutierten Huntingtins ist zusammen mit Ubiquitin in den striatalen neuronalen nukleären Einschlusskörperchen und dystrophen Neuriten lokalisiert. Die Länge des Polyglutamin-Traktes korreliert dabei mit dem Ausmass der HuntingtinAkkumulation. Die Kolokalisation mit Ubiquitin besagt, dass das mutierte Huntingtin zwar für die intrazelluläre Proteolyse bestimmt ist, aber nicht abgebaut werden kann. Diese Daten weisen darauf hin, dass die Aggregation von Huntingtin ein wichtiger Schritt in der Pathogenese der HuntingtonKrankheit darstellt [14]. Spätere Untersuchungen zeigten jedoch, dass die Aggregatformation keine absolute Voraussetzung zur Entwicklung der Neurodegeneration darstellt [15].
Zur Untersuchung der molekularen Pathogenese der Huntington-Krankheit stehen unterschiedliche Tiermodelle der Huntington-Krankheit zur Verfügung. Homozygote «knock-out»Maus-Embryonen als «loss of function»-Modelle sterben vor dem Beginn der Organogenese, heterozygote Tiere haben aber eine Bewegungsstörung sowie pathologische Veränderungen im N. subthalamicus [16]. Es besteht aber eine konvergierende Evidenz, dass «gain of function»-Modelle die Situation der menschlichen Huntington-Krankheit realistischer wiedergeben. Transgene Mäuse, bei denen Exon 1 des humanen Huntingtins mit verlängertem CAG-repeat eingeführt wurde, zeigen einen HK-ähnlichen neurologischen Phänotyp und wurden in einer Vielzahl von Studien eingesetzt [17]. Neben den Tiermodellen sind auch verschiedene zelluläre Expressionssysteme der Huntington-Krankheit entwickelt worden, mit denen die Funktion des Huntingtins untersucht werden kann [18].
Im Tiermodell führt der NMDA-Agonist Quinolonsäure zu exzitotoxischen striatalen Läsionen mit einem HK-ähnlichen Krankheitsbild. Beim Menschen gibt es hingegen keine sichere Evidenz für eine exzitotoxische Pathogenese der Huntington-Krankheit. Histopathologische Untersuchungen weisen vielmehr darauf hin, dass die striatale Neurodegeneration durch eine Induktion des programmierten Zelltodes (Apoptose) eingeleitet werden könnte [19]. Die Cystein-Aspartat-spezifischen Proteasen (Caspasen) bilden eine Kaskade von hochspezifischen Proteasen, welche in der Regulation der Apoptose eine entscheidende Rolle spielen. Die Caspase-3 kann Huntingtin spalten. Das dadurch entstehende N-terminale Huntingtin-Fragment, welches den verlängerten Polyglutamin-Trakt trägt, rekrutiert und aktiviert andere Komponenten des CaspaseSystems und kann so Apoptose induzieren [20]. Eine wichtige Rolle in dieser Kaskade könnte auch das«Huntingtin-interacting protein 1»(HIP1) spielen, welches in einem humanen neuronalen Zellmodell über eine Caspase-abhängige Effektordomäne einen pro-apoptotischen Effekt ausübt [21]. In einem transgenen Huntington-KrankheitTiermodell wurde zudem gezeigt, dass durch Inhibition des Caspase-Systems die Progression der Neurodegeneration verlangsamt werden kann [22]. Diese Beobachtungen legen nahe, dass das Caspase-System ein wichtiger Faktor der molekularen Pathogenese der Huntington-Krankheit darstellt. Die Entwicklung von Caspase-Inhibitoren stellt somit einen vielversprechenden therapeutischen Ansatz in der Behandlung der HuntingtonKrankheit und auch anderer neurodegenerativer Erkrankungen dar.
Therapie
Keine bisher in klinischen Studien evaluierte medikamentöse Therapie zeigte einen sicheren Effekt auf die Progression der Huntington-Krankheit [23]. Eine intrastriatale Transplantation von fetalen striatalen Neuroblasten verbesserte zwar bei 3 von 5 behandelten HK-Patienten einige motorische und kognitive Funktionen [24]. Die Transplantationstherapie ist aber noch weit von der Anwendbarkeit in einem grösseren Massstab entfernt und somit beschränkt sich die Therapie der Huntington-Krankheit auf symptomatische Massnahmen.
Verschiedene Substanzen können zur effektiven Kontrolle der Chorea eingesetzt werden. Die Wirkung von Biperiden (AkinetonTM) kann durch eine intravenöse Probedosis evaluiert werden. Bei fehlendem Ansprechen oder Nebenwirkungen der oralen Therapie sind die weiteren Mittel der Wahl die Dopamin-Antagonisten Tiaprid (TiapridalTM) oder Clozapin (LeponexTM). Psychiatrische Symptome werden analog zu den genuinen psychiatrischen Krankheiten behandelt, wobei nur Neuroleptika mit niedrigem extrapyramidalem Nebenwirkungspotential wie Clozapin eingesetzt werden sollten. Die enormen psychologischen und sozialen Konsequenzen der Erkrankung erfordern eine supportive Beratung und Begleitung der Betroffenen und ihrer Angehörigen und insbesondere auch eine genetische Beratung.
Huntington disease-like neurodegenerative disorder (HDLD)
Bei einer retrospektiven Analyse einer Serie von 1022 Patienten mit der klinischen Diagnose einer Huntington-Krankheit wurde bei 30 (2,9%) kein verlängertes CAG-repeat nachgewiesen [25]. Eine Konfirmation der Tests zeigte, dass bei 18 Patienten wegen Probenverwechslung oder Auswertungsfehler ein falsch normales Testergebnis vorlag. Die verbleibenden 12 Patienten stellten somit mögliche Phänokopien der HuntingtonKrankheit dar. In mindestens 4 Fällen konnte durch die Kopplungsanalyse eine Verbindung zum Huntington-Krankheit-Lokus ausgeschlossen werden. Bei den übrigen Fällen, wo dies nicht möglich war, könnten theoretisch auch andere als CAG-repeat-Mutationen des Huntingtins vorliegen.
Bis anhin wurden zwei alternative chromosomale Lokalisationen des HDLD beschrieben (Tab. 1): HDLD1 auf Chromosom 20p [26] und HDLD2 auf Chromosom 4p15.3 [27]. Die für diese Erkrankungen verantwortlichen Gene sind jedoch noch nicht bekannt, und es bleibt deshalb unklar, ob es sich bei den HDLD um eigenständige Entitäten oder um Mutationen up- oder downstream der pathogenetischen Kaskade der HuntingtonKrankheit handelt.
Benigne hereditäre Chorea (BHC)
Die benigne hereditäre Chorea wird definiert als nicht oder nur wenig progressives ChoreaSyndrom ohne kognitive Defizite oder psychiatrische Symptome. Die benigne hereditäre Chorea hat einen autosomal-dominanten Erbgang und manifestiert sich typischerweise im Kindesalter oder in der Adoleszenz. Bei einigen Kindern wurden Lernprobleme sowie Verhaltensauffälligkeiten beschrieben. Diese wurden jedoch nicht als direkte Krankheitsmanifestation, sondern als Reaktion auf die sozialen Konsequenzen der ausgeprägten Bewegungsstörung interpretiert. Eine Kopplung mit dem Huntington-Krankheit-Lokus konnte in mehreren BHC-Familien mit typischer Klinik ausgeschlossen werden. Kürzlich wurde die benigne hereditäre Chorea auf dem Chromosom 14 lokalisiert, das Gen wurde jedoch noch nicht identifiziert [28].
Dentato-rubro-pallido-luysische Atrophie (DRPLA)
Die meisten Beschreibungen der autosomal-dominant vererbten DRPLA stammen aus Japan [29]. Das klinische Spektrum der DRPLA umfasst neben einem HK-ähnlichen progressiven ChoreaSyndrom auch eine progressive Myoklonus-Epilepsie (PME), ein Ataxie-Syndrom ähnlich den spino-zerebellären Ataxien (SCA) sowie Mischformen. In vielen Familien besteht eine Antizipation des Erkrankungsbeginns und der Schwere der Symptome von einer Generation zur nächsten sowie eine intrafamiliäre Variabilität des Phänotyps.
Die DRPLA ist auf Chromosom 12 lokalisiert und, wie aufgrund der klinisch beobachteten Antizipation vermutet, liegt der Krankheit ein verlängertes instabiles CAG-repeat zugrunde [30,31]. Die Funktion des DRPLA-Genprodukts Atrophin-1 ist noch nicht bekannt. Histopathologisch werden Polyglutamin-reiche intranukleäre Aggregate von Atrophin-1 jedoch nicht nur in den Strukturen nachgewiesen, welche der Krankheit den Namen gegeben haben, sondern diffus verteilt im gesamten zentralen Nervensystem [32]. Diese weite Ausdehnung der pathologischen Veränderungen könnte die Grundlage für das breite phänotypische Spektrum der DRPLA darstellen.
Choreoakanthozytose
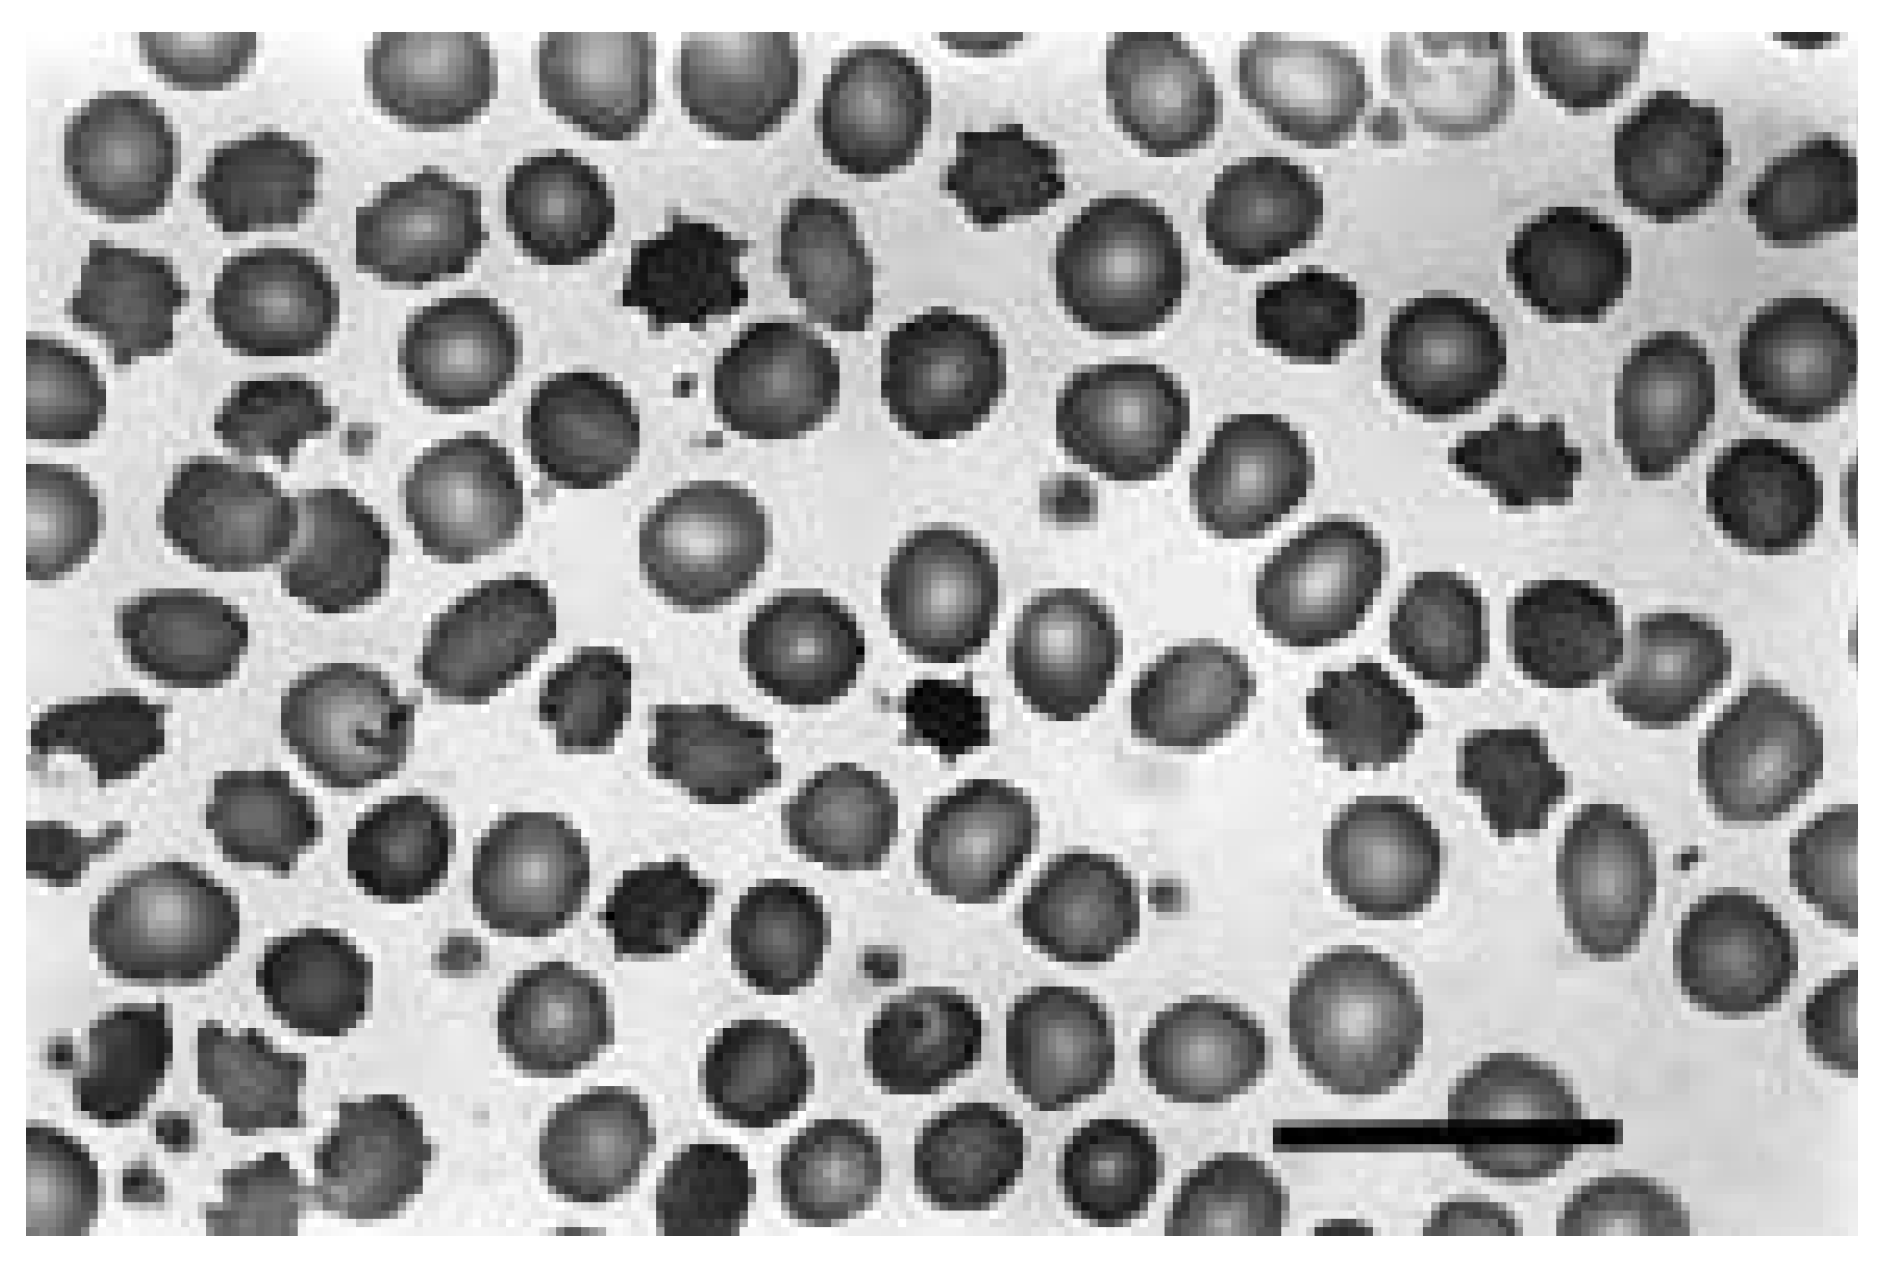
Die Assoziation eines genetisch determinierten progressiven Chorea-Syndroms mit einer Erythrozyten-Akanthozytose findet sich bei der autosomal-rezessiven Choreoakanthozytose (CHAC) und dem X-chromosomal rezessiven McLeodSyndrom (MLS) (Abb. 1).
Die ersten CHAC-Familien wurden 1968 von Levine und Critchley beschrieben [33,34]. Bei einigen Patienten wurden im Rahmen des progressiven Chorea-Syndroms ausgeprägte periorale Dyskinesien mit Mutilationen beschrieben, welche als typisch erachtet wurden [35]. Mögliche assoziierte ZNS-Symptome sind ein akinetisch-rigides extrapyramidales Ausfallssyndrom, generalisierte epileptische Anfälle sowie subkortikale kognitive Defizite [36]. Daneben können erhöhte Kreatinkinase(CK)-Werte und zum Teil auch eine klinisch fassbare Myatrophie nachgewiesen werden [35]. Eine kardiale Mitbeteiligung wurde im Gegensatz zum McLeod-Syndrom nicht beschrieben. Im zerebralen CT oder MRI findet sich bei den meisten Betroffenen mit fortgeschrittener Erkrankung eine Atrophie von N. caudatus und Putamen [35]. PET-Untersuchungen zeigen eine reduzierte striatale Glukoseaufnahme sowie eine verminderte D2-Rezeptorendichte [37]. Die histopathologischen Befunde umfassen einen unspezifischen Nervenzellverlust mit reaktiver astrozytärer Gliose in N. caudatus, Putamen sowie Substantia nigra. Im Gegensatz dazu wiesen Thalamus, Hippokampus oder frontaler Kortex keine pathologischen Veränderungen auf, und spezifische histopathologische Merkmale fehlten [38]. Die Erkrankung wurde auf dem Chromosom 9 lokalisiert. Kürzlich gelang auch die Identifikation des verantwortlichen Gens Chorein, welches 73 Exone umfasst und wahrscheinlich in der zellulären Protein-Sortierung involviert ist [39].
Abbildung 1.
Akanthozytose beim McLeod-Syndrom.
McLeod-Syndrom
Das McLeod-Syndrom (MLS) wird auf der Basis einer abnormalen Expression der Kell-Blutgruppen-Antigene definiert [40]. Der McLeod-Blutgruppen-Phänotyp zeigt eine fehlende Expression des Kx-Antigens, eine schwache Expression der Kell-Antigene und eine X-chormosomal rezessive Vererbung [41]. Neben der Akanthozytose finden sich als weitere hämatologische Auffälligkeiten eine verkürzte In-vivo-Überlebenszeit der Erythrozyten sowie eine kompensierte Hämolyse [42]. Betroffene Männer haben erhöhte SerumCK-Werte und können ein neurologisches Syndrom ähnlich der Choreoakanthozytose entwickeln. ZNS-Symptome des McLeod-Syndroms umfassen ein progressives Chorea-Syndrom, generalisierte epileptische Anfälle, subkortikale kognitive Defizite sowie psychiatrische Auffälligkeiten [35,43,44]. Neuromuskuläre Manifestationen sind Areflexie, neurogene Muskelatrophie, Myopathie und Kardiomyopathie [43,44,45].
Mit quantitativem FDG-PET und MRIVolumetrie konnten eine mit der Krankheitsdauer korrelierende striatale FDG-Minderaufnahme und Atrophie von N. caudatus und Putamen nachgewiesen werden [44]. Histopathologische Untersuchungen von Skelettmuskel zeigen eine Fasertypen-Gruppierung, gruppierte Atrophie von Typ-2-Fasern, internalisierte Kerne und eine Variabilität der Faserdurchmesser [44,45]. Die zerebrale Histopathologie eines MLS-Patienten demonstrierte einen unspezifischen Nervenzellverlust mit reaktiver Gliose in N. caudatus und Putamen. Thalamus, Kortex und Zerebellum waren normal. Im Gegensatz zur Choreoakanthozytose fanden sich keine pathologischen Veränderungen der Substantia nigra [35].
Das für das McLeod-Syndrom verantwortliche Gen, XK, umfasst 3 Exone und kodiert für ein 444-Aminosäuren-Protein [46]. In den bisher untersuchten MLS-Familien wurden unterschiedliche Deletionen und Punktmutationen nachgewiesen [44,46]. Aufgrund der Strukturvoraussage umfasst das XK-Protein 10 transmembranäre Domänen [46]. Im Erythrozyten ist das XKProtein über eine einzelne Disulfid-Brücke mit dem Kell-Glykoprotein verbunden (XKCys347KELCys72) und, der XK-Kell-Komplex bildet wahrscheinlich eine funktionelle Einheit [47]. XK und KEL werden in vielen Geweben einschliesslich Muskel und Hirn exprimiert, zeigen aber eine prädominante Expression in erythroiden Geweben [46,48]. Die physiologische Funktion des XK-Kell-Komplexes ist noch nicht bekannt. Das Kell-Glykoprotein ist eine Zink-abhängige Endopeptidase, welche spezifisch Big-Endothelin-3 spaltet und dadurch das bioaktive Endothelin-3 generiert [49]. Das XK-Protein hat strukturelle Ähnlichkeiten mit einem Natriumabhängigen Glutamat-Transportprotein [46] und weitgehende Homologien mit dem CED-8-Protein der Nematode C. elegans, in welcher es das Timing des programmierten Zelltods kontrolliert [50]. Diese Daten suggerieren verschiedene Mechanismen, wie Mutationen des XK-Gens mit nachfolgender Down-Regulation von KEL zur Striatum- und Muskeldegeneration des McLeod-Syndroms führen könnten. Allerdings bleiben die genauen pathophysiologischen Mechanismen sowie der Grund für die Prädilektion von Striatum und Muskulatur noch unklar und bilden den Gegenstand der weiteren Forschung.
Literatur
- Huntington, G. On chorea. Med Surg Rep Philadelphia 1872, 26, 317–321. [Google Scholar]
- Gusella, J.F.; Wexler, N.S.; Conneally, P.M.; Naylor, S.L.; Anderson, M.A.; Tanzi, R.E.; et al. A polymorphic DNA marker genetically linked to Huntington’s disease. Nature 1983, 306, 234–238. [Google Scholar] [CrossRef] [Scilit]
- A novel gene containing a trinucleotide repeat that is expanded and unstable on Huntington’s disease chromosomes. The Huntington’s Disease Collaborative Research Group. Cell 1993, 72, 971–983.
- Bruyn, G.W.; Went, L.N. Huntington’s chorea. In Extrapyramidal Disorders; Vinken, P.J., Bruyn, G.W., Klawans, H.L., Eds.; Elsevier: Amsterdam, The Netherlands; New York, NY, USA, 1986; Volume 5, pp. 267–313. [Google Scholar]
- Roos, R.A.C. Neuropathology of Huntington’s chorea. In Extrapyramidal Disorders; Vinken, P.J., Bruyn, G.W., Klawans, H.L., Eds.; Elsevier: Amsterdam, The Netherlands; New York, NY, USA, 1986; Volume 5, pp. 315–326. [Google Scholar]
- Harris, G.J.; Pearlson, G.D.; Peyser, C.E.; Aylward, E.H.; Roberts, J.; Barta, P.E.; et al. Putamen volume reduction on magnetic resonance imaging exceeds caudate changes in mild Huntington’s disease. Ann Neurol 1992, 31, 69–75. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Hayden, M.R.; Martin, W.R.; Stoessl, A.J.; Clark, C.; Hollenberg, S.; Adam, M.J.; et al. Positron emission tomography in the early diagnosis of Huntington’s disease. Neurology 1986, 36, 888–894. [Google Scholar] [CrossRef] [Scilit]
- Antonini, A.; Leenders, K.L.; Spiegel, R.; Meier, D.; Vontobel, P.; Weigell-Weber, M.; et al. Striatal glucose metabolism and dopamine D2 receptor binding in asymptomatic gene carriers and patients with Huntington’s disease. Brain 1996, 119, 2085–2095. [Google Scholar] [CrossRef] [Scilit]
- Brinkman, R.R.; Mezei, M.M.; Theilmann, J.; Almqvist, E.; Hayden, M.R. The likelihood of being affected with Huntington’s disease by a particular age, for a specific CAG size. Am J Hum Genet 1997, 60, 1202–1210. [Google Scholar] [PubMed]
- Trottier, Y.; Biancalana, V.; Mandel, J.L. Instability of CAG repeats in Huntington’s disease: relation to parental transmission and age of onset. J Med Genet 1994, 31, 377–382. [Google Scholar] [CrossRef] [Scilit]
- Andrew, S.E.; Goldberg, Y.P.; Kremer, B.; Telenius, H.; Theilmann, J.; Adam, S.; et al. The relationship between trinucleotide (CAG) repeat length and clinical features of Huntington’s disease. Nat Genet 1993, 4, 398–403. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Li, X.J.; Li, S.H.; Sharp, A.H.; Nucifora, F.C.; Schilling, G.; Lanahan, A.; et al. A huntingtin-associated protein enriched in brain with implications for pathology. Nature 1995, 378, 398–402. [Google Scholar] [CrossRef] [Scilit]
- Kalchman, M.A.; Koide, H.B.; McCutcheon, K.; Graham, R.K.; Nichol, K.; Nishiyama, K.; et al. HIP1, a human homologue of S. cerevisiae Sla2p, interacts with membrane-associated huntingtin in the brain. Nat Genet 1997, 16, 44–53. [Google Scholar] [CrossRef] [Scilit]
- DiFiglia, M.; Sapp, E.; Chase, K.O.; Davies, S.W.; Bates, G.P.; Vonsattel, J.P.; et al. Aggregation of huntingtin in neuronal intranuclear inclusions and dystrophic neurites in brain. Science 1997, 277, 1990–1993. [Google Scholar] [CrossRef] [Scilit]
- Hodgson, J.G.; Agopyan, N.; Gutekunst, C.A.; Leavitt, B.R.; LePiane, F.; Singaraja, R.; et al. A YAC mouse model for Huntington’s disease with full-length mutant huntingtin, cytoplasmic toxicity, and selective striatal neurodegeneration. Neuron 1999, 23, 181–192. [Google Scholar] [CrossRef] [Scilit]
- Nasir, J.; Floresco, S.B.; O’Kusky, J.R.; Diewert, V.M.; Richman, J.M.; Zeisler, J.; et al. Targeted disruption of the Huntington’s disease gene results in embryonic lethality and behavioral and morphological changes in heterozygotes. Cell 1995, 81, 811–823. [Google Scholar] [CrossRef] [Scilit]
- Mangiarini, L.; Sathasivam, K.; Seller, M.; Cozens, B.; Harper, A.; Hetherington, C.; et al. Exon 1 of the HD gene with an expanded CAG repeat is sufficient to cause a progressive neurological phenotype in transgenic mice. Cell 1996, 87, 493–506. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Lunkes, A.; Mandel, J.L. A cellular model that recapitulates major pathogenic steps of Huntington’s disease. Hum Mol Genet 1998, 7, 1355–1361. [Google Scholar] [CrossRef] [Scilit]
- Portera-Cailliau, C.; Hedreen, J.C.; Price, D.L.; Koliatsos, V.E. Evidence for apoptotic cell death in Huntington’s disease and excitotoxic animal models. J Neurosci 1995, 15, 3775–3787. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Wellington, C.L.; Hayden, M.R. Caspases and neurodegeneration: on the cutting edge of new therapeutic approaches. Clin Genet 2000, 57, 1–10. [Google Scholar] [CrossRef] [Scilit]
- Hackam, A.S.; Yassa, A.S.; Singaraja, R.; Metzler, M.; Gutekunst, C.A.; Gan, L.; et al. Huntingtin interacting protein 1 induces apoptosis via a novel caspase-dependent death effector domain. J Biol Chem 2000, 275, 41299–41308. [Google Scholar] [CrossRef] [Scilit]
- Ona, V.O.; Li, M.; Vonsattel, J.P.; Andrews, L.J.; Khan, S.Q.; Chung, W.M.; et al. Inhibition of caspase-1 slows disease progression in a mouse model of Huntington’s disease. Nature 1999, 399, 263–267. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Peyser, C.E.; Folstein, M.; Chase, G.A.; Starkstein, S.; Brandt, J.; Cockrell, J.R.; et al. Trial of d-alpha-tocopherol in Huntington’s disease. Am J Psychiatry 1995, 152, 1771–1775. [Google Scholar]
- Bachoud-Levi, A.C.; Remy, P.; Nguyen, J.P.; Brugieres, P.; Lefaucheur, J.P.; Bourdet, C.; et al. Motor and cognitive improvements in patients with Huntington’s disease after neural transplantation. Lancet 2000, 356, 1975–1979. [Google Scholar] [CrossRef] [Scilit]
- Andrew, S.E.; Goldberg, Y.P.; Kremer, B.; Squitieri, F.; Theilmann, J.; Zeisler, J.; et al. Huntington’s disease without CAG expansion: phenocopies or errors in assignment? Am J Hum Genet 1994, 54, 852–863. [Google Scholar]
- Xiang, F.; Almqvist, E.W.; Huq, M.; Lundin, A.; Hayden, M.R.; Edstrom, L.; et al. Huntington’s disease-like neurodegenerative disorder maps to chromosome 20p. Am J Hum Genet 1998, 63, 1431–1438. [Google Scholar] [CrossRef] [Scilit]
- Kambouris, M.; Bohlega, S.; Al Tahan, A.; Meyer, B.F. Localization of the gene for a novel autosomal recessive neurodegenerative Huntington-like disorder to 4p15.3. Am J Hum Genet 2000, 66, 445–452. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- de Vries, B.B.; Arts, W.F.; Breedveld, G.J.; Hoogeboom, J.J.; Niermeijer, M.F.; Heutink, P. Benign hereditary chorea of early onset maps to chromosome 14q. Am J Hum Genet 2000, 66, 136–142. [Google Scholar] [CrossRef] [Scilit]
- Naito, H.; Oyanagi, S. Familial myoclonus epilepsy and choreoathetosis: hereditary dentatorubral-pallidoluysian atrophy. Neurology 1982, 32, 798–807. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Koide, R.; Ikeuchi, T.; Onodera, O.; Tanaka, H.; Igarashi, S.; Endo, K.; et al. Unstable expansion of CAG repeat in hereditary dentatorubral-pallidoluysian atrophy (DRPLA). Nat Genet 1994, 6, 9–13. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Nagafuchi, S.; Yanagisawa, H.; Sato, K.; Shirayama, T.; Ohsaki, E.; Bundo, M.; et al. Dentatorubral and pallidoluysian atrophy expansion of an unstable CAG trinucleotide on chromosome 12p. Nat Genet 1994, 6, 14–18. [Google Scholar] [CrossRef] [Scilit]
- Yamada, M.; Wood, J.D.; Shimohata, T.; Hayashi, S.; Tsuji, S.; Ross, C.A.; et al. Widespread occurrence of intranuclear atrophin-1 accumulation in the central nervous system neurons of patients with dentatorubral-pallidoluysian atrophy. Ann Neurol 2001, 49, 14–23. [Google Scholar] [CrossRef] [Scilit]
- Levine, I.M.; Estes, J.W.; Looney, J.M. Hereditary neurological disease with acanthocytosis. A new syndrome. Arch Neurol 1968, 19, 403–409. [Google Scholar] [CrossRef] [Scilit]
- Critchley, E.M.; Clark, D.B.; Wikler, A. Acanthocytosis and neurological disorder without betalipoproteinemia. Arch Neurol 1968, 18, 134–140. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Hardie, R.J.; Pullon, H.W.; Harding, A.E.; Owen, J.S.; Pires, M.; Daniels, G.L.; et al. Neuroacanthocytosis. A clinical, haematological and pathological study of 19 cases. Brain 1991, 114, 13–49. [Google Scholar] [PubMed]
- Kartsounis, L.D.; Hardie, R.J. The pattern of cognitive impairments in neuroacanthocytosis. A frontosubcortical dementia. Arch Neurol 1996, 53, 77–80. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Otsuka, M.; Ichiya, Y.; Kuwabara, Y.; Hosokawa, S.; Sasaki, M.; Fukumura, T.; et al. Cerebral glucose metabolism and striatal 18F-dopa uptake by PET in cases of chorea with or without dementia. J Neurol Sci 1993, 115, 153–157. [Google Scholar] [CrossRef] [Scilit]
- Rinne, J.O.; Daniel, S.E.; Scaravilli, F.; Pires, M.; Harding, A.E.; Marsden, C.D. The neuropathological features of neuroacanthocytosis. Mov Disord 1994, 9, 297–304. [Google Scholar] [CrossRef] [Scilit]
- Rampoldi, L.; Dobson-Stone, C.; Rubio, J.P.; Danek, A.; Chalmers, R.M.; Wood, N.W.; et al. A conserved sortingassociated protein is mutant in choreo-acanthocytosis. Nat Genet 2001, 28, 119–120. [Google Scholar] [CrossRef] [Scilit]
- Allen, F.H.; Krabbe, S.M.R.; Corcoran, P.A. A new phenotype (McLeod) in the Kell blood-group system. Vox Sang 1961, 6, 555–560. [Google Scholar] [CrossRef] [Scilit]
- Marsh, W.L.; Taswell, H.F.; Oyen, R.; Nichols, M.E.; Vergara, M.S.; Pineda, A.A. Kx antigen of the Kell system and its relationship to chronic granulomatous disease. Evidence the Kx gene is X-linked. Transfusion 1975, 15, 527. [Google Scholar]
- Wimer, B.M.; Marsh, W.L.; Taswell, H.F.; Galey, W.R. Haematological changes associated with the McLeod phenotype of the Kell blood group system. Br J Haematol 1977, 36, 219–224. [Google Scholar] [CrossRef] [Scilit]
- Danek, A.; Witt, T.N.; Stockmann, H.B.; Weiss, B.J.; Schotland, D.L.; Fischbeck, K.H. Normal dystrophin in McLeod myopathy. Ann Neurol 1990, 28, 720–722. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Jung, H.H.; Hergersberg, M.; Kneifel, S.; Alkadhi, H.; Schiess, R.; Weigell-Weber, M.; et al. McLeod syndrome: a novel mutation, predominant psychiatric manifestations, and distinct striatal imaging findings. Ann Neurol 2001, 49, 384–392. [Google Scholar] [CrossRef]
- Swash, M.; Schwartz, M.S.; Carter, N.D.; Heath, R.; Leak, M.; Rogers, K.L. Benign X-linked myopathy with acanthocytes (McLeod syndrome). Its relationship to X-linked muscular dystrophy. Brain 1983, 106, 717–733. [Google Scholar] [CrossRef] [Scilit]
- Ho, M.; Chelly, J.; Carter, N.; Danek, A.; Crocker, P.; Monaco, A.P. Isolation of the gene for McLeod syndrome that encodes a novel membrane transport protein. Cell 1994, 77, 869–880. [Google Scholar] [CrossRef] [Scilit]
- Russo, D.; Redman, C.; Lee, S. Association of XK and Kell blood group proteins. J Biol Chem 1998, 273, 13950–13956. [Google Scholar] [CrossRef] [Scilit]
- Russo, D.; Wu, X.; Redman, C.M.; Lee, S. Expression of Kell blood group protein in nonerythroid tissues. Blood 2000, 96, 340–346. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Lee, S.; Lin, M.; Mele, A.; Cao, Y.; Farmar, J.; Russo, D.; et al. Proteolytic processing of big endothelin-3 by the Kell blood group protein. Blood 1999, 94, 1440–1450. [Google Scholar] [CrossRef] [Scilit]
- Stanfield, G.M.; Horvitz, H.R. The ced-8 gene controls the timing of programmed cell deaths in C. elegans. Mol Cell 2000, 5, 423–433. [Google Scholar] [CrossRef] [Scilit] [PubMed]
This is an open-access article distributed under the terms of the Creative Commons Attribution Non-Commercial No Derivatives (CC BY-NC-ND) 4.0 License.