


Summary
Inflammation, plaque rupture and unstable angina: clinical, prognostic and therapeutic implications
Unstable angina is the cross-road of coronary artery disease. While patients with stable angina have a relatively good prognosis with only 3% cardiovascular events per year, patients with unstable angina have a four- to fivefold higher risk. Nevertheless, only a minority of the patients succumb to myocardial infarction or death. Accordingly, risk stratification is of utmost importance. Besides clinical signs (angina at rest) and ECG changes (T-wave, ST-segment), biochemical parameters are important. The concept of minor myocardial injury suggests that patients with large plaque ruptures and thrombus formation develop embolisations and microinfarcts which are demonstrable enzymatically. Elevated troponin I and/or T increases the risk in these patients. Possibly embolisations reflect big plaque ruptures in an epicardial artery and in turn pronounced thrombus formation. An increased C reactive protein (CRP) also is a risk indicator. Inflammatory changes of the vascular are characteristic of atherosclerosis. The degree of inflammation reflects the activity of the disease process which induces functional vascular changes and increases thrombogenecity. Accordingly, patients with increased CRP do have a markedly poorer prognosis.
Therapeutically, treatment of unstable angina focuses on plaque passivation, i.e. (1) prevention or reduction of thrombus formation, (2) inhibition of vasoconstriction in epicardial coronary arteries and the microcirculation and (3) plaque stabilisation. This is achieved with inhibitors of coagulation (unfractionated heparin, low molecular weight heparin), aspirin and vasodilators (nitroglycerin). In patients at increased risk glycoprotein IIb/IIIa inhibitors can be used. Statins stabilise plaques and in turn improve prognosis in the long run. Newer treatment modalities which specifically stabilise plaques may be developed in the future.
Zusammenfassung
Die instabile Angina pectoris steht im Scheitelpunkt der koronaren Herzkrankheit. Während Patienten mit stabiler Angina pectoris eine relativ gute Prognose aufweisen und nur etwa in 3% pro Jahr kardiovaskuläre Ereignisse erleiden, steigt das Infarktrisiko bei instabiler Angina pectoris unbehandelt um das 4- bis 5fache an. Dennoch erleidet nur ein kleiner Teil der Patienten einen Myokardinfarkt oder Herztod. Entsprechend kommt der Risikostratifizierung für die klinische und therapeutische Entscheidungsfindung grosse Bedeutung zu. Neben der Klinik (Ruheschmerz) und dem EKG (T-Veränderungen, ST-Senkung) gilt es auch neue biochemische Parameter zu berücksichtigen. Das Konzept der «minor myocardial injury» geht davon aus, dass Patienten mit grosser Plaqueruptur und Thrombusbildung Embolisationen und damit Mikroinfarkte aufweisen, welche sich enzymatisch nachweisen lassen. Bei erhöhtem Troponin I und/oder T steigt das Risiko stark an. Ein erhöhtes C-reaktives Protein (CRP) ist ebenfalls ein Risikoindikator. Entzündliche Veränderungen der Gefässwand sind für die Arteriosklerose charakteristisch. Das Ausmass der Entzündung widerspiegelt die Aktivität des Prozesses, welche Funktionsstörungen der Gefässwand und Thrombogenizität bestimmt. Entsprechend haben Patienten mit erhöhtem CRP eine deutlich schlechtere Prognose.
Therapeutisch steht bei der instabilen Angina die Plaquepassivierung im Vordergrund, d.h. (1.) die Verhinderung oder Beschränkung der Thrombusbildung, (2.) Blockierung der Vasokonstriktion in den epikardialen Koronarien und der Mikrozirkulation und (3.) die Reduktion der Plaqueaktivität. Dies geschieht mit Gerinnungshemmern (unfraktioniertes Heparin, Low-molecular-weight-Heparin), Aspirin und Vasodilatatoren (Nitroglyzerin). Bei bestimmten Patientengruppen mit erhöhtem Risiko können Glykoprotein-IIb/IIIa-Rezeptorantagonisten eingesetzt werden. Die Lipidsenker stabilisieren Plaques und verbessern dadurch langfristig die Prognose. Neue spezifische Medikamente, welche die Plaqueruptur hemmen, sind in Zukunft denkbar.
Einleitung
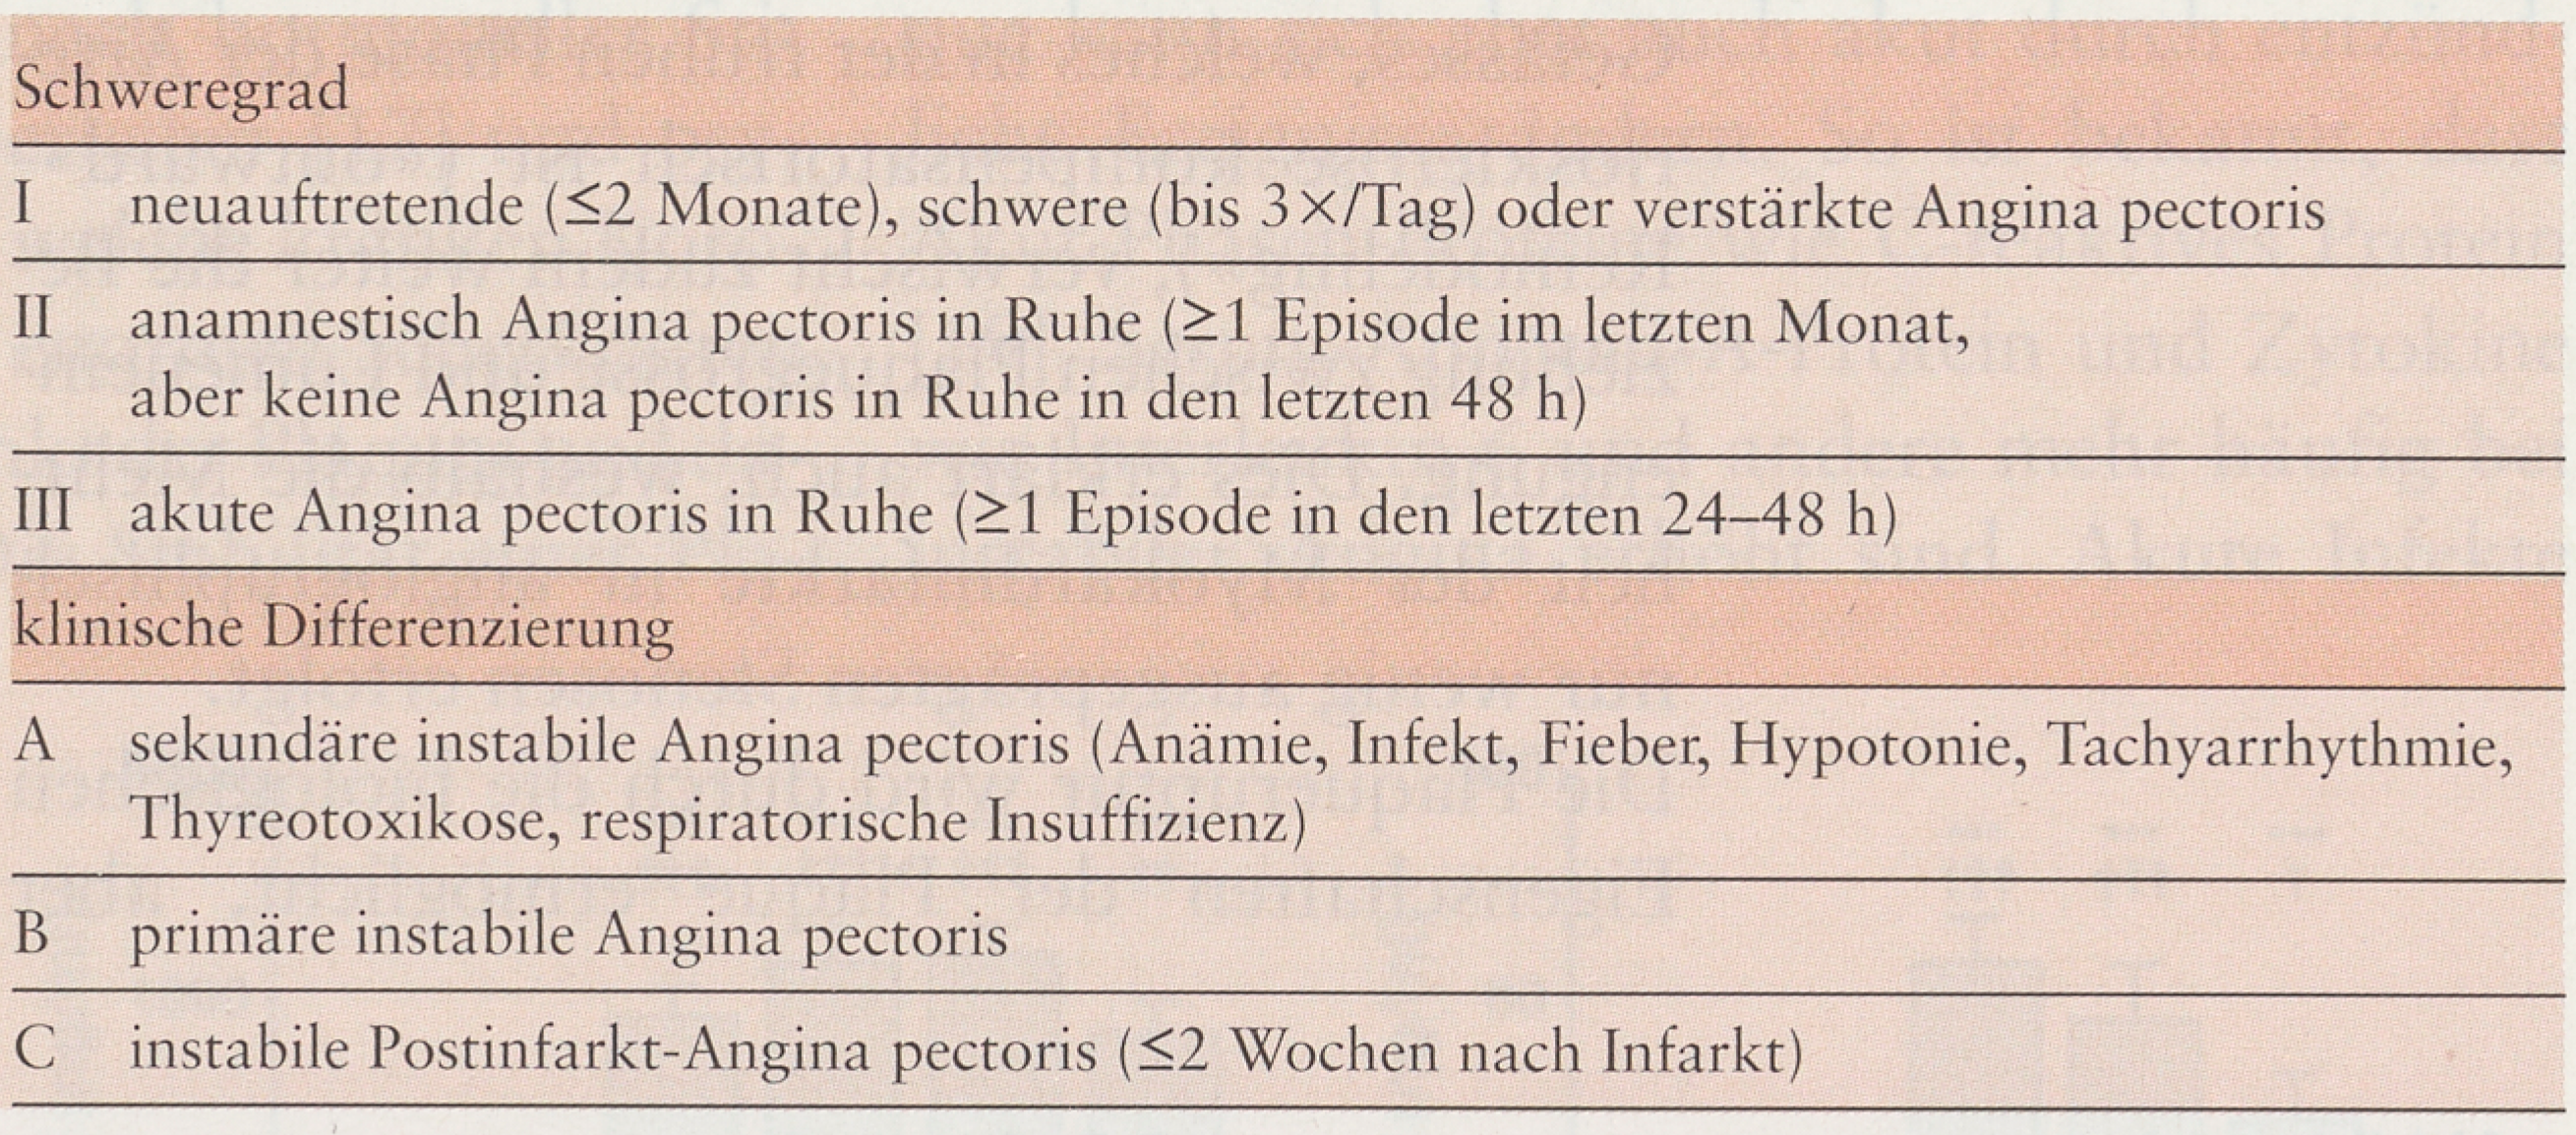
Herz- und Kreislauferkrankungen bestimmen immer noch das Ausmass der Morbidität und Mortalität in westlichen Ländern. Das Risiko für kardiovaskuläre Ereignisse steigt im Laufe der sich über Dekaden hinziehenden Erkrankung stetig an. Während Gesunde mit einem erhöhten Cholesterin nur ein äusserst geringes Risiko pro Jahr aufweisen (unter 1%), steigt es bei Vorliegen von Angina pectoris auf 3% pro Jahr an [1,2]. Bei instabiler Angina pectoris, d.h. Crescendo-Angina oder Ruhe-Angina (Braunwald IIIB; Table 1) [3,4] erhöht sich das Risiko ohne Behandlung um das 4- bis 5fache. Nach einem Infarkt kann das Risiko für ein kardiovaskuläres Ereignis noch deutlich höher liegen.
Table 1.
Braunwald-Klassifikarion der instabilen Angina pectoris.
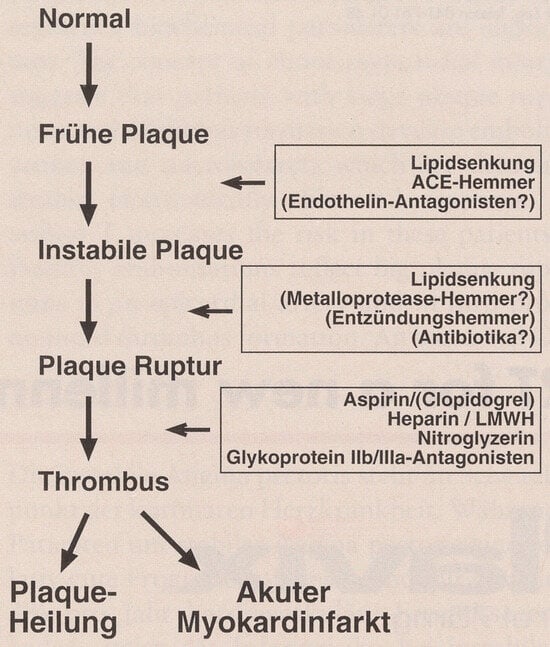
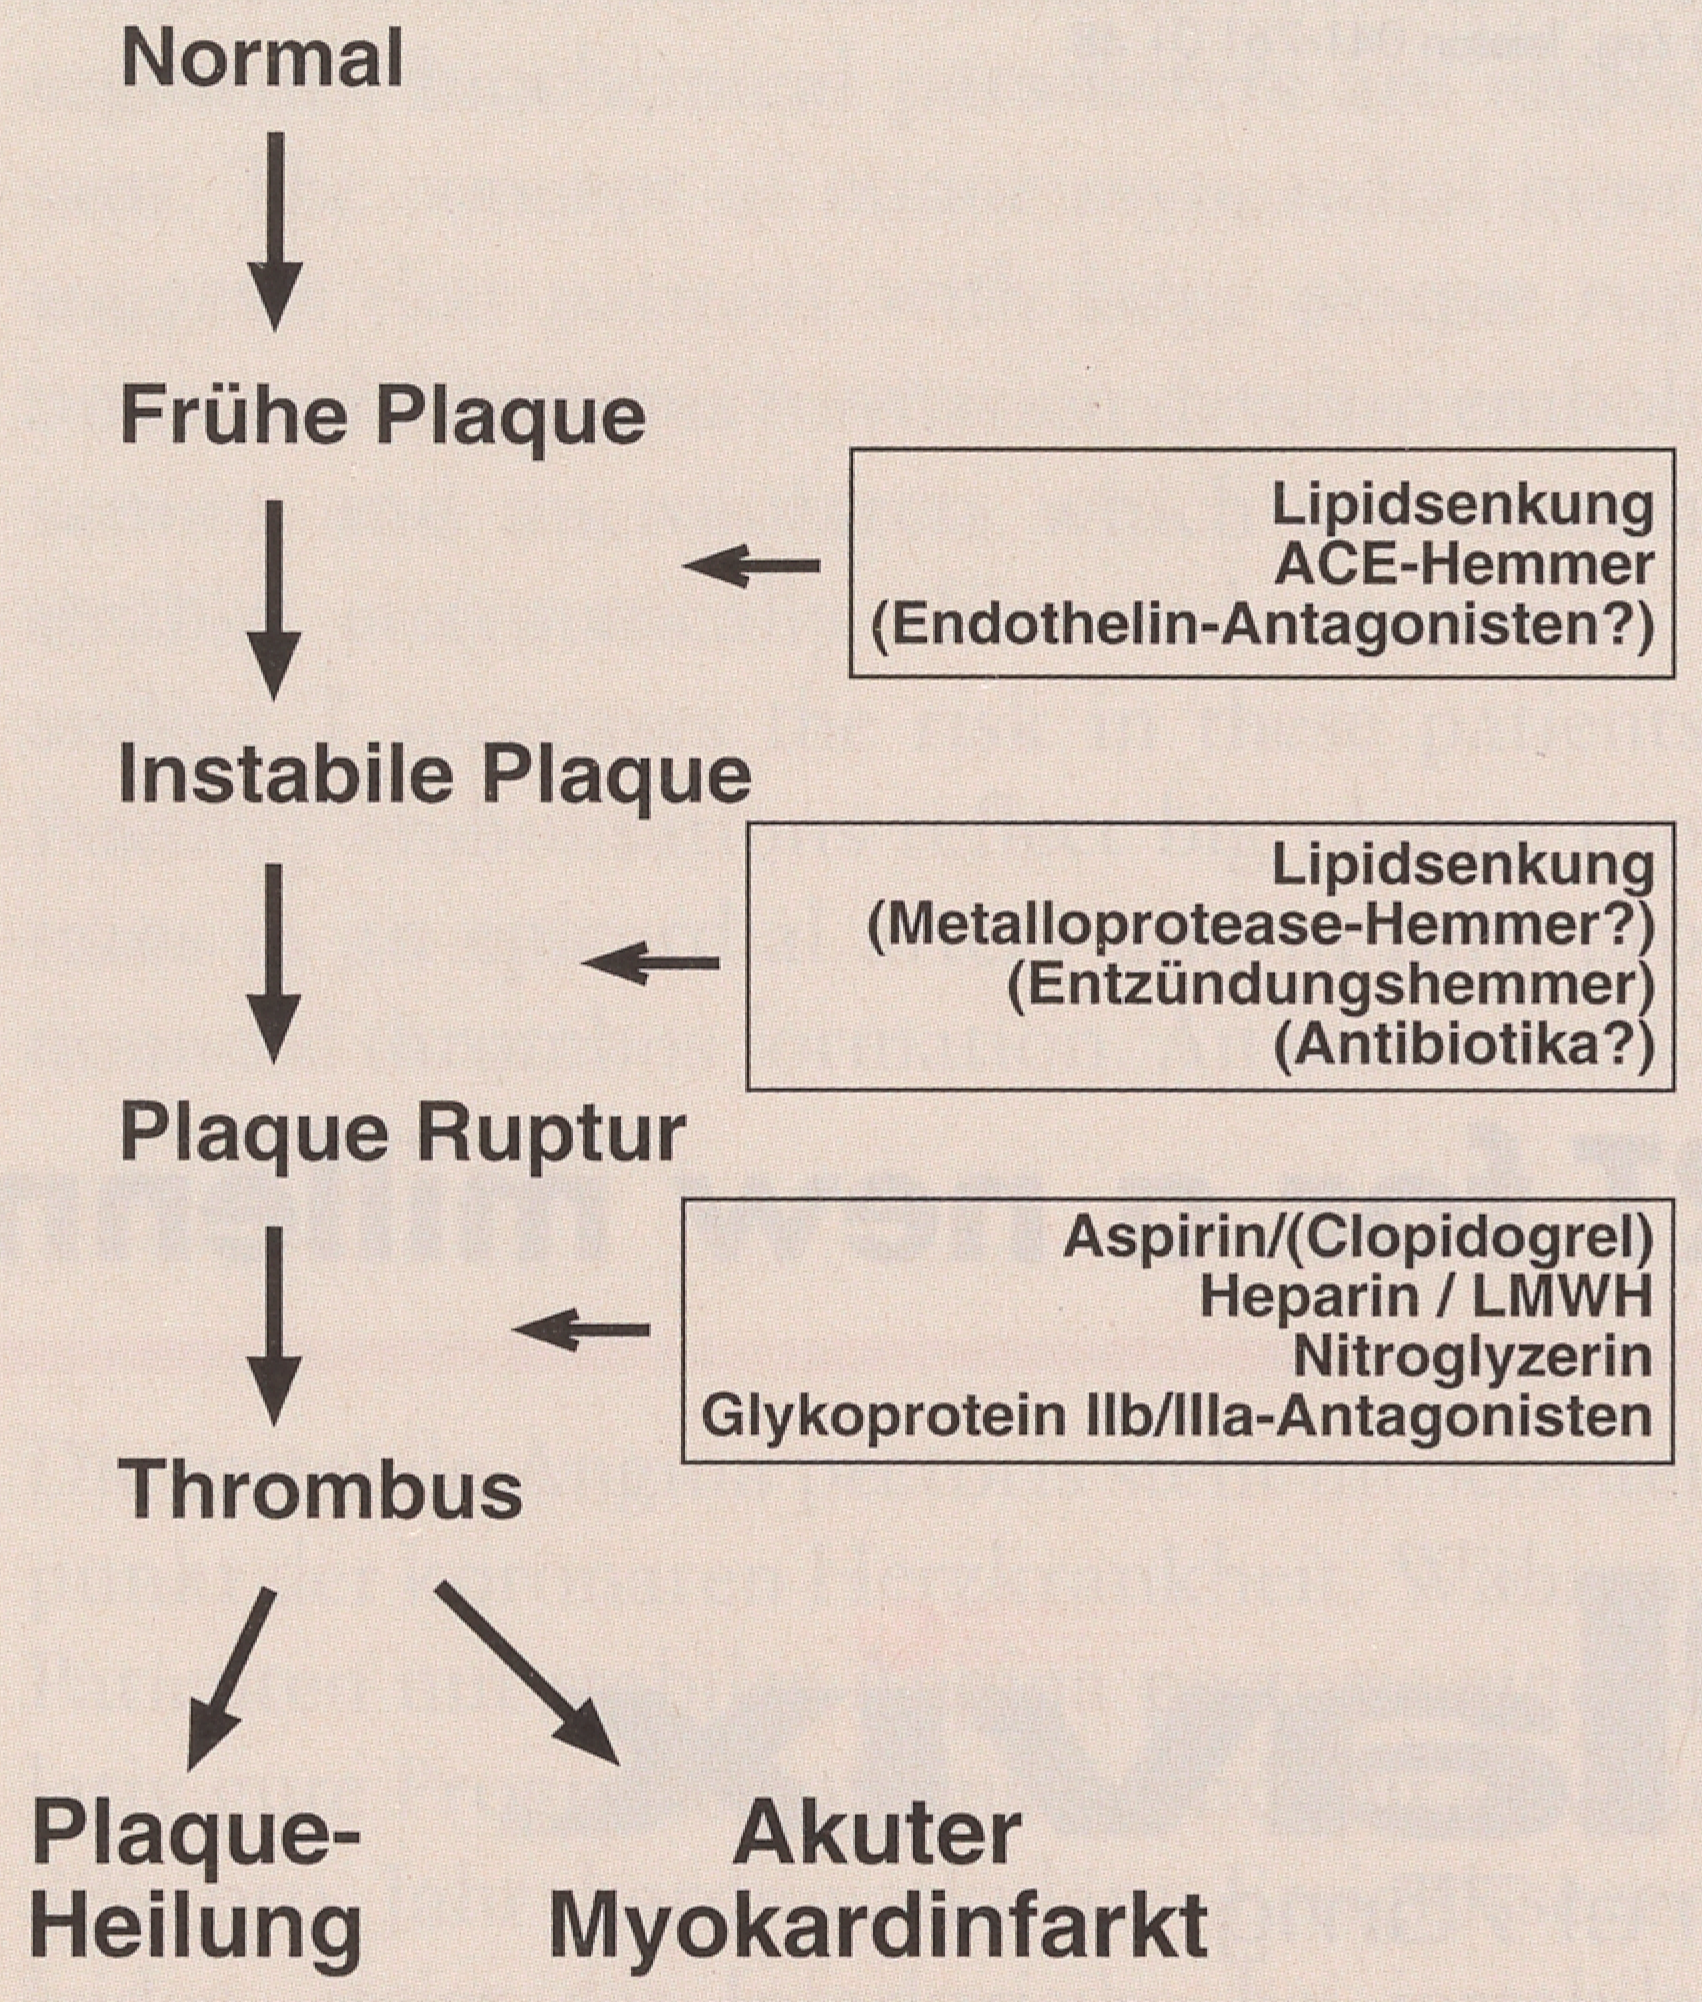
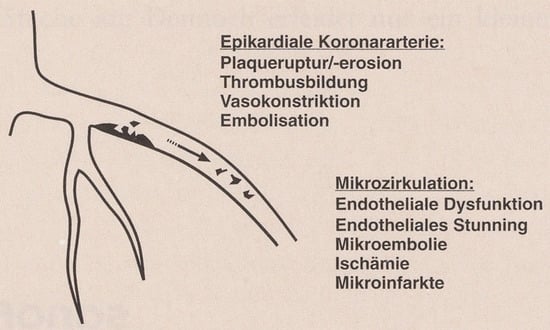
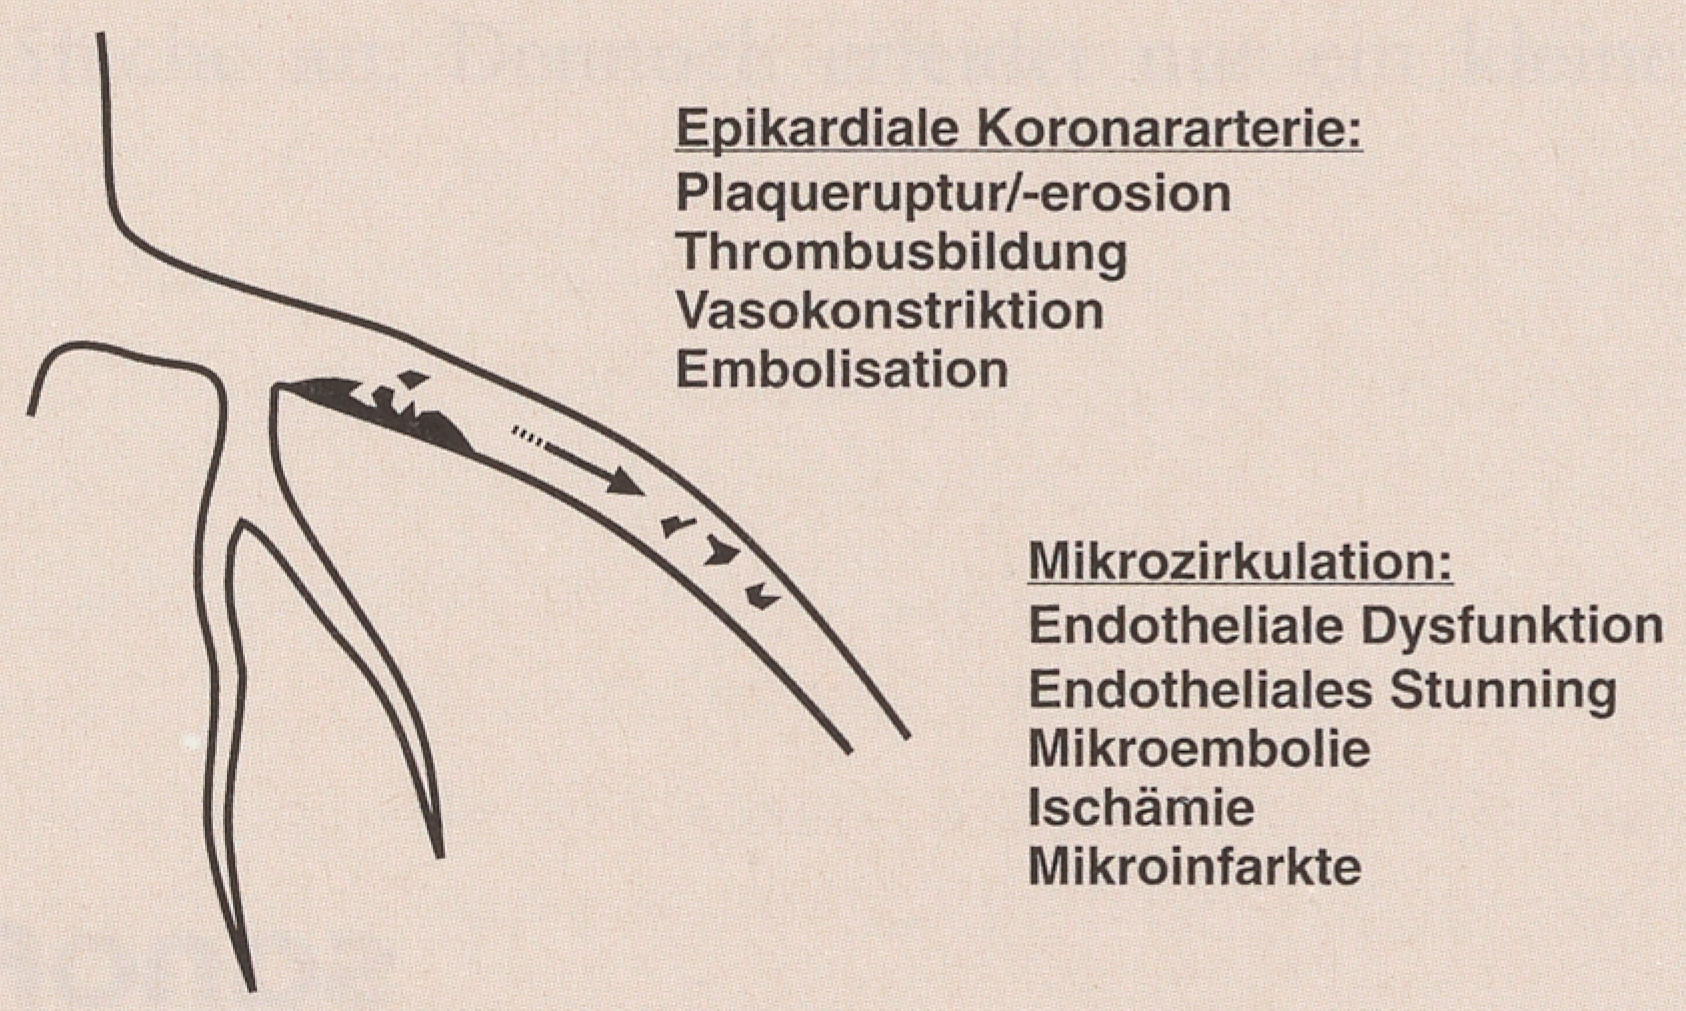
Der Ablauf der Ereignisse ist in Figure 1 dargestellt. Bei Vorliegen von Risikofaktoren wie Hypertonie, Hypercholesterinämie und/oder Diabetes sowie noch unbekannten anderen Ursachen entwickelt sich eine Plaque [5,6]. Diese frühe arteriosklerotische Plaque wird in aller Regel vorerst keine Beschwerden verursachen, da die Gefässwand durch kompensatorisches Wachstum nach aussen (outward-Remodeling) eine Lumeneinengung verhindert. In der weiteren Entwicklung der Plaque und strukturellen Veränderungen kann es zur Schrumpfung der Gefässwand («inward»-Remodeling) und zur Ausbildung einer Stenose kommen [7]. Unter diesen Umständen verspürt der Patient Angina pectoris. Eine Plaque kann aber auch eine erhebliche Grosse erreichen, ohne dass angiographisch Lumeneinengungen vorliegen. Alle arteriosklerotischen Plaques können unabhängig vom Ausmass der Lumeneinengung, welche sie verursachen, eine Endothelerosion oder eine Plaqueruptur entwickeln [8]. Der erste Übergang der stabilen Plaque in eine instabile Plaque ohne Endothel und/oder mit Ruptur führt zum klinischen Bild der instabilen Angina pectoris (Figure 1) [9]. Die instabile Plaque ist durch Thrombusauflagerungen charakterisiert (Figure 2) [10]. Diese kommen entweder durch eine Endothelerosion und/oder Plaqueruptur mit Exposition subendothelialer thrombogener Strukturen (Kollagen, von-Willebrand-Faktor, Lipide usw.) zustande. Die Thrombusbildung führt einerseits zur weiteren Einschränkung des Lumens und durch die Freisetzung vasoaktiver Substanzen zu einer Beeinträchtigung des Koronarflusses [11] mit Ruheschmerzen.
Figure 1.
Ablauf der Ereignisse und medikamentiös therapeutische Interventionen bei koronarer Herzkrankheit und speziell instabiler Angina pectoris.
Figure 2.
Intrakoronare Mechanisrnen bei instabiler Angina pectoris.
Inflammation und Plaqueruptur
Die Arteriosklerose lässt sich als chronische Entzündung der Gefässwand auffassen. Aufgrund funktioneller Veränderungen der Innenhaut der Endothelzellen kommt es zur Anlagerung von zirkulierenden Blutzellen, insbesondere Monozyten, und der Expression von Adhäsionsmolekülen [12] (Selektine, ICAM-1, VCAM-1 u.a.m.). Monozyten und später auch Lymphozyten lagern sich in der Subintima ein, wo sich auch Lipoproteine finden. Monozyten nehmen über den Scavengerrezeptor low density lipoprotein (LDL) auf, oxidieren es und bilden sich zu Schaumzellen um. Während ein Teil der Schaumzellen die Gefässwand wieder verlässt, bleiben vor allem bei ausgeprägter Lipideinlagerung zunehmend Schaumzellen in der Gefässwand liegen und bilden frühe Plaques (fatty streak-Lasionen). Der dann einsetzende chronische Entzündungsprozess führt zur Migration und Proliferation der Gefässmuskelzellen und Fibroblasten aus der Media, zur Matrixbildung (Kollagen u.a.m.) und zu relativ stabilen fibrosen Plaques.
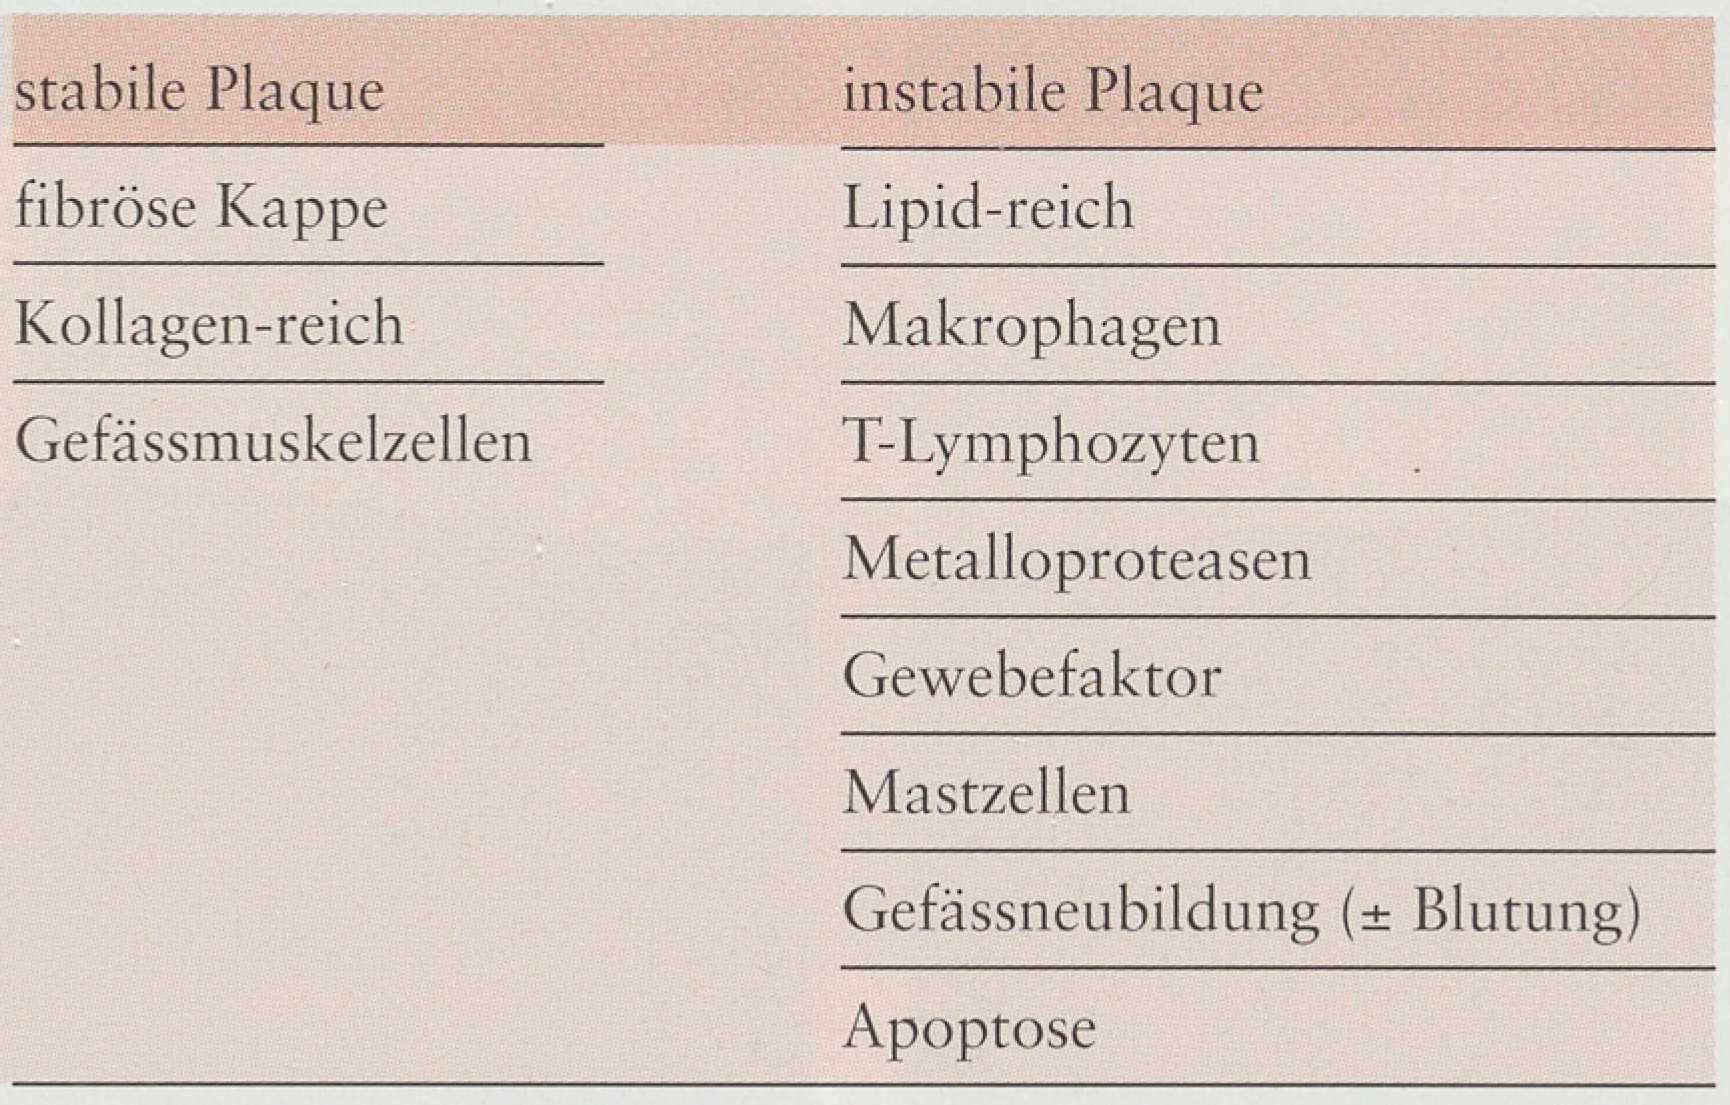
Das Konzept der «instabilen Plaques» geht davon aus, dass biologische Eigenschaften Plaques zu einer Ruptur prädestinieren (Table 2). Dazu gehören ein grosser Lipidkern, ein hoher Gehalt von Monozyten [13] und Lymphozyten und ein relativ geringer Kollagengehalt. Die Instabilität einer Plaque wird nicht primär durch das Ausmass der Lumeneinengung bestimmt, sondern durch ihre biologischen Eigenschaften und ihre Grosse in der Gefässwand. Das Remodeling des Gefässes, welches in der frühen Phase der Arteriosklerose kompensatorisch ist («outward Remodeling»), verwischt zudem weiter die Beziehung zwischen Plaquegrosse und Lumeneinengung. Dies erklärt auch, weshalb die Mehrheit der Myokardinfarkte in angiographisch nur wenig ausgeprägten Stenosen erfolgt.
Table 2.
Charakteristika der instabilen Plaque.
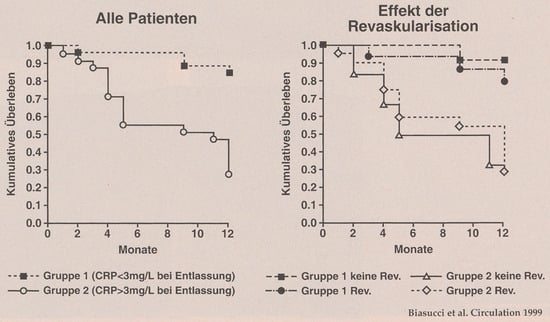
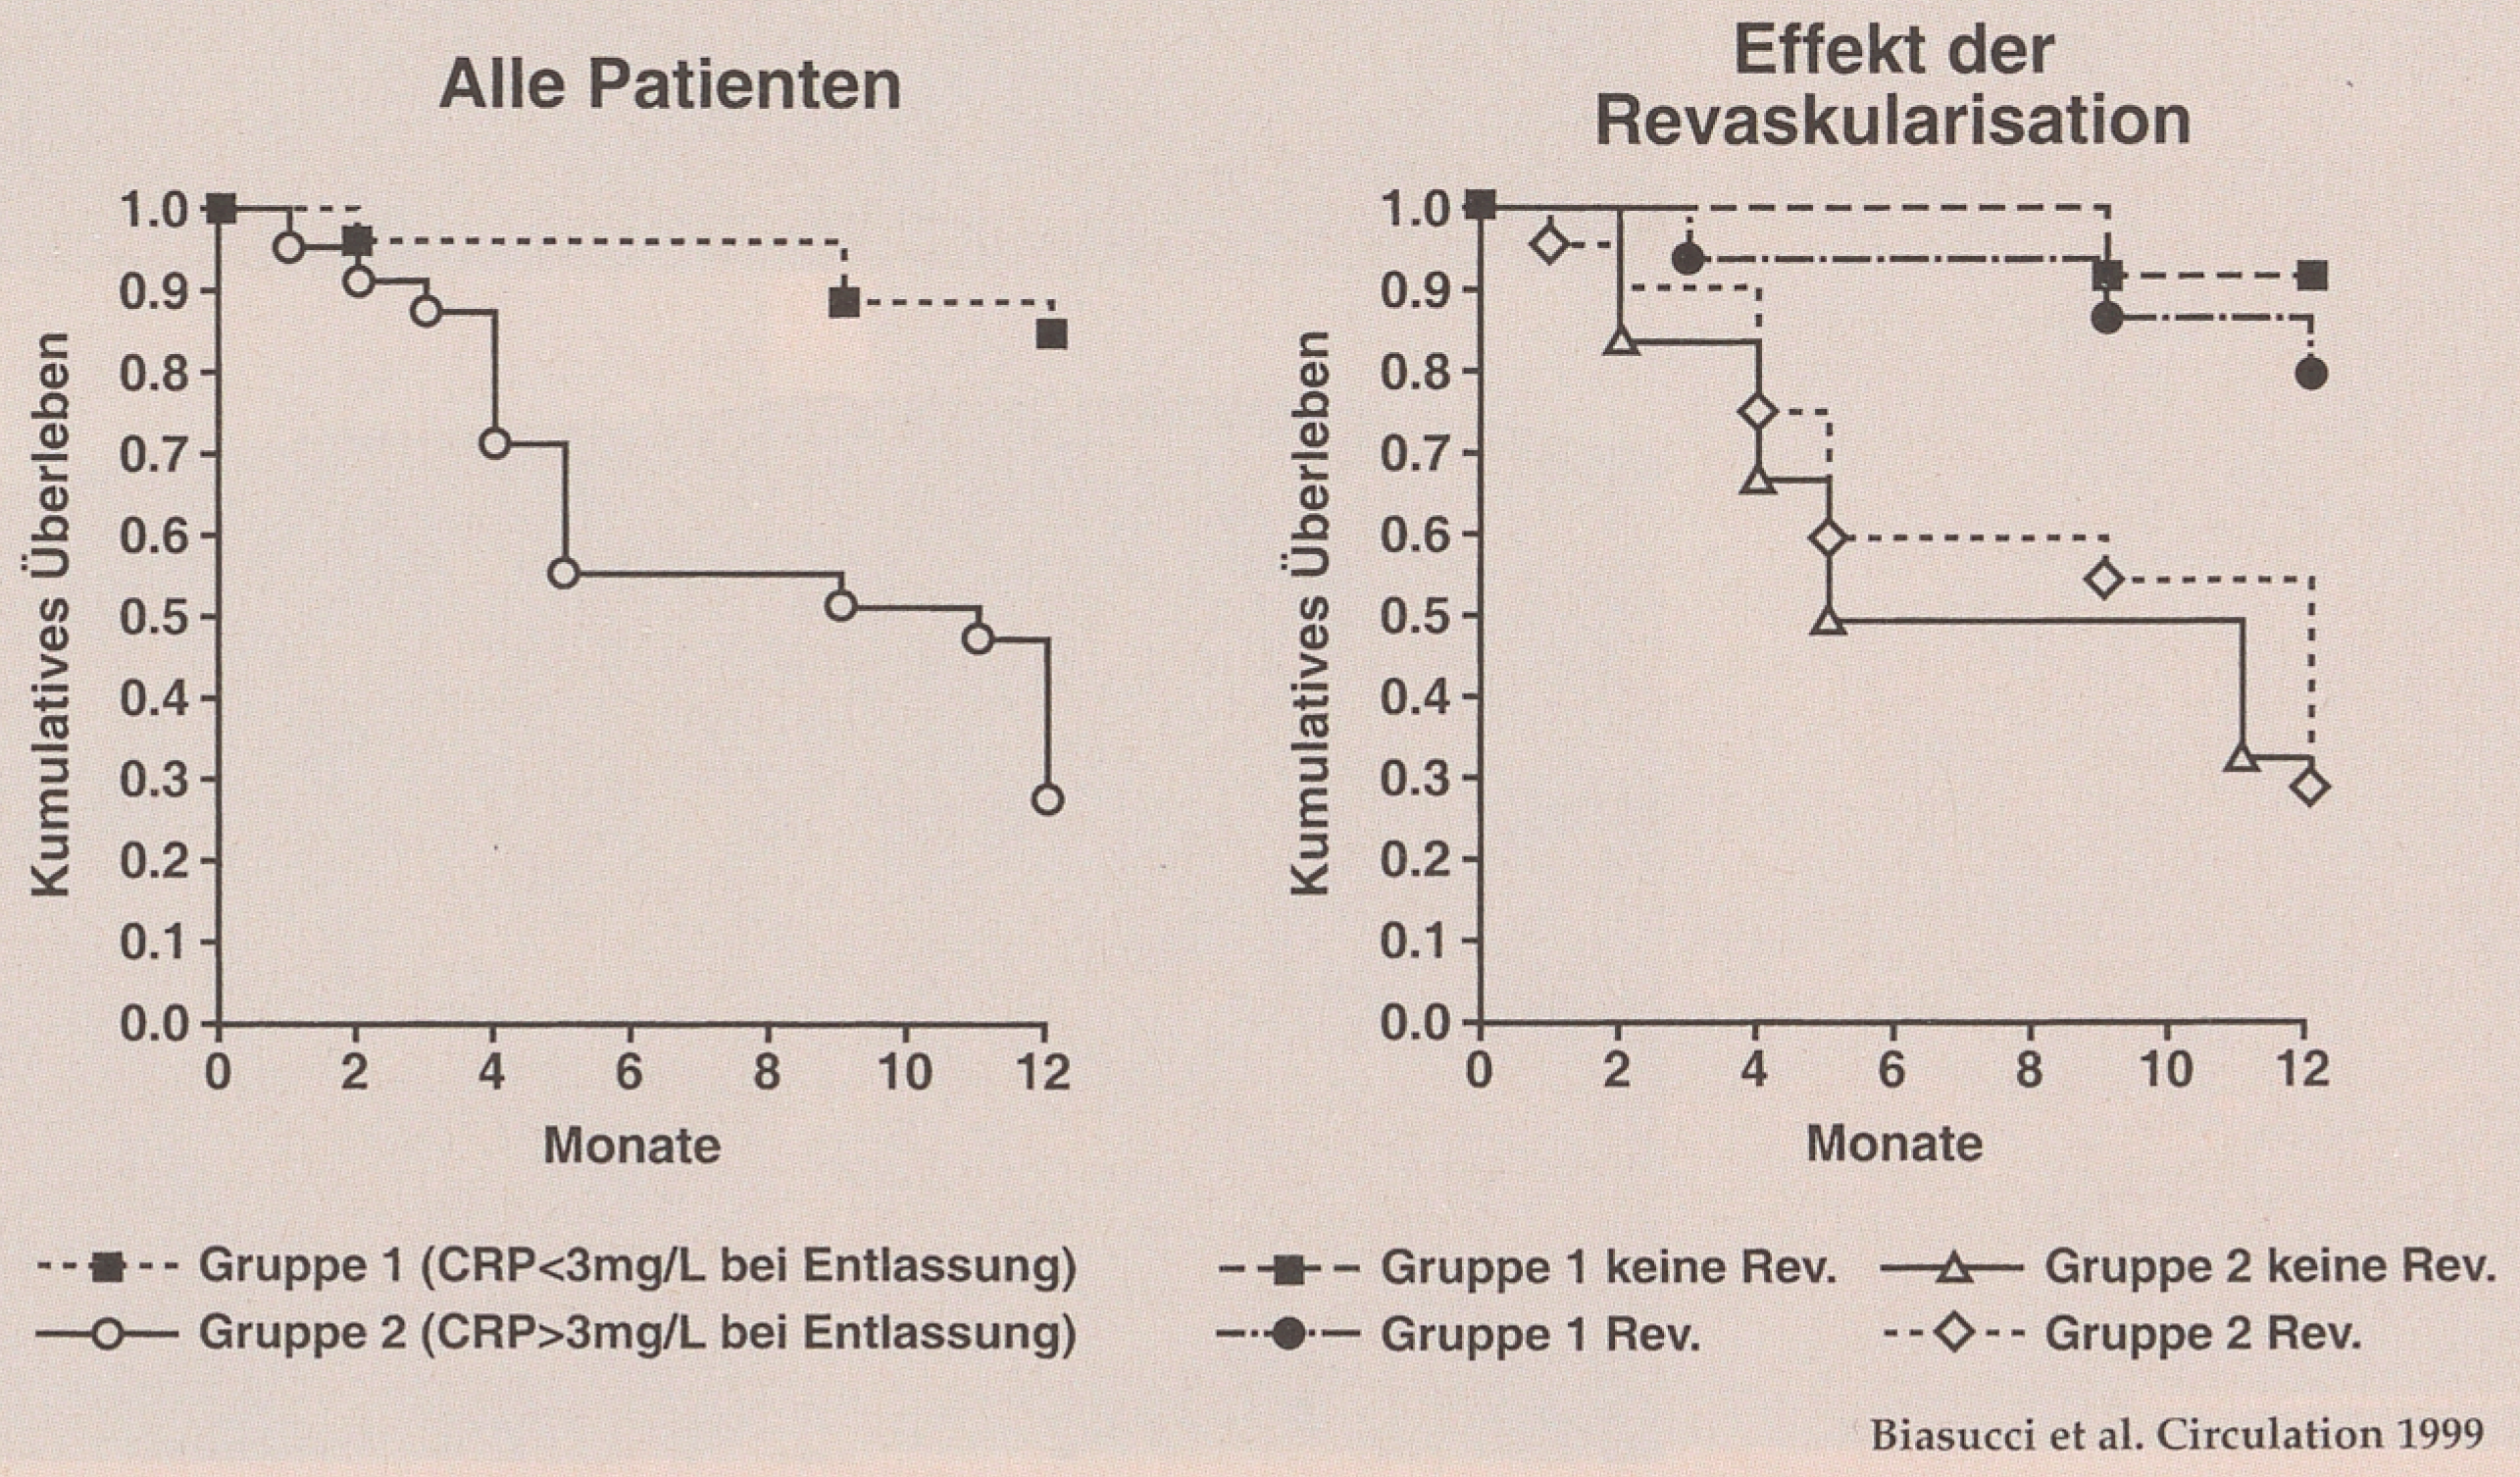
Die Plaqueruptur wird durch die biologischen Eigenschaften der Plaque ermöglicht, aber durch sogenannte «triggering factors» ausgelöst. Dazu gehören einerseits mechanische Kräfte. So ist es bekannt, dass abrupte körperliche Belastung in den Stunden vor einem Herzinfarkt häufig auftritt [14]. Wahrscheinlich spielt dabei die Aktivierung des Sympathikus eine Rolle, was die Häufung der Myokardinfarkte in den frühen Morgenstunden erklären könnte [15]. Schliesslich führt auch die paradoxe Vasokonstriktion nach hormoneller Stimulation [16], bei körperlicher [17] und psychischer Belastung [18], welche kranken Koronararterien eigen ist, zu enormen Scherkräften am Fuss oder Scheitelpunkt der Plaques und damit zur Plaqueruptur. Die Stabilität einer Plaque kann sich aber auch akut durch entzündliche Ereignisse ändern. So ist bekannt, dass Akut-Phasen-Proteine wie C-reaktives Protein [19], Serum-Amyloid-A-Protein und Zytokine wie Interleukin-6 und andere mehr häufig bei instabiler Angina erhöht sind. Akute Infekte führen zur Erhöhung dieser Parameter und sind mit akuten Koronarereignissen assoziiert und prognostisch bedeutsam (Figure 3). Ob auch eine Infektion mit Chlamydien, Helicobacter oder Zytomegalieviren eine bedeutende Rolle spielt, ist nach wie vor umstritten [5].
Figure 3.
Prognostische Bedeutung des C-reaktiven Proteins bei instabiler Angina pecroris (modifizierr, nach j19]).
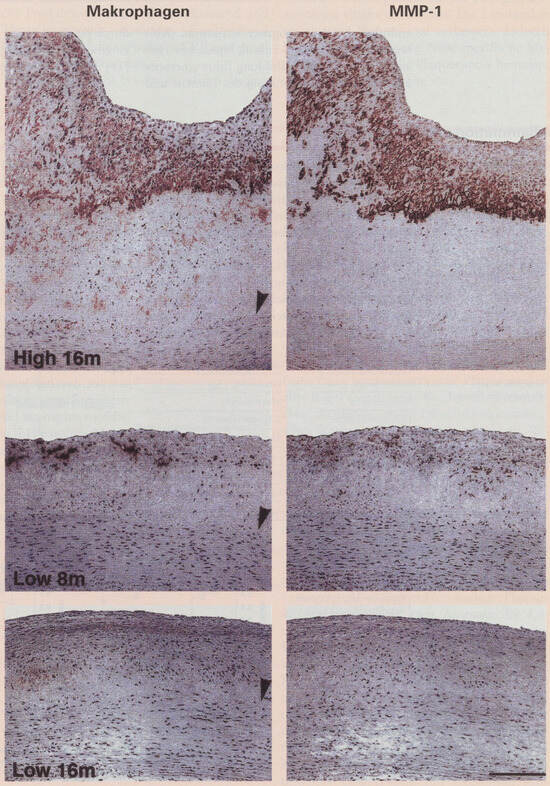
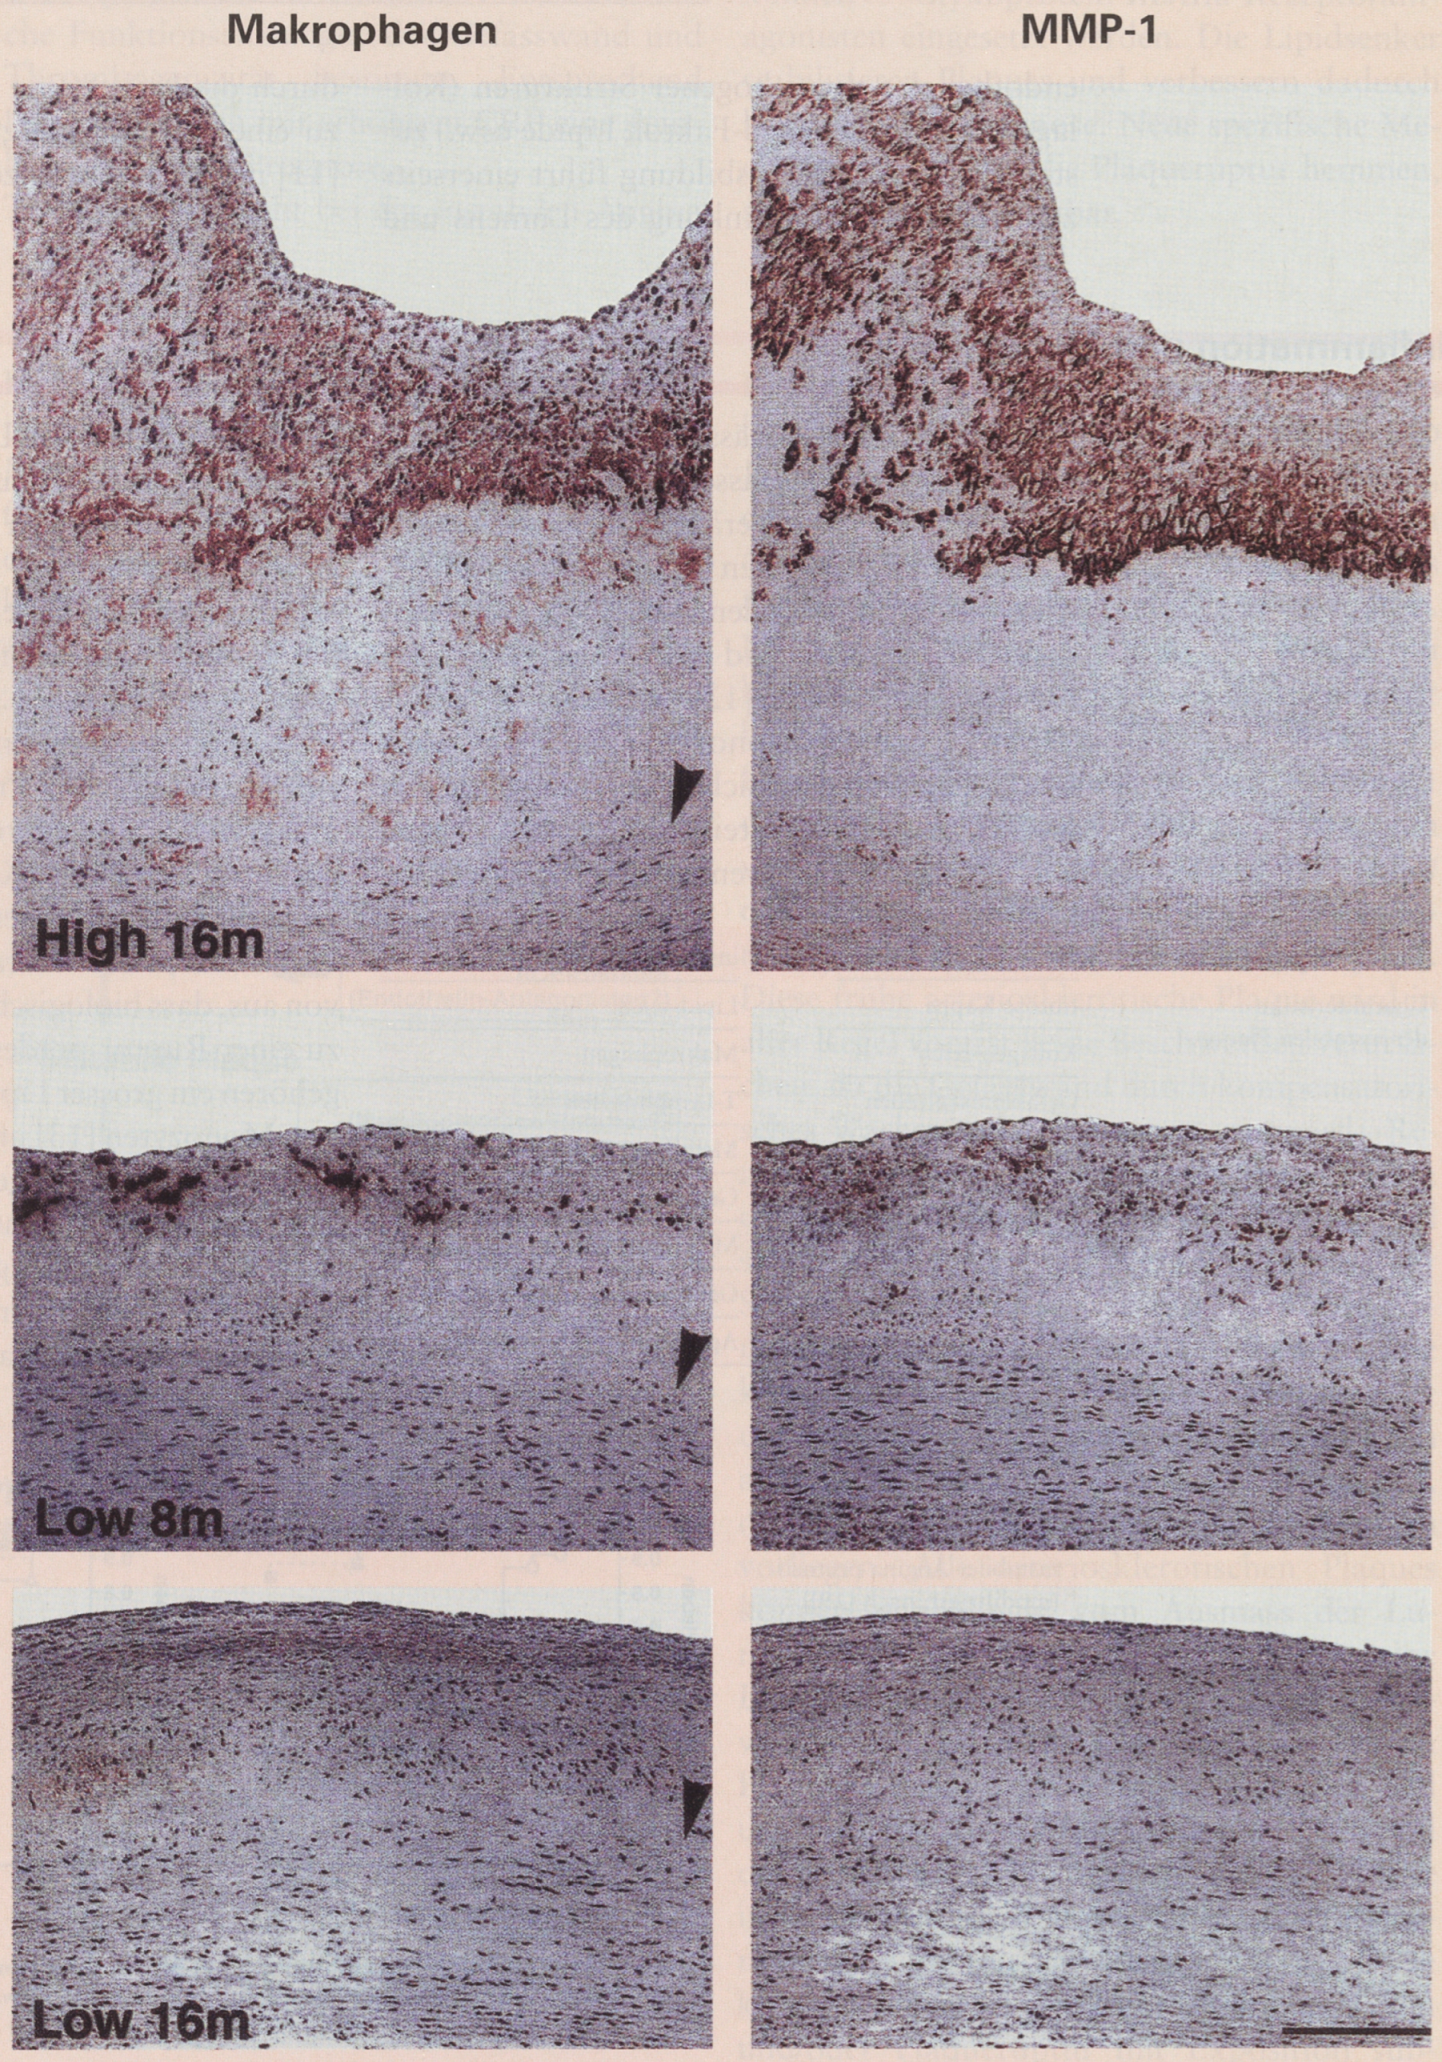
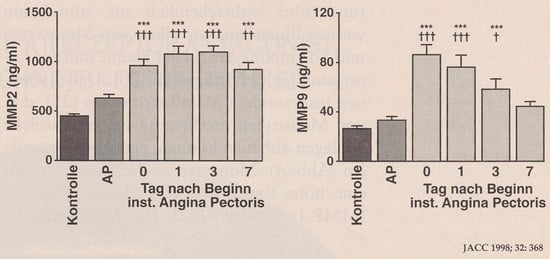
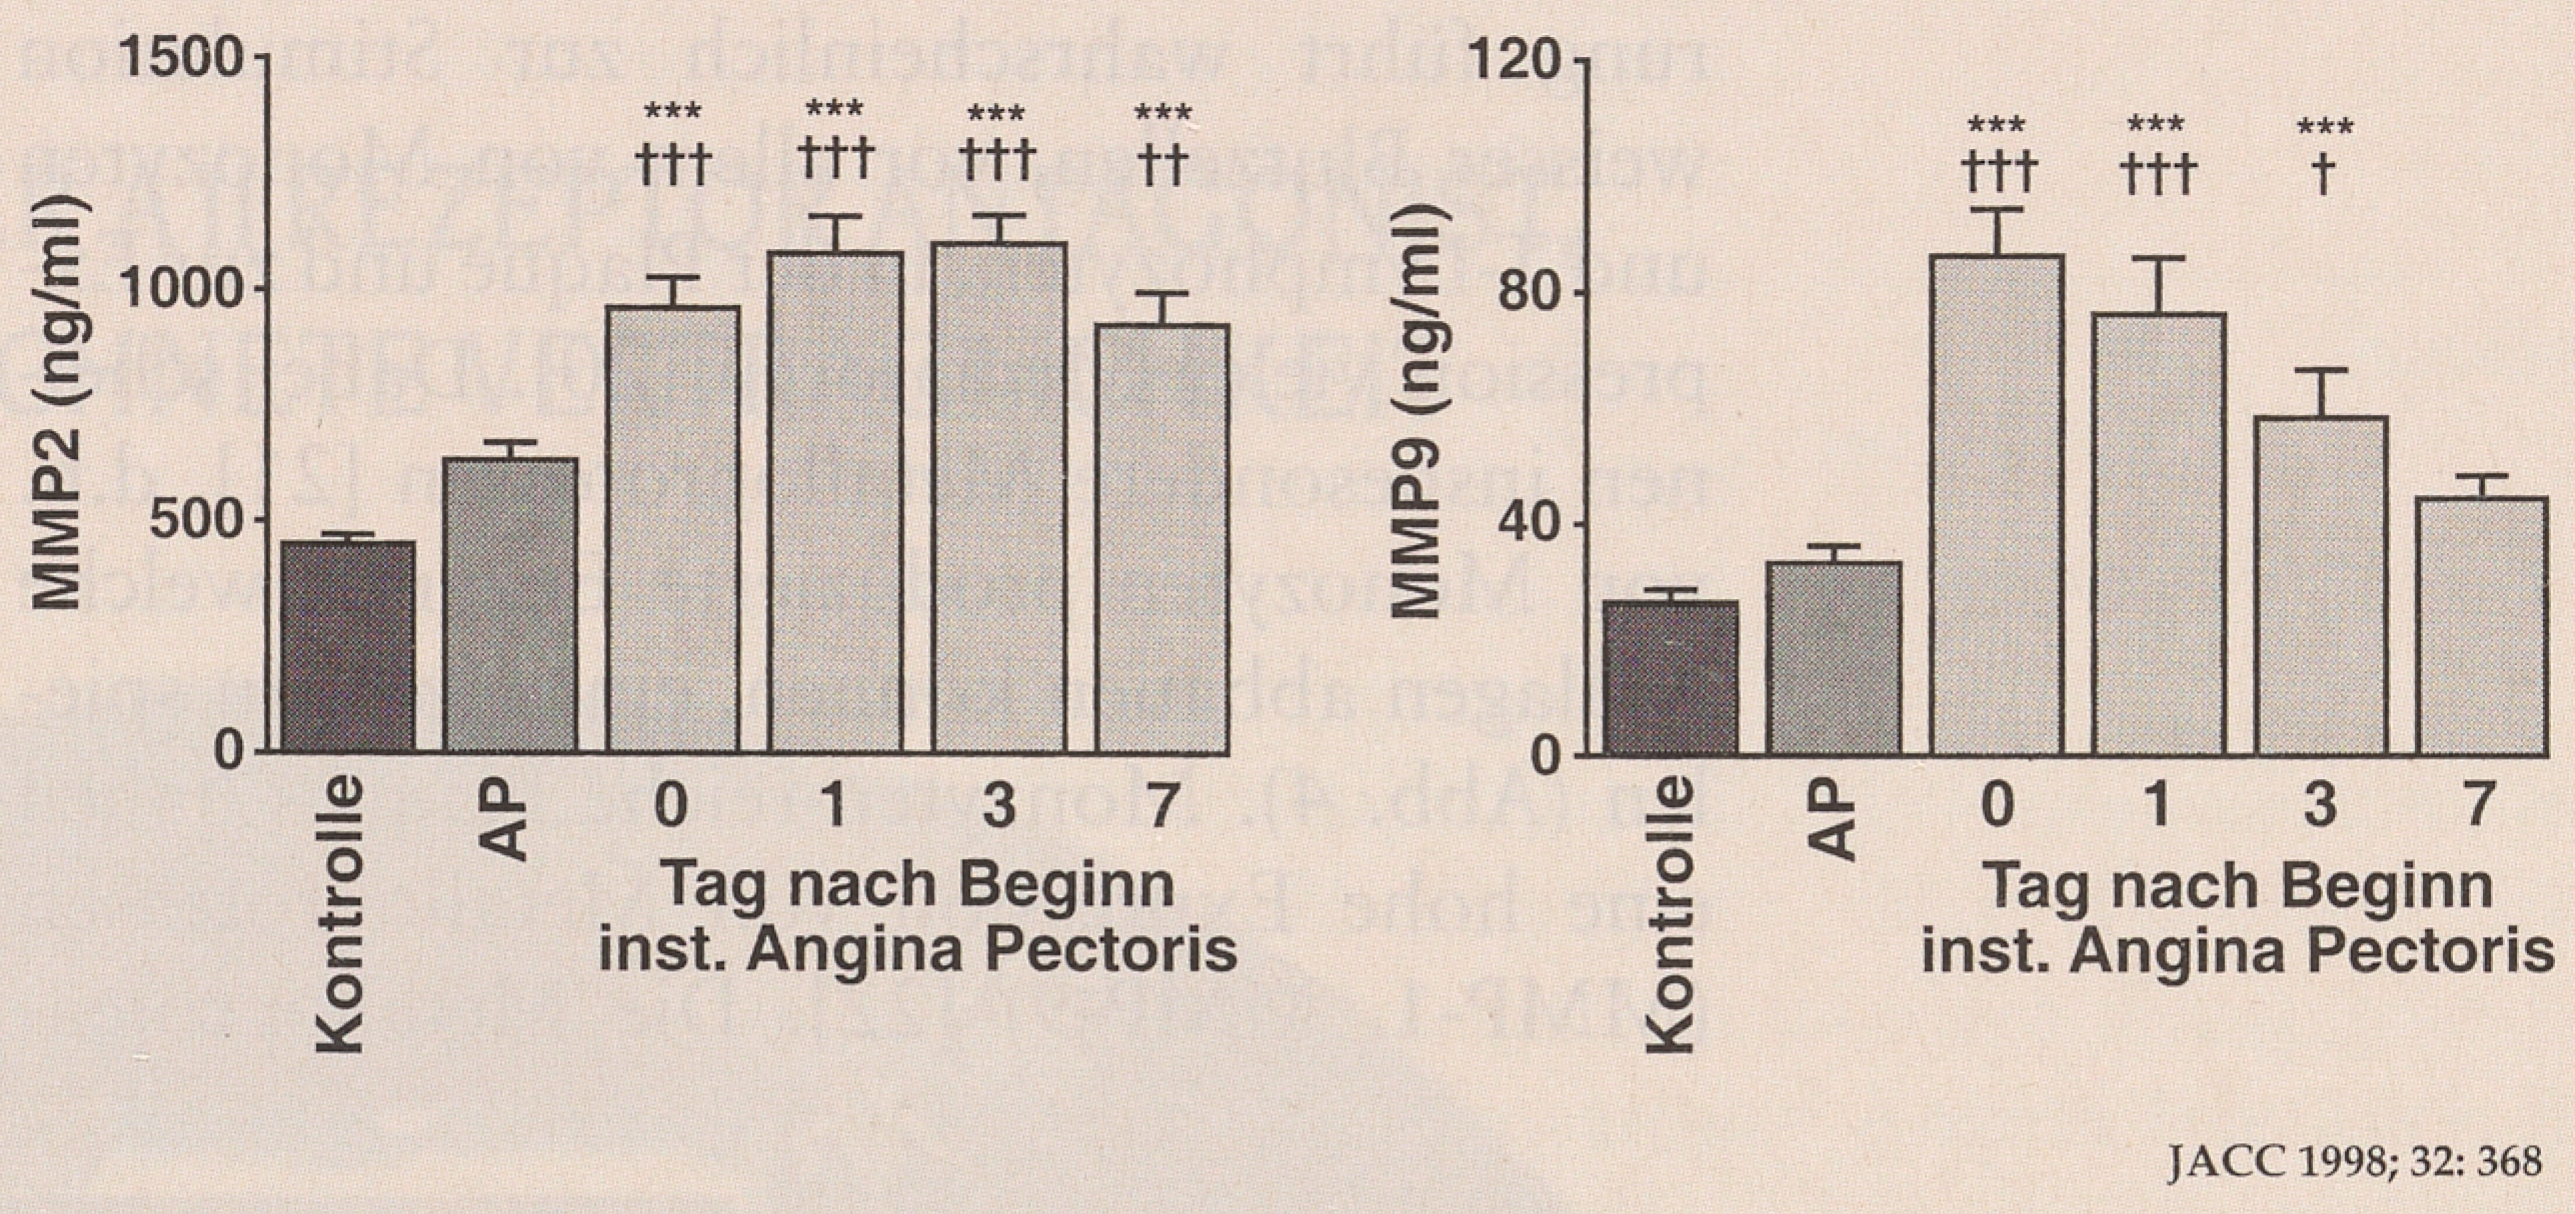
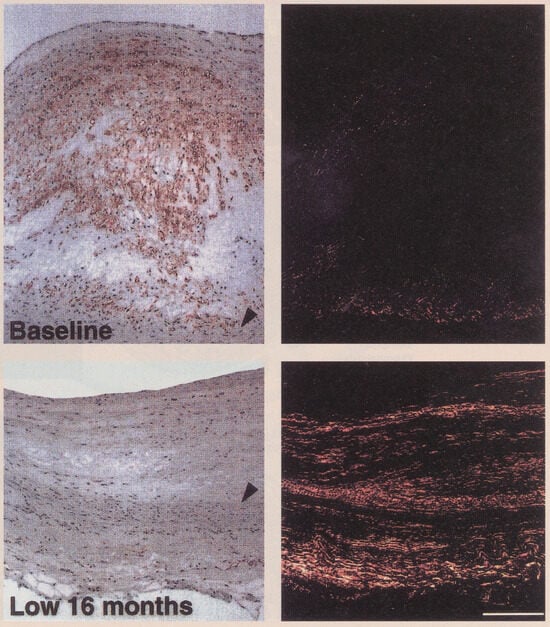
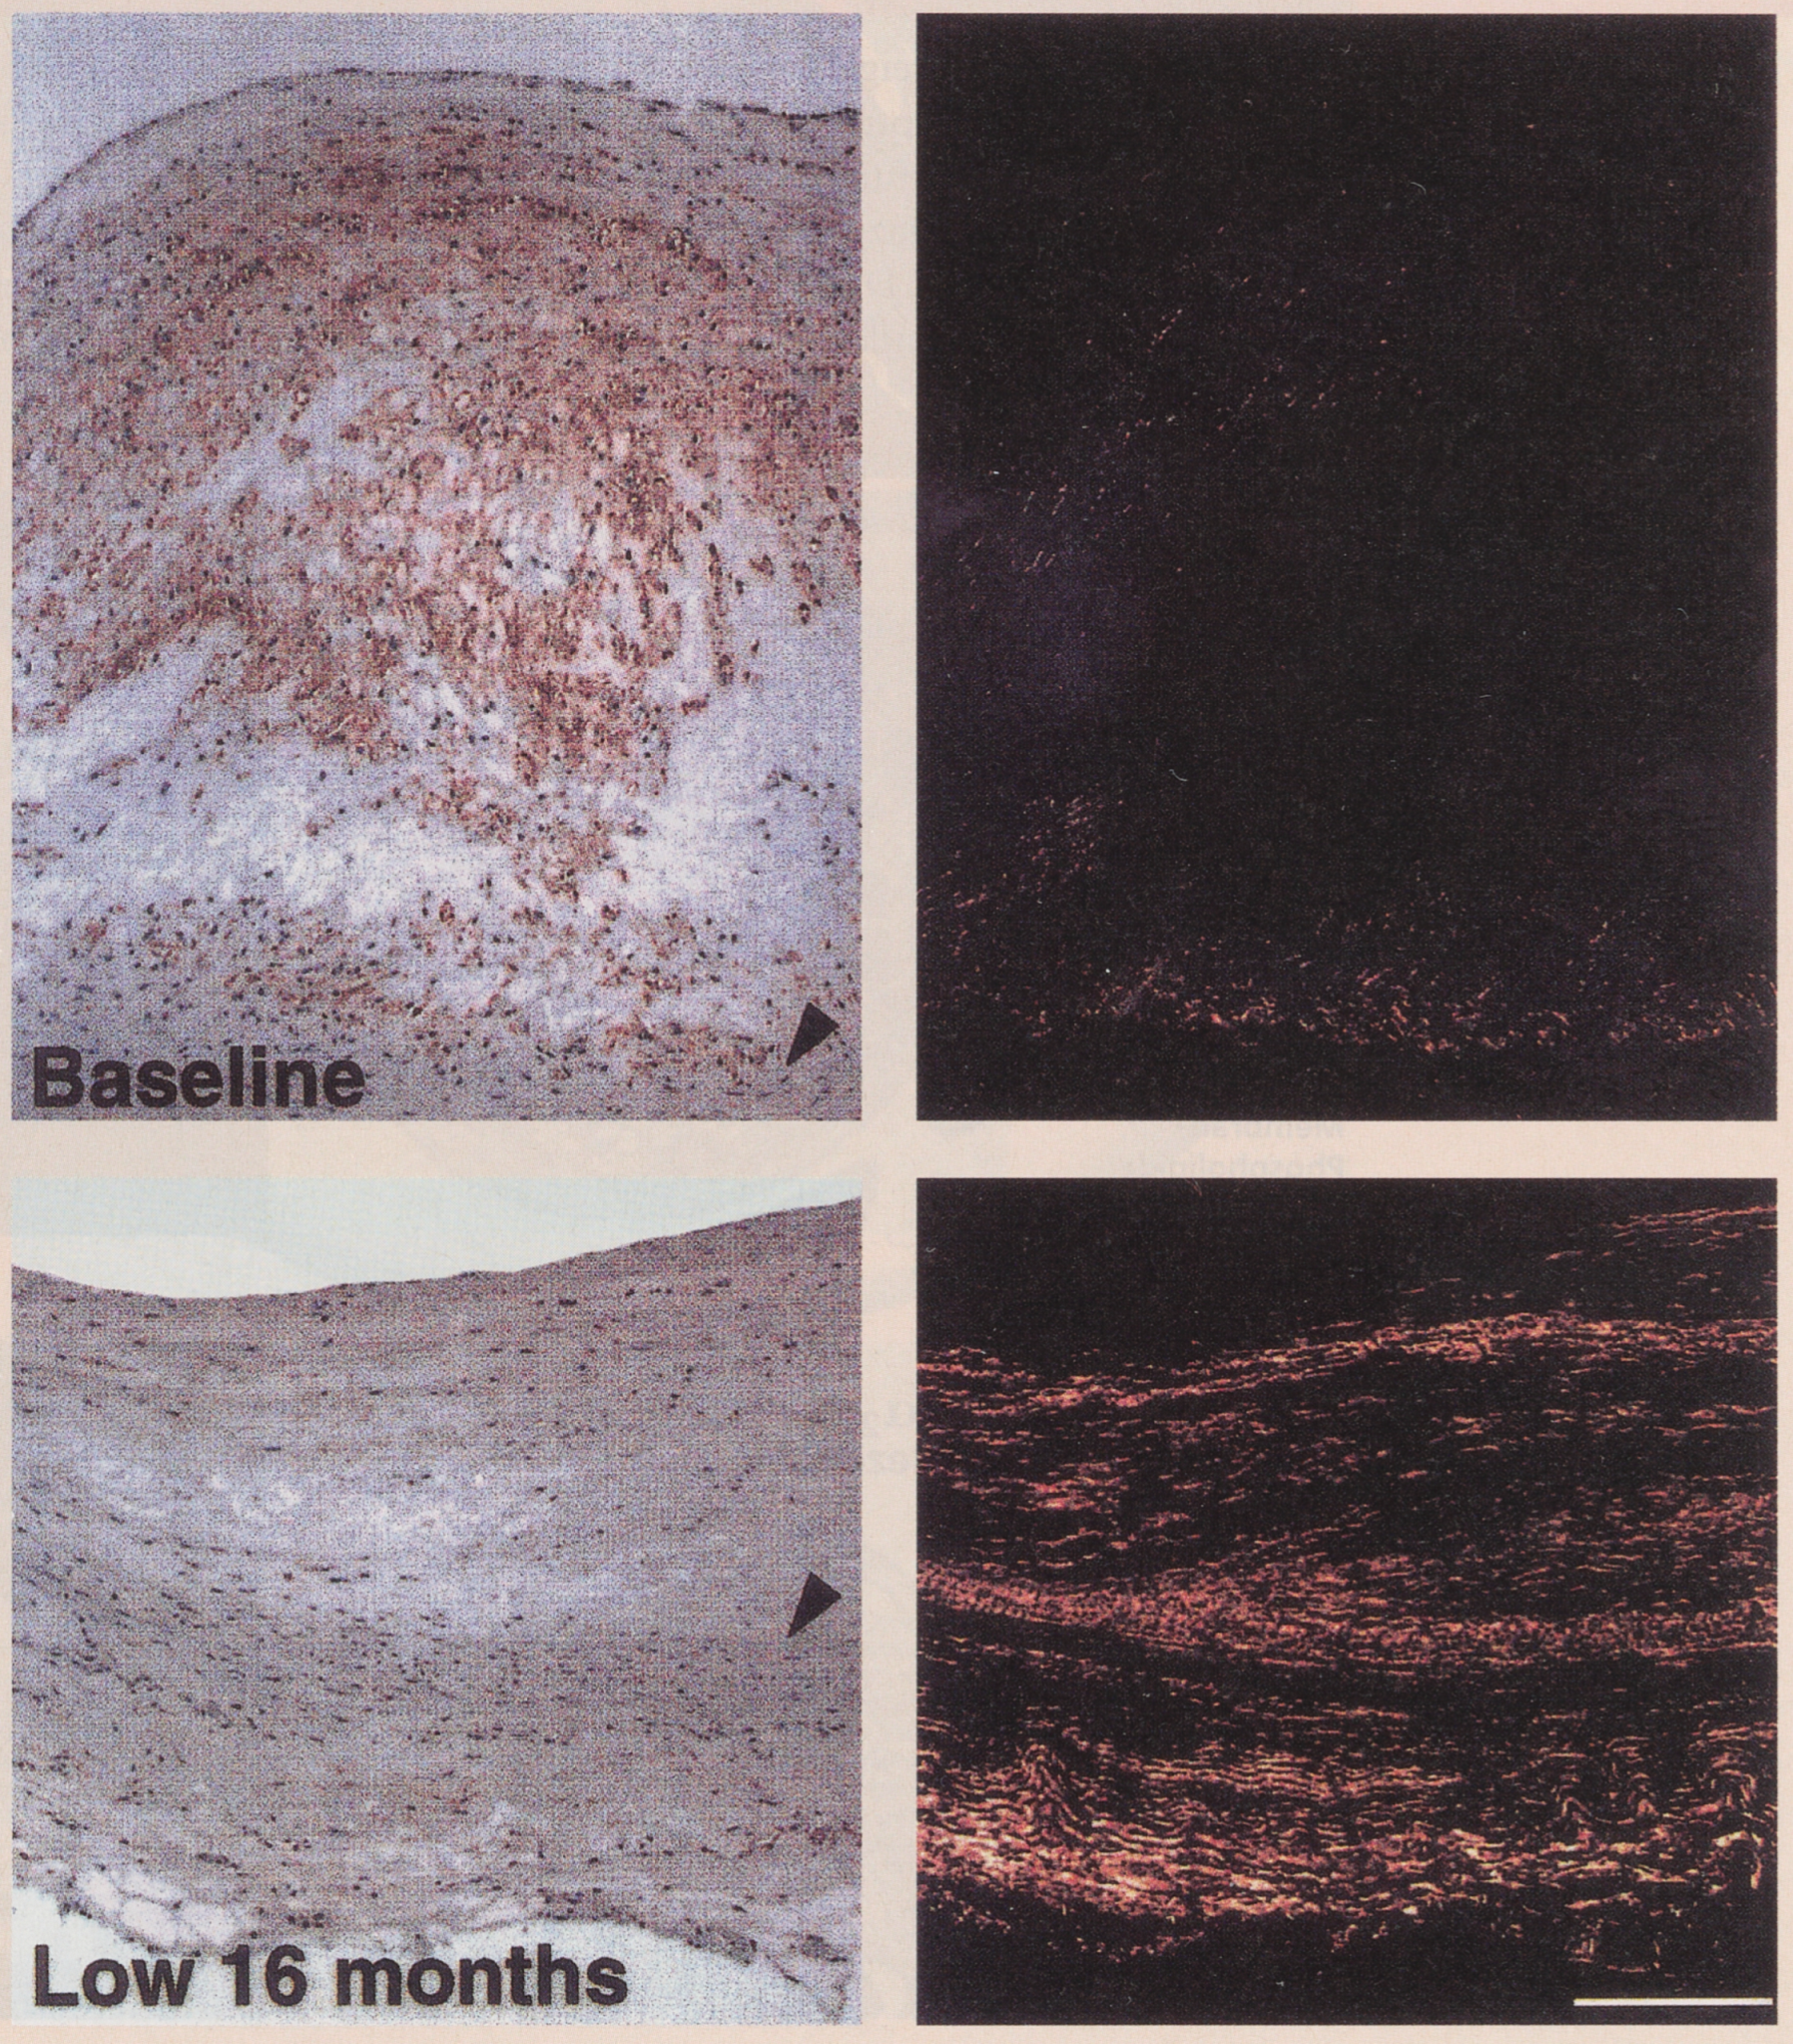
Diese systemische inflammatorische Aktivierung führt wahrscheinlich zur Stimulation weisser Blutzellen, vor allem von Monozyten und T-Lymphozyten, in der Plaque und zur Expression vieler Mediatoren [20]. Dabei scheinen insbesondere Metalloproteasen [21], d.h. von Monozyten produzierte Enzyme, welche Kollagen abbauen können, eine Rolle zu spielen (Figure 4). Monzyten-reiche Plaques haben eine hohe Expression von Metalloproteasen (MMP-1, MMP-9) [22]. Die Metalloproteasen, welche sich sogar im Serum von Patienten mit instabiler Angina pectoris nachweisen lassen (Figure 4), bauen Kollagen ab, reduzieren damit die Stabilität der Plaque weiter und erhöhen die Wahrscheinlichkeit einer Ruptur am Endothel in den Lipidkern. In der Tat lässt sich nach einer Cholesterin-armen Ernährung bei Tieren mit experimentell induzierter Arteriosklerose eine Veränderung des Cholesteringehalts der Plaques, der Monozyten und auch der Expression von Metalloproteasen nachweisen (Figure 5). Gleichzeitig steigt damit der Gehalt von Kollagen in den arteriosklerotischen Plaques (Figure 6), was die Stabilität der Läsion erhöht und damit die Wahrscheinlichkeit eines kardiovaskulären Ereignisses reduziert.
Figure 4.
Monozyten bzw. Makrophagen und Metalloproreasen (MMP-1) bei experi- menteller Arteriosklerose (High 16 m = Cholesterindiät für 16 Monate, Low 8 m = Niedercholesterindiät für 8 Monate; Low 16 m = Niedercholesterindiät fur 16 Monate; nach [42]).
Figure 5.
Mecalloproteasenkonzentration im Serum von Patienten mit instabiler Angina pectoris (nach [21]).
Figure 6.
Inverse Beziehung zwischen den Meralloproteasengehalten (MMP-1) und Kollagenanteil (Syrian-red-Fär bung) bei experimenteller Arteriosklerose (nach [42]).
Thrombozyten und Plaqueruptur
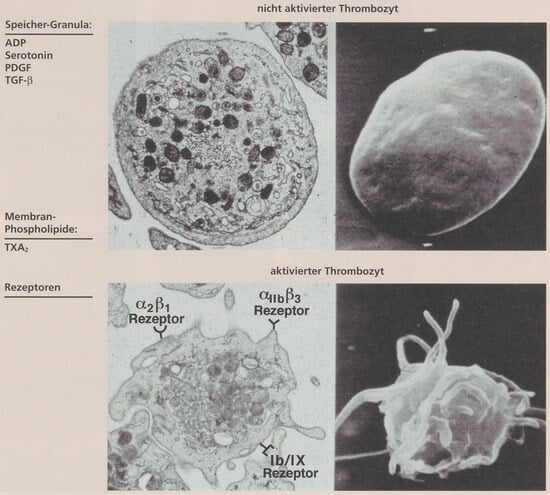
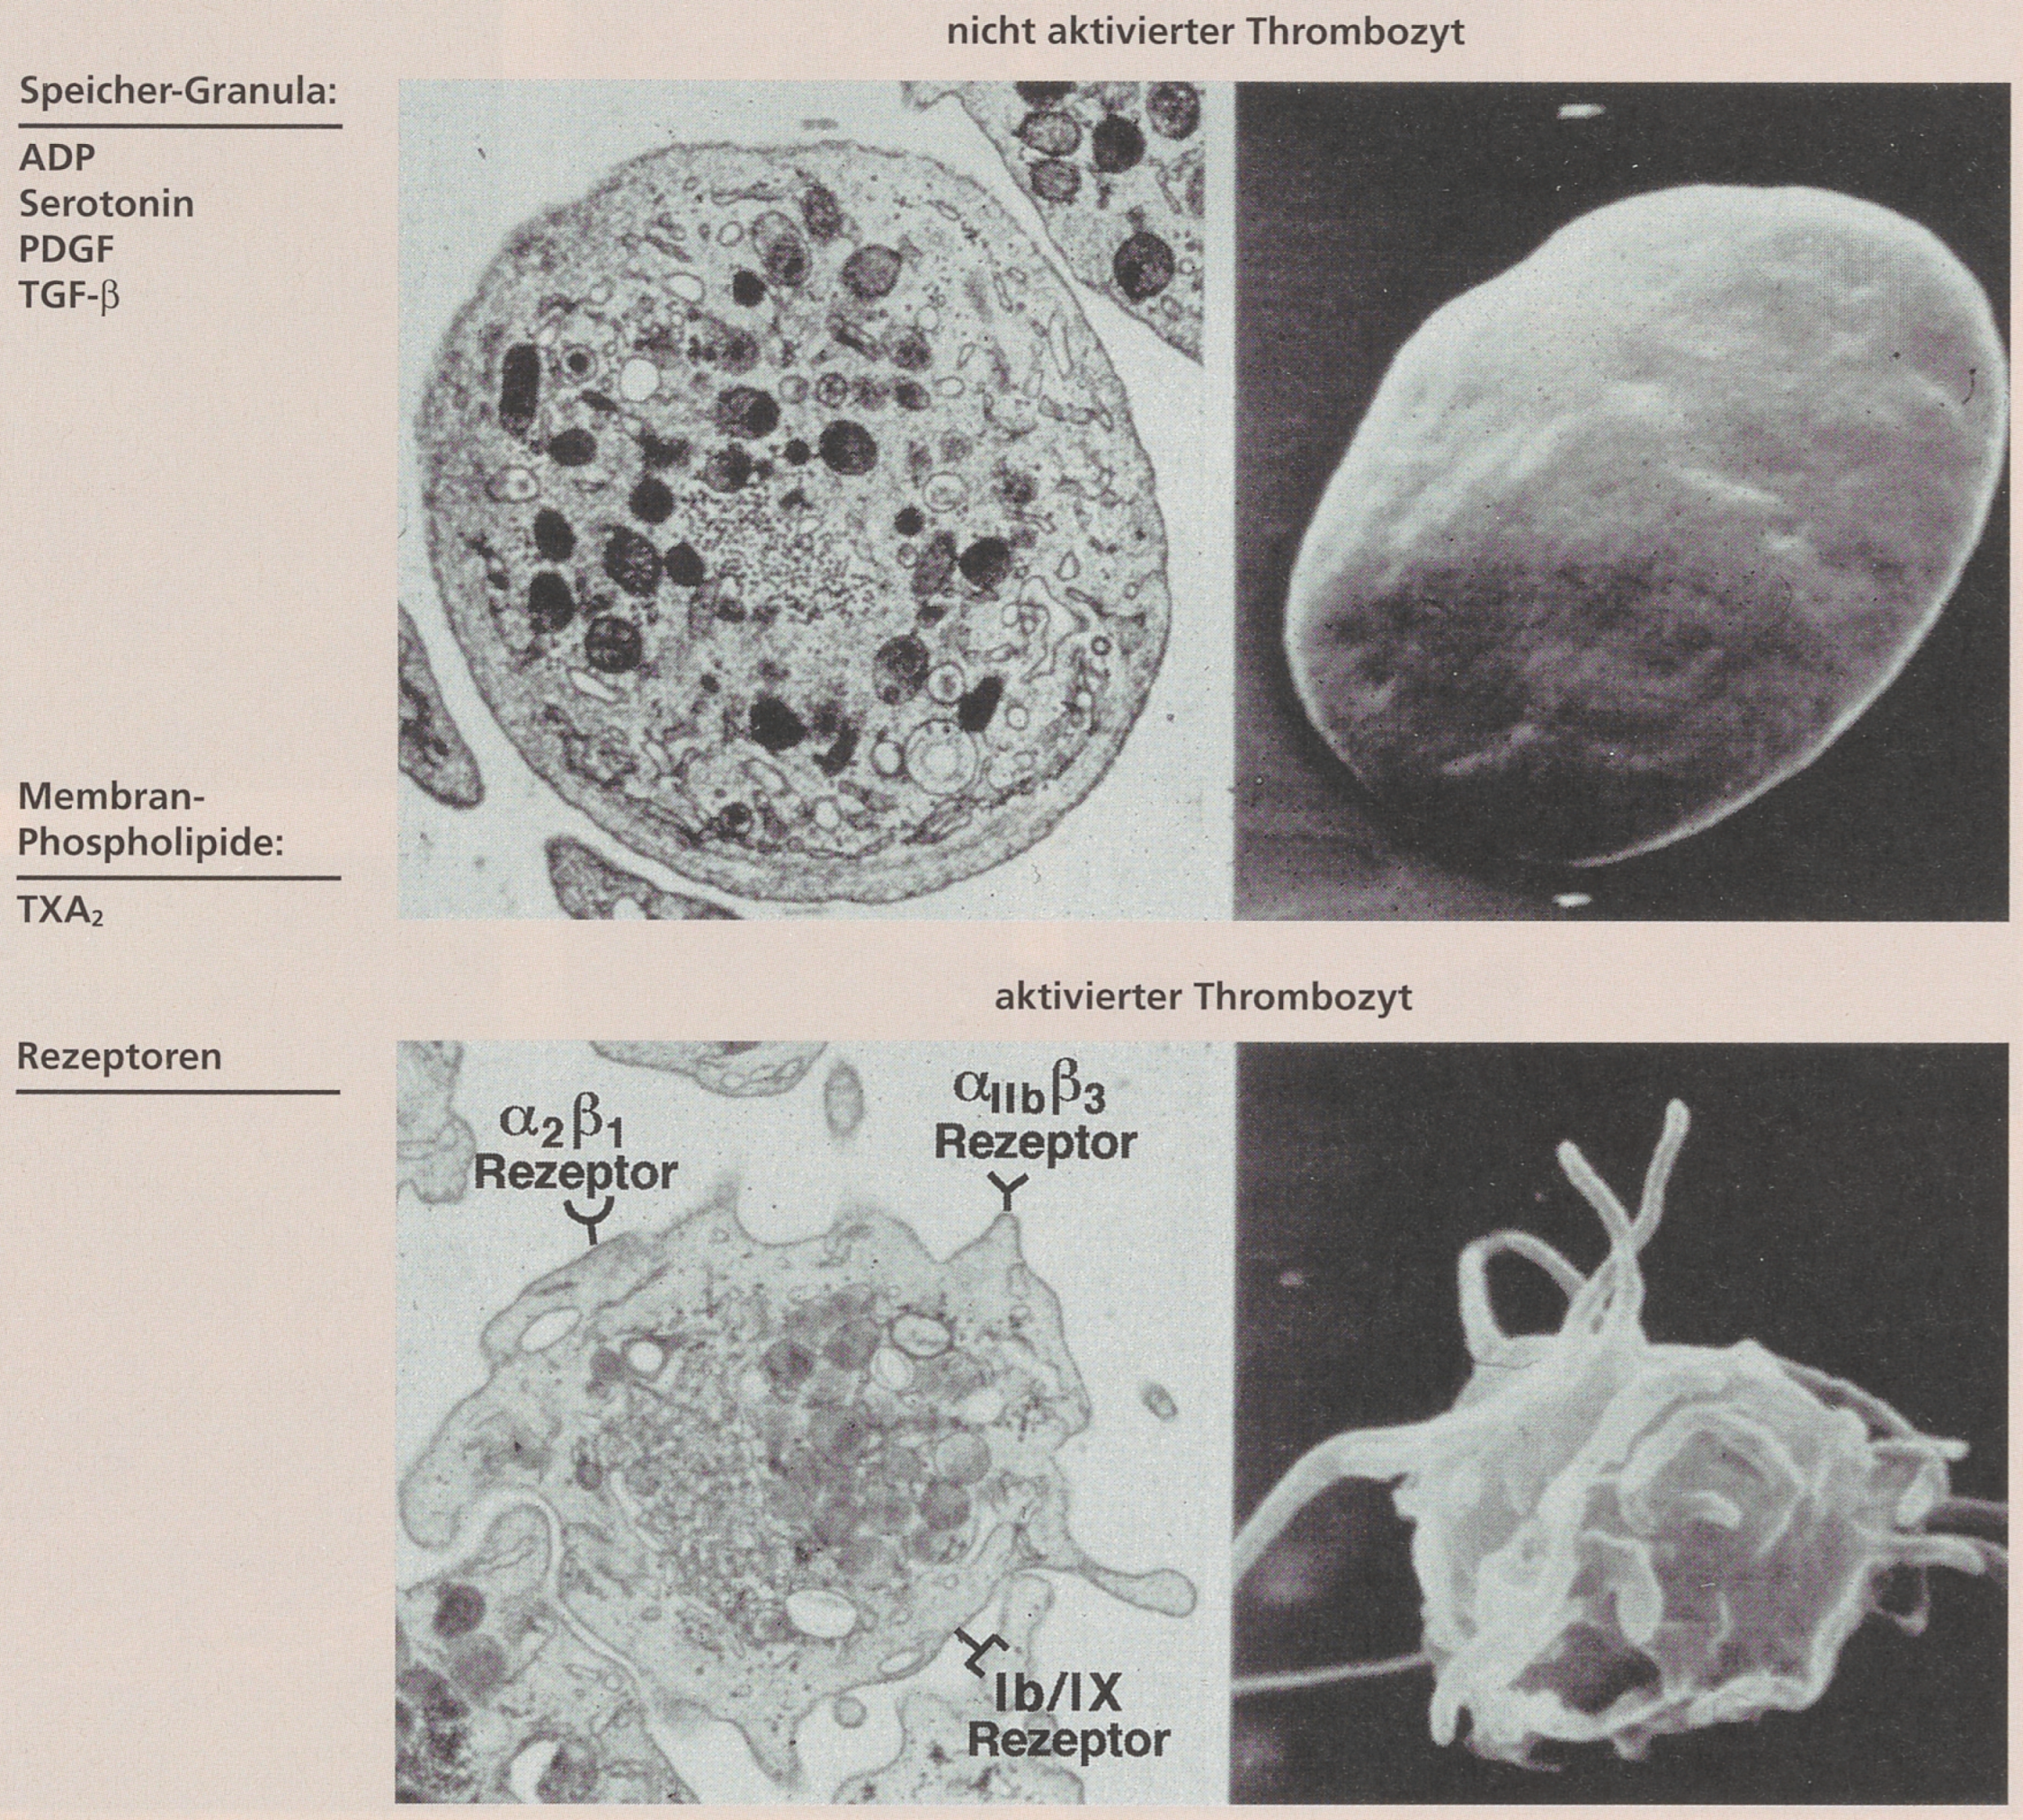
Das entscheidende Ereignis nach Endothelerosion bzw. Plaqueruptur ist die Exposition subendothelialer Strukturen, welche allesamt thrombogen sind [9]. Dazu zählt das LDL (und vor allem oxidiertes LDL), von-Willebrand-Faktor, Kollagen und andere Substanzen mehr. Dies führt je nach Grosse des Endotheldefekts bzw. der Ruptur zu einer mehr oder weniger ausgeprägten Thrombozytenaktivierung (Figure 7) wie auch Aktivierung der Gerinnungskaskade. Damit bildet sich ein erster Appositionsthrombus in der Läsion (Figure 2), welcher je nach Ausmass des Defekts und des verbleibenden Koronarflusses wächst. Die Grosse des Thrombus ist für die weiteren klinischen Ereignisse von entscheidender Bedeutung. So setzen Thrombozyten Serotonin und Thromboxan frei, welche beide zu einer Vasokonstriktion des befallenen Koronarsegments wie auch der damit versorgten Mikrozirkulation führen. Damit sinkt der Koronarfluss, und die Thrombusbildung geht weiter. Dies kann zu vorübergehenden Verschlüssen des Koronarbetts führen. Der Aufbau des proximalen Perfusionsdrucks führt dann unter gewissen Bedingungen zur erneuten Eröffnung des Gefässes mit distalen Embolisationen (sogenannte zyklische Flussvariationen). Diese Ereignisse erklären, dass bei Patienten mit instabiler Angina pectoris häufig intermittierend Ruheschmerzen auftreten. Die distalen Embolisationen (Figure 2) führen zu «minor myocardial injury» und Erhöhung von Troponin T und I [23], spezifischen enzymatischen Markern der minimalen Myokardnekrose (Figure 2). Eine Troponin-T- oder -I-Erhöhung zeigt somit, dass es sich bei diesen Patienten um eine grosse Plaqueruptur handelt mit ausgeprägter Thrombusbildung und distalen Embolisationen. Bei instabiler Angina pectoris allerdings – im Gegensatz zum Myokardinfarkt – kommt es nicht zum eigentlichen Verschluss des Gefässes und damit nicht zu einem signifikanten Ansteigen der Kreatininkinase oder ST-T-Segment-Erhöhungen im EKG [24]. Die Ausbildung eines Myokardinfarkts aufgrund eines akuten Verschlusses eines epikardialen Gefässes allerdings bleibt ein bedeutendes Risiko bei Patienten mit instabiler Angina pectoris und bestimmt ihre Prognose.
Figure 7.
Thrombozytenaktivierung und Freisetzung von Mediaroren und Rezeproren.
Plaquepassivierung bei instabiler Angina
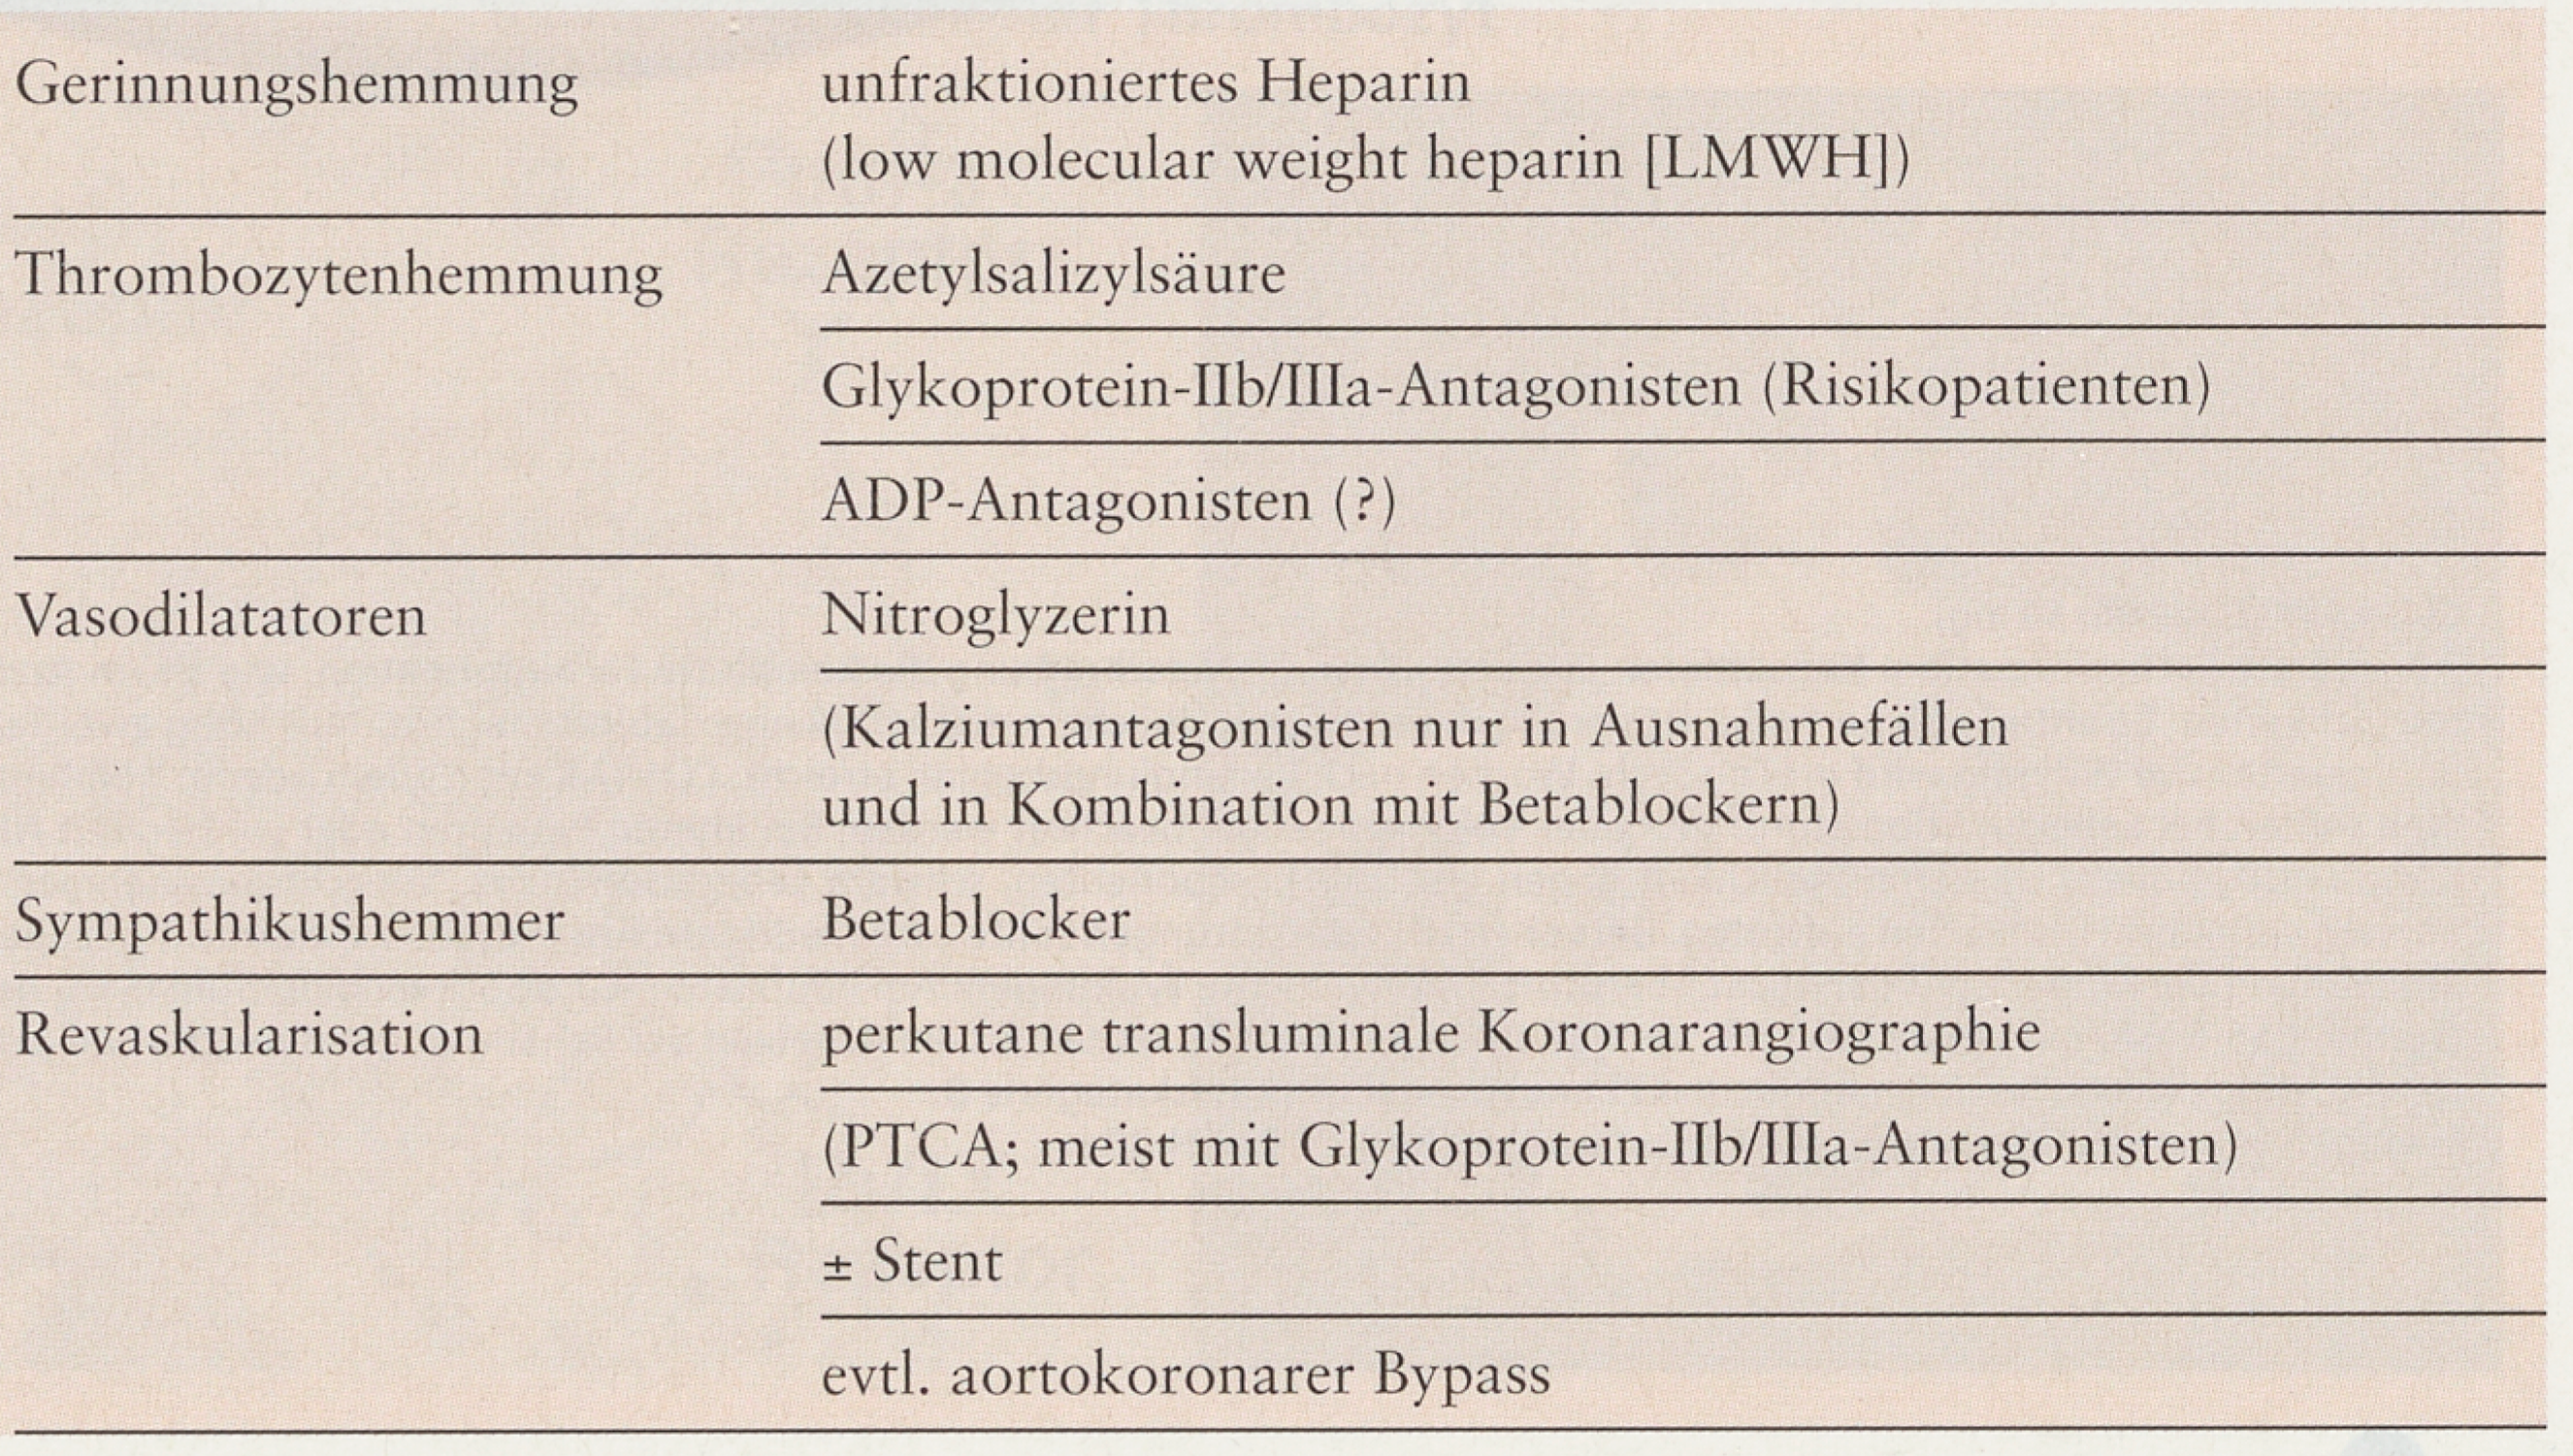
Die Therapie der instabilen Angina pectoris zielt darauf ab, (1.) einen okklusiven Thrombus und damit den Gefässverschluss zu verhindern und (2.) eine Abheilung der Plaqueruptur bzw. Endothelerosion zu ermöglichen. Im akuten Stadium steht die antithrombotische Therapie somit im Vordergrund (Table 3). Diese zielt darauf ab, sowohl die Gerinnungskaskade wie auch die Thrombozytenaktivierung zu hemmen. Entsprechend erhalten heute alle Patienten entweder unfraktioniertes Heparin oder Low-molecular-weight-Heparin sowie Aspirin [25]. In den meisten Untersuchungen haben sich unfraktioniertes Heparin und Low-molecular-weight-Heparin als gleichwertig erwiesen. So traten in der Regel in beiden Gruppen etwa gleich viele kardiovaskuläre Ereignisse auf, mit Ausnahme der ESSENCE-Studie [26] mit Enoxiparin, welches sich als geringgradig, aber signifikant besser als Heparin erwies.Aspirin hat bei instabiler Angina pectoris aufgrund zahlreicher Untersuchungen einen festen Platz. Die klassische Therapie der instabilen Angina umfasst weiter eine Vasodilatation der befallenen Koronarsegmente mit Nitroglyzerin. Kalziumantagonisten werden in der akuten Situation aufgrund ihrer Aktivierung des Sympathikus in der Regel nicht empfohlen [27] oder höchstens in Kombination mit Betablockern, welche die sympathische Aktivierung bei diesen Patienten reduzieren.
Table 3.
Therapeutisches Vorgehen bei instabiler Angina pectoris.
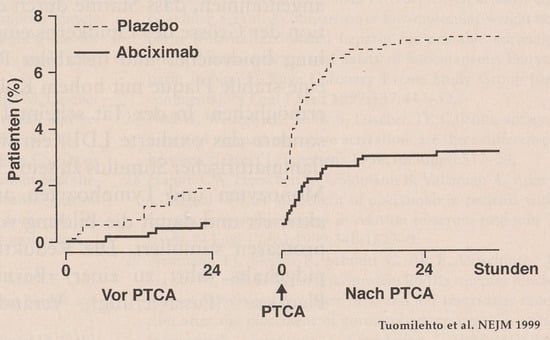
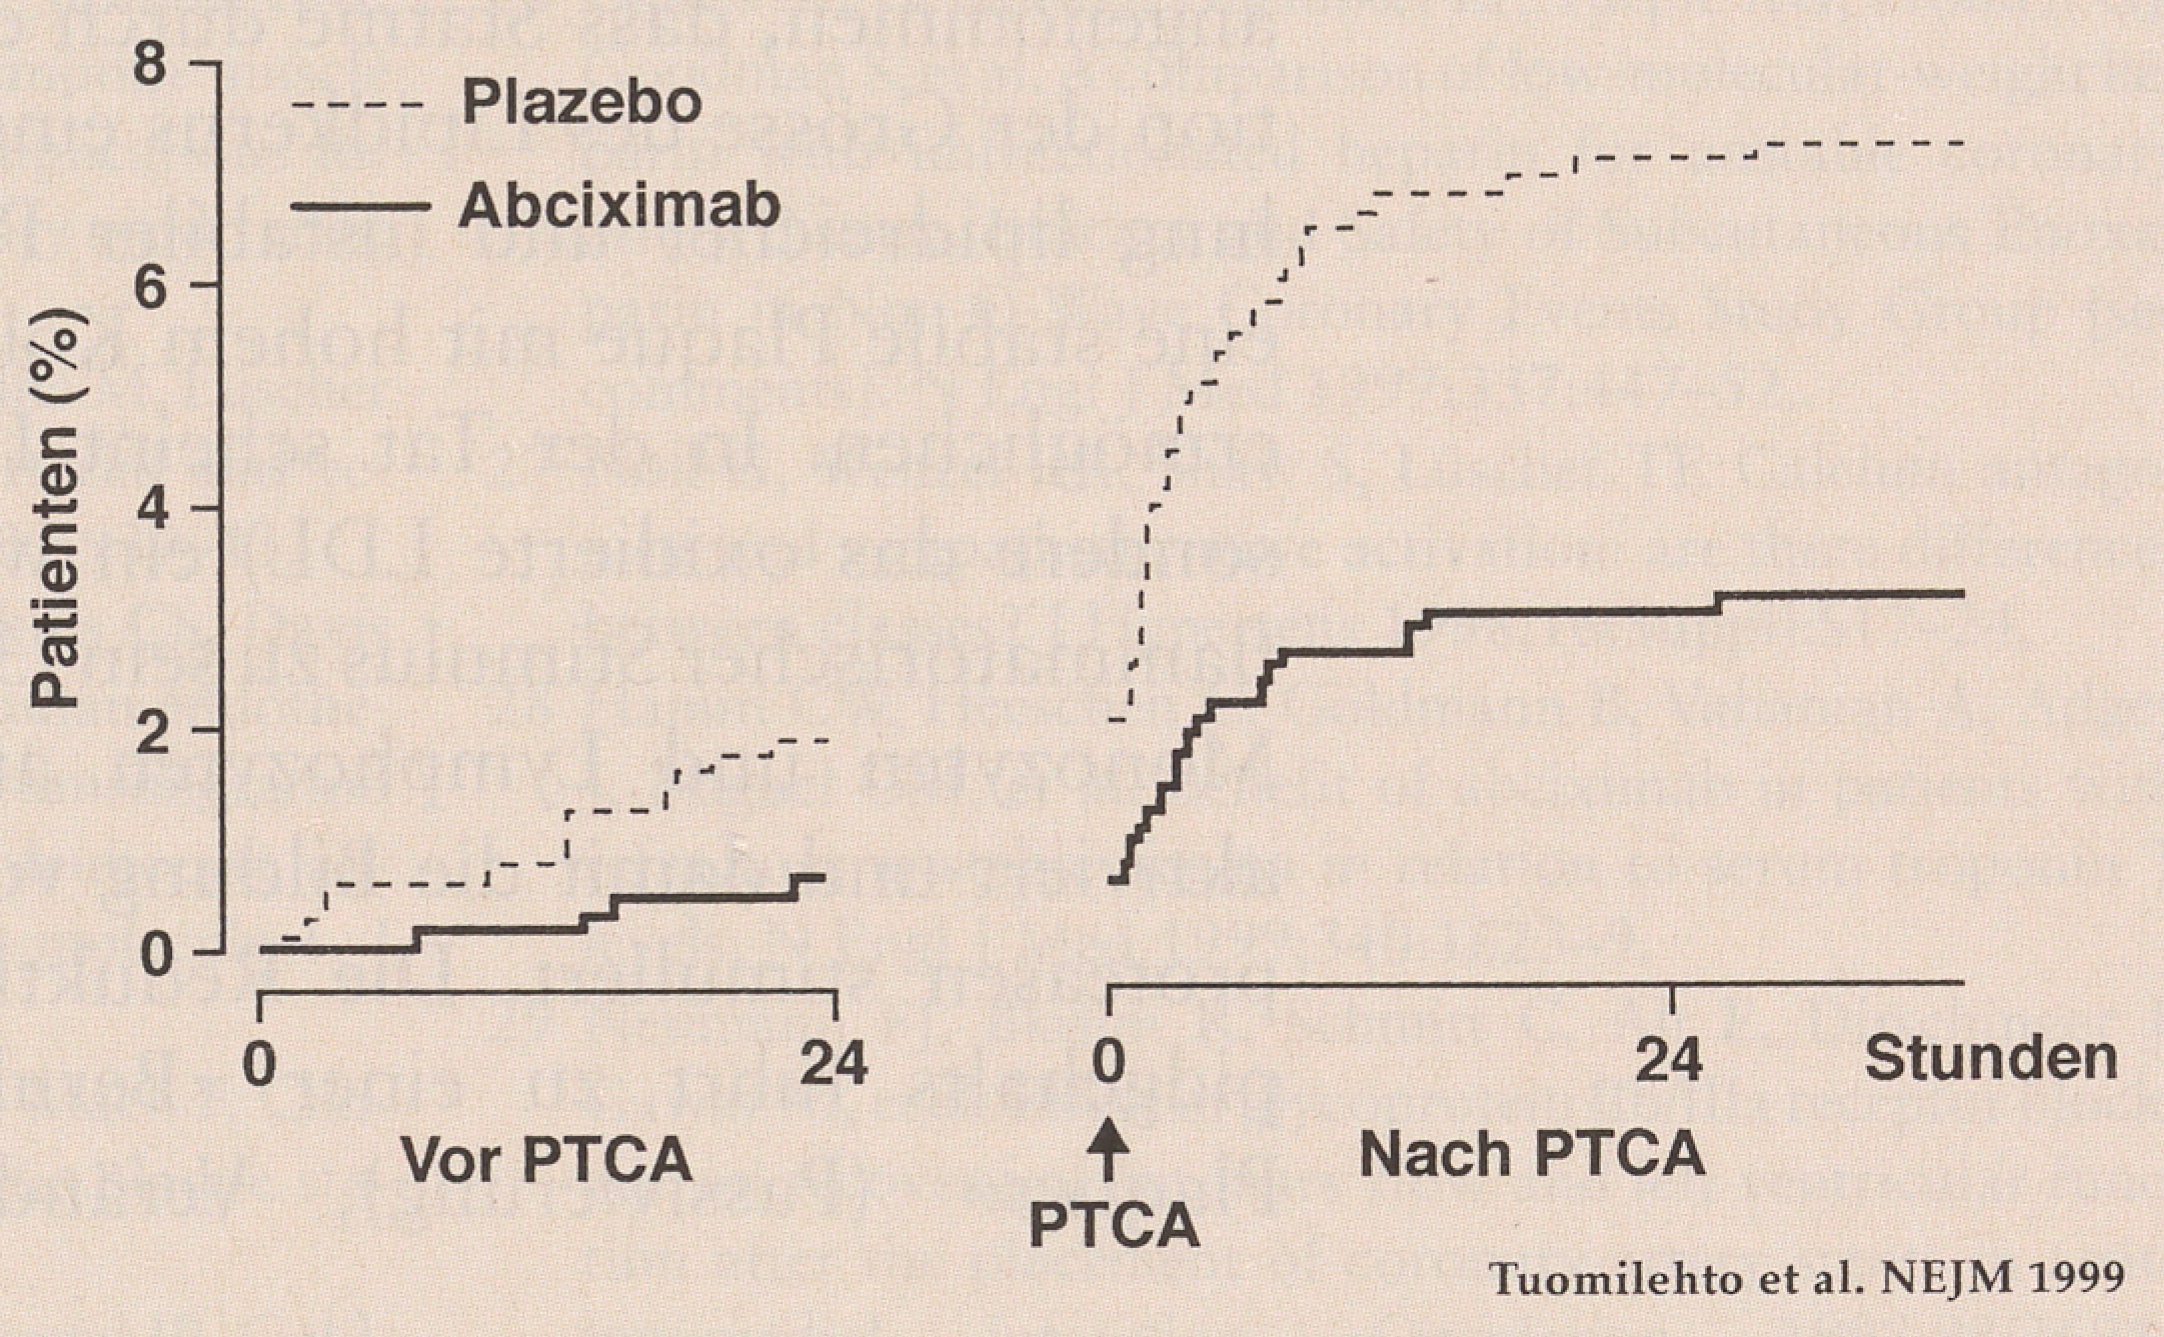
Die Erkenntnis, dass auch bei Patienten mit Heparin und Aspirin weiterhin Thromben im befallenen Koronarsegment nachweisbar sind, führte zur Entwicklung noch wirksamerer Thrombozytenhemmer (die sogenannten Super-Aspirine). Dabei stehen die Glykoprotein-IIb/IIIa-Antagonisten im Vordergrund [28], die an die Rezeptoren binden, welche während der Thrombozytenaktivierung exprimiert werden [29] (Figure 7). Die Glykoprotein-IIb/IIIa-Rezeptoren werden als «final common pathway» der Thrombozytenaktivierung betrachtet, da die verschiedenen Stoffwechselwege aktiviert werden und die Bildung von Fibrinbrücken zwischen den aktivierten Thrombozyten die Thrombusbildung vermitteln. In verschiedenen Untersuchungen konnte gezeigt werden, dass Glykoprotein-IIb/IIIa-Antagonisten wie Abciximab (Reopro®) oder Tirofiban und andere mehr kardiovaskuläre Ereignisse bei Patienten mit instabiler Angina wie auch bei solchen, die sich einer akuten perkutanen Katheterintervention (PTCA, Stent) unterziehen, reduzieren (Figure 8) [30].
Figure 8.
CAPTURE-Srudie: Wirkung des Glykoprotein-IIb/IIIa-Antagonisten Abciximab (Reopro®) vor und nach PTCA bei Patienten mit instabiler Angina (% = Patienten mit lnfarkt) (modifiziert nach [31]).
Revaskularisation und instabile Angina pectoris
Bei instabiler Angina sollte die Indikation zur Koronarangiographie grosszügig gestellt werden, da (1.) damit das Risiko des Patienten besser bestimmt werden kann (proximale vs. distale Läsion, Ausmass der Erkrankung) und (2.) nach medikamentöser Vorbereitung eine relevante Läsion dilatiert und gegebenenfalls gestentet werden kann. Bei Patienten mit anhaltenden Beschwerden trotz medikamentöser Therapie ist die Indikation zwingend. Das Wiederauftreten von Angina wird dadurch markant verringert. Die Intervention führt zwar initial zu einer Erhöhung der Ereignisrate (Figure 8; «initial harm») [31], aber mittel- bis langfristig nicht nur zu einer Verbesserung der Beschwerden, sondern auch der Prognose [32] (FRISC-Trial-Resultate unpubliziert, an ACC 99 vorgestellt).
Die mit der PTCA initiierte Wundheilung und Intimahyperplasie, welche immer sehr reich an Gefässmuskelzellen ist, führt zu einer Plaquestabilisierung («plaque sealing»; siehe Beitrag Maier und Meier, Seite 466), jedoch in einem relevanten Anteil der Patienten zu einer Restenose. Die Restenoserate liegt bei instabiler Angina höher als bei der stabilen Form.
Statine und Plaquestabilität
Statine sind Hemmer der HMG-Co-EnzymA-Reduktase in der Leber und hemmen spezifisch die Cholesterinsynthese [33]. Dadurch kommt es zu einer verstärkten Expression von LDL-Rezeptoren in der Leber und zu einem vermehrten Abbau der zirkulierenden LDL und damit zu einem Abfall des Cholesterins im Plasma. Die klinische Wirksamkeit von Statinen bei Patienten mit hohem Cholesterin wie auch bei solchen mit koronarer Herzkrankheit wurde in verschiedenen Mega-Trials eindrücklich bewiesen [1,2,34]. So senken Statine das Risiko für ein kardiovaskuläres Ereignis bei allen Patientengruppen um etwa 30% [35]. Je nach Risiko des einzelnen Patienten müssen zwischen 20 und 100 Patienten über 5 Jahre behandelt werden, um ein klinisches Ereignis zu verhindern.
Früh schon ist aufgefallen, dass die ausgeprägten klinischen Wirkungen der Statine bei der Primär- und Sekundärprophylaxe mit der relativ geringen Wirkung auf angiographisch nachweisbare Stenosen kontrastierten. In der Tat sind die Auswirkungen der Statine auf angiographisch nachweisbare Stenosen nur minimal (Bruchteile von mm) und erst nach 2 bis 3 Jahren nachweisbar, während die klinischen Ereignisse bereits nach 12 Monaten reduziert werden. Dies hat zum Konzept der Plaquestabilisierung durch die Statine geführt. Es wird angenommen, dass Statine durch eine Reduktion der Grosse des Lipidkerns eine Umwandlung lipidreicher und instabiler Plaques und eine stabile Plaque mit hohem Kollagengehalt ermöglichen. In der Tat scheint LDL (insbesondere das oxidierte LDL) ein wichtiger inflammatorischer Stimulus zu sein [36], welcher Monozyten und Lymphozyten anlockt und aktiviert und damit die Bildung von Metalloproteasen stimuliert. Die Reduktion des Lipidgehalts führt zu einer Beruhigung der Plaques (Passivierung), Veränderung der Entzündung und zur vermehrten Bildung von Kollagen (siehe Abb. 4 und 6) [37,38]. Weiter führen Statine zu einer raschen Verbesserung der Endothelfunktion mit einer vermehrten Expression der Nitric-oxide-Synthase und anderer endothelialer Mediatoren. Dies führt zu einer Erholung der biologischen Funktion der Koronargefässe und einer verminderten paradoxen Vasokonstriktion, verminderter Thrombogenizität und zu einem reduzierten Risiko der Plaqueruptur und Endothelerosion.
Zukünftige therapeutische Perspektiven
Die Bedeutung der Metalloproteasen in experimentellen Modellen und auch bei Patienten (siehe Figure 4, Figure 5 and Figure 6) weist darauf hin, dass diese Enzyme möglicherweise in Zukunft ein Ziel therapeutischer Interventionen sein könnten [21]. Eine spezifische Hemmung der Metalloproteasen 1 und 9 könnte eine rasche Plaquestabilisierung bringen und möglicherweise auch im Langzeitverlauf das Risiko einer Plaqueruptur und damit die Wahrscheinlichkeit des Auftretens gefährlicher kardiovaskulärer Ereignisse reduzieren.
Eine ausgeprägte Aktivierung von Endothelin in instabilen Plaques und seine Bedeutung bei der Regulation der Koronarzirkulation lassen auch Endothelinantagonisten als interessante neue Therapeutika bei dieser Erkrankung erscheinen. In der Tat weist das Ausmass des Gewebegehalts von Endothelin in arteriosklerotischen Plaques von Patienten mit koronarer Herzkrankheit eine interessante Korrelation mit den klinischen Symptomen auf [39]. Je ausgeprägter die Endothelinexpression in koronaren Plaques, desto häufiger lässt sich eine instabile Form der Angina pectoris nachweisen. Die Vasomotion könnte bei der Prognose, d.h. dem Gefässverschluss, und bei der Entwicklung eines Infarkts eine wichtige Rolle spielen [40]. Zudem sind die Plasmaendothelinspiegel bei Patienten nach Infarkt der wohl beste prognostische Parameter [41]. Entsprechend wäre es denkbar, dass eine spezifische Blockade der Endothelinrezeptoren einen weiteren klinischen Benefit bei diesem klinischen Syndrom bringen könnte.
Schlussfolgerung
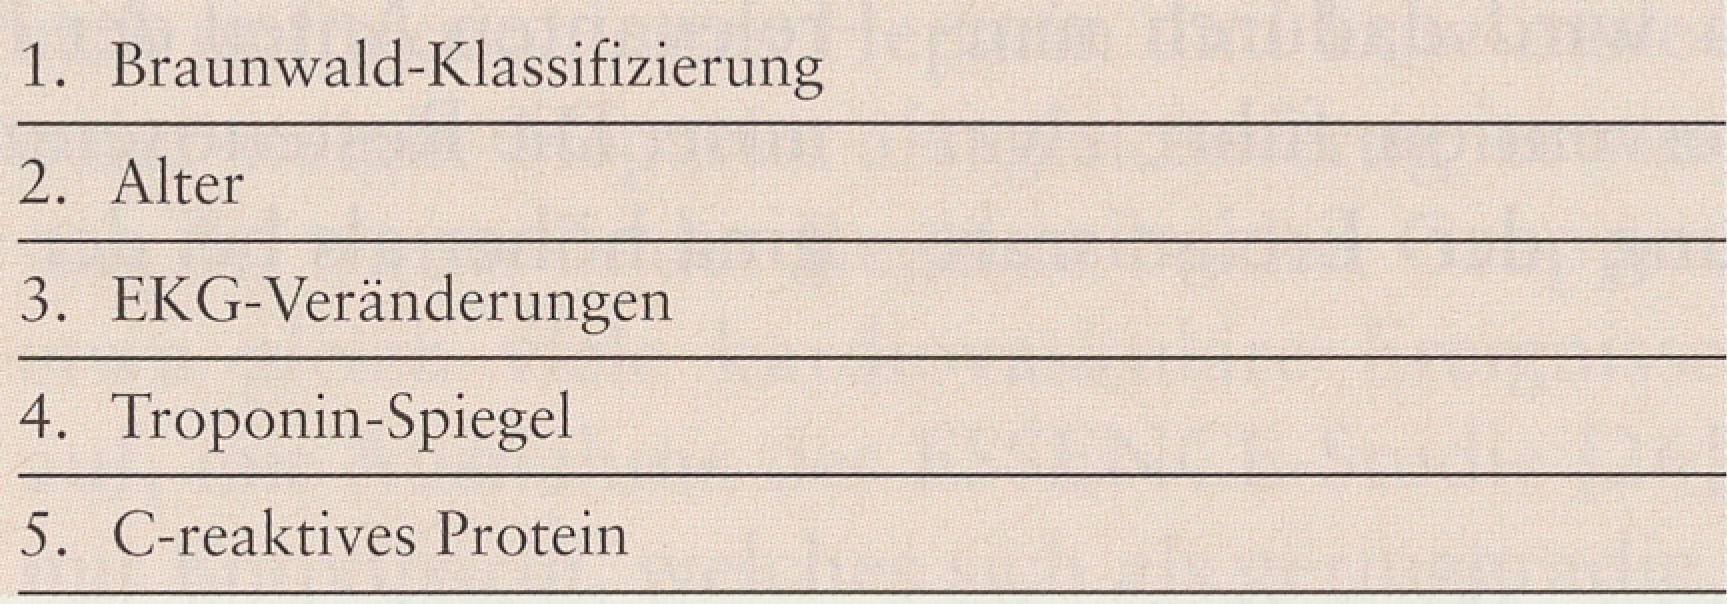
Die instabile Angina pectoris ist klinisch und prognostisch ein wichtiges Syndrom, das durch eine Plaqueinstabilität (Endothelerosion oder Ruptur) charakterisiert ist. Klinisch ist die Risikostratifizierung entscheidend (Table 4), die eine differenzierte Behandlung erlaubt (Table 3).
Table 4.
Risikostratifizierung bei instabiler Angina pectoris.
References
- Shepherd, J.; Cobbe, S.M.; Ford, I.; Isles, C.G.; Lorimer, A.R.; Mac Farlane, P.W.; et al. Prevention of coronary heart disease with pravastatin in men with hypercholesterolemia. West of Scotland Coronary Prevention Study Group [see comments]. N Engl. J. Med. 1995, 333, 1301–7. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Randomised trial of cholesterol lowering in 4444 patients with coronary heart disease: the Scandinavian Simvastatin Survival Study(4S)[see comments]. Lancet 1994, 344, 1383–9.
- Braunwald, E.; Jones, R.H.; Mark, D.B.; Brown, J.; Brown, L.; Cheitlin, M.D.; et al. Diagnosing and managing unstable angina. Agency Health Care Policy Res. Circ. 1994, 90, 613–22. [Google Scholar]
- Braunwald, E. Unstable angina: an etiologic approach to management [editorial]. Circulation 1998, 98, 2219–22. [Google Scholar] [CrossRef] [Scilit]
- Noll, G. Pathogenesis of atherosclerosis: a possible relation to infection. Atherosclerosis 1998, 140 (Suppl1), S3–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Libby, P. The interface of atherosclerosis and thrombosis: basic mechanisms. Vasc. Med. 1998, 3, 225–9. [Google Scholar] [CrossRef] [Scilit]
- Glagov, S. Intimal hyperplasia, vascular modeling, and the restenosis problem. Circulation 1994, 89, 2888–91. [Google Scholar] [CrossRef] [Scilit]
- Theroux, P.; Fuster, V. Acute coronary syndromes: unstable angina and non-Q-wave myocardial infarction. Circulation 1998, 97, 1195–206. [Google Scholar] [CrossRef] [Scilit]
- Fuster, V. Elucidation of the role of plaque instability and rupture in acute coronary events. Am. J. Cardiol. 1995, 76, 24C–33C. [Google Scholar] [CrossRef] [Scilit]
- Moreno, P.R.; Bernardi, V.H.; Lopez-Cuellar, J.; Murcia, A.M.; Palacios, I.F.; Gold, H.K.; et al. Macrophages, smooth muscle cells, and tissue factor in unstable angina. Implications for cell-mediated thrombogenicity in acute coronary syndromes. Circulation 1996, 94, 3090–7. [Google Scholar] [CrossRef] [Scilit]
- Yang, Z.H.; Stulz, P.; von Segesser, L.; Bauer, E.; Turina, M.; Lüscher, T.F. Different interactions of platelets with arterial and venous coronary bypass vessels. Lancet 1991, 337, 939–43. [Google Scholar] [CrossRef] [Scilit]
- Luscinskas, F.W.; Cybulsky, M.I.; Kiely, J.M.; Peckins, C.S.; Davis, V.M.; Gimbrone, M.A., Jr. Cytokine-activated human endothelial monolayers support enhanced neutrophil transmigration via a mechanism involving both endothelial-leukocyte adhesion molecule-1 and intercellular adhesion molecule-1. J. Immunol. 1991, 146, 1617–25. [Google Scholar] [CrossRef] [Scilit]
- Libby, P.; Geng, Y.J.; Aikawa, M.; Schoenbeck, U.; Mach, F.; Clinton, S.K.; et al. Macrophages and atherosclerotic plaque stability. Curr. Opin. Lipidol. 1996, 7, 330–5. [Google Scholar] [CrossRef] [Scilit]
- Mittleman, M.A.; Maclure, M.; Tofler, G.H.; Sherwood, J.B.; Goldberg, R.J.; Muller, J.E. Triggering of acute myocardial infarction by heavy physical exertion. Protection against triggering by regular exertion. Determinants of Myocardial Infarction Onset Study Investigators [see comments]. N Engl. J. Med. 1993, 329, 1677–83. [Google Scholar] [CrossRef] [Scilit]
- Cohen, M.C.; Rohtla, K.M.; Lavery, C.E.; Muller, J.E.; Mittleman, M.A. Meta-analysis of the morning excess of acute myocardial infarction and sudden cardiac death [published erratum appears in Am J Cardiol 1998;81:260]. Am. J. Cardiol. 1997, 79, 1512–6. [Google Scholar] [CrossRef] [Scilit]
- Ludmer, P.L.; Selwyn, A.P.; Shook, T.L.; Wayne, R.R.; Mudge, G.H.; Alexander, R.W.; et al. Paradoxical vasoconstriction induced by acetylcholine in atherosclerotic coronary arteries. N Engl. I Med. 1986, 315, 1046–51. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Gage, J.E.; Hess, O.M.; Murakami, T.; Ritter, M.; Grimm, J.; Kravenbuehl, H.P. Vasoconstriction of stenotic coronary arteries during dynamic exercise in patients with classic angina pectoris: reversibility by nitroglycerin. Circulation 1986, 73, 865–76. [Google Scholar] [CrossRef] [Scilit]
- Stone, P.H.; Krantz, D.S.; McMahon, R.P.; Goldberg, A.D.; Becker, L.C.; Chaitman, B.R.; et al. Relationship among mental stress-induced ischemia and ischemia during daily life and during exercise: the Psychophysiologic Investigations of Myocardial Ischemia (PIMI) study [In Process Citation]. J. Am. Coll. Cardiol. 1999, 33, 1476–84. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Liuzzo, G.; Biasucci, L.M.; Gallimore, J.R.; Grillo, R.L.; Rebuzzi, A.G.; Pepys, M.B.; et al. The prognostic value of C-reactive protein and serum amyloid a protein in severe unstable angina [see comments]. N Engl. J. Med. 1994, 331, 417–24. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Hansson, G.K. Immunological control mechanisms in plaque formation. Basic Res. Cardiol. 1994, 89 (Suppl 1), 41–6. [Google Scholar] [PubMed]
- Kaartinen, M.; van der Wal, A.C.; van der Loos, C.M.; Piek, J.J.; Koch, K.T.; Becker, A.E.; et al. Mast cell infiltration in acute coronary syndromes: implications for plaque rupture. J. Am. Coll. Cardiol. 1998, 32, 606–12. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Rajavashisth, T.B.; Liao, J.K.; Galis, Z.S.; Tripathi, S.; Laufs, U.; Tripathi, J.; et al. Inflammatory cytokines and oxidized low density lipoproteins increase endothelial cell expression of membrane type 1-matrix metalloproteinase. J. Biol. Chem. 1999, 274, 11924–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Hamm, C.W.; Goldmann, B.U.; Heeschen, C.; Kreymann, G.; Berger, J.; Meinertz, T. Emergency room triage of patients with acute chest pain by means of rapid resting for cardiac troponin T or troponin I [see comments]. N Engl. J. Med. 1997, 337, 1648–53. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Braunwald E. Valvular heart diseases. In: Braunwald E, ed. Heart disease. 5th ed. Philadelphia:W.B.Saunders;1997.p. 1007-76.
- Wallentin, L. Unstable coronary artery disease - need for long-term antithrombotic treatment. Aspirin alone is not sufficient, I would associate an anticoagulant. Cardiovasc Res. 1997, 33, 292–4. [Google Scholar] [CrossRef] [Scilit]
- Cohen, M.; Demers, C.; Gurfinkel, E.P.; Turpie, A.G.; Fromell, G.J.; Goodman, S.; et al. A comparison of low-molecular-weight heparin with unfractionated heparin for unstable coronary artery disease. Efficacy and Safety of Subcutaneous Enoxaparin in Non-Q-Wave Coronary Events Study Group [see comments]. N Engl. J. Med. 1997, 337, 447–52. [Google Scholar] [CrossRef] [Scilit]
- Noll, G.; Wenzel, R.R.; Shaw, S.; Lüscher, T.F. Calcium antagonists and sympathetic nerve activation: are there differences between classes? J. Hypertens. 1998, 16 (Suppl), S17–24. [Google Scholar]
- Hamm, C.W.; Heeschen, C.; Goldmann, B.; Vahanian, A.; Adgey, J.; Miguel, C.M.; et al. Benefit of abciximab in patients with refractory unstable angina in relation to serum troponin T levels. N Engl. J. Med. 1999, 340, 1623–9. [Google Scholar] [CrossRef] [Scilit]
- Neumann, F.J.; Blasini, R.; Schmitt, C.; Alt, E.; Dirschinger, J.; Gawaz, M.; et al. Effect of glycoprotein IIb/IIIa receptor blockade on recovery of coronary flow and left ventricular function after the placement of coronary-artery stents in acute myocardial infarction. Circulation 1998, 98, 2695–701. [Google Scholar] [CrossRef] [Scilit]
- Wallentin, L. New antithrombotic treatment in unstable coronary syndrome - for whom? [comment]. Lancet 1999, 353, 423–4. [Google Scholar] [CrossRef] [Scilit]
- Randomised placebo-controlled trial of abciximab before and during coronary intervention in refractory unstable angina: the CAPTURE Study [see comments]. Lancet published erratum appears in Lancet 1997;350:744. 1997, 349, 1429–35. [CrossRef] [Scilit]
- Wallentin, L.; Husted, S.; Kontny, E.; Swahn, E. Long-term low-molecular-weight heparin (Fragmin) and/or early revascularization during instability in coronary artery disease (the FRISC II Study). Am. J. Cardiol. 1997, 80, 61E–3E. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Lennernas, H.; Fager, G. Pharmacodynamics and pharmacokinetics of the HMG-CoA reductase inhibitors. Similarities and differences. Clin. Pharmacokinet. 1997, 32, 403–25. [Google Scholar] [CrossRef] [Scilit]
- Prevention of cardiovascular events and death with pravastatin in patients with coronary heart disease and a broad range of initial cholesterol levels. The Long-Term Intervention with Pravastatin in Ischaemic Disease (LIPID) Study Group [see comments]. N Engl. J. Med. 1998:339, 1349–57.
- Gotto, A.M., Jr.; Grundy, S.M. Lowering LDL cholesterol: questions from recent meta-analyses and subset analyses of clinical trial Data Issues from the Interdisciplinary Council on Reducing the Risk for Coronary Heart Disease, ninth Council meeting. Circulation 1999, 99, E1-7. [Google Scholar] [CrossRef] [Scilit]
- Stemme, S.; Faber, B.; Holm, J.; Wiklund, O.; Witztum, J.L.; Hansson, G.K. T lymphocytes from human atherosclerotic plaques recognize oxidized low density lipoprotein. Proc. Natl. Acad. Sci. U S A 1995, 92, 3893–7. [Google Scholar] [CrossRef] [Scilit]
- Libby, P.; Schoenbeck, U.; Mach, F.; Selwyn, A.P.; Ganz, P. Current concepts in cardiovascular pathology: the role of LDL cholesterol in plaque rupture and stabilization. Am. J. Med. 1998, 104, 14–8S. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Libby, P.; Aikawa, M. New insights into plaque stabilisation by lipid lowering. Drugs 1998, 56 (Suppl 1), 9–13; discussion 33. [Google Scholar] [CrossRef] [Scilit]
- Noll, G.; Lüscher, T.F. The endothelium in acute coronary syndromes. Eur. Heart J 1998, 19 (Suppl C), C30–8. [Google Scholar]
- Wenzel, R.R.; Fleisch, M.; Shaw, S.; Noll, G.; Kaufmann, U.; Schmitt, R.; et al. Hemodynamic and coronary effects of the endothelin antagonist bosentan in patients with coronary artery disease. Circulation 1998, 98, 2235–40. [Google Scholar] [CrossRef] [Scilit]
- Omland, T.; Bonarjee, V.V.; Lie, R.T.; Caidahl, K. Neurohumoral measurements as indicators of long-term prognosis after acute myocardial infarction. Am. J. Cardiol. 1995:76, 230–5. [Google Scholar] [CrossRef] [Scilit]
- Aikawa, M.; Rabkin, E.; Okada, Y.; Vagliani, S.J.; Clinton, S.K.; Brinckerhoff, C.E.; et al. Lipid lowering by diet reduces matrix metalloproteinase activity and increases collagen content of rabbit atheroma: a potential mechanism of lesion stabilization [see comments]. Circulation 1998, 97, 2433–44. [Google Scholar] [CrossRef] [Scilit] [PubMed]

© 1998 by the author. Attribution - Non-Commercial - NoDerivatives 4.0.