


Summary
Depression occurs frequently in patients with physical diseases. It is a significant cause of suffering among these patients associated with a poor outcome with increased morbidity and mortality and often presents diagnostic and management problems. The purpose of this article is to review the evidence on whether antidepressant medication is clinically effective and acceptable in patients with neurological disorders in rehabilitation. Depression is most common in patients following vascular or traumatic brain injury and spinal cord injuries and leads to an additional significant functional and psychosocial impairment. A few controlled and uncontrolled treatment trials provide support that antidepressant therapy improves depressed mood, pathological affect and the cognitive and physical consequences in these diseases. However, medication selection needs careful evaluation according to side effect profiles. Regarding the choice of a particular agent, the data do not support an automatic first choice. The selection of drug will be a matter of clinical judgment, bearing in mind factors including the individual patient’s symptoms, the profile of wanted and unwanted effects of the various drugs available, and potential interactions. Clearly more short- and long-term studies are needed to improve differential treatment selection criteria for these patients which are difficult to treat. Among the aetiological factors, several neurochemical changes have been suggested to contribute to depression. In patients with traumatic brain injury, the role of norepinephrine and serotonine in promoting neurological recovery after brain lesions has been discussed. Recent neuroendocrine research has added data pointing to a more integrative approach. Acute and chronic stress as well as a number of psychiatric and neurological disorders are accompanied by profound disturbances of the hypothalamic pituitary adrenal system and recent studies suggest that stress-induced atrophy and loss of hippocampal neurons may contribute to the pathophysiology of depression. Antidepressants act through reinstatement of central corticosteroid receptor function, and additional studies showed that several different classes of antidepressants increase the proliferation of hippocampal cells into neurons. These findings suggest the possibility that increased cell proliferation and increased neuronal number may be a mechanism by which antidepressant treatment overcomes the stress-induced atrophy and loss of hippocampal neurons and may contribute to the therapeutic action of antidepressant treatment.
Einleitung
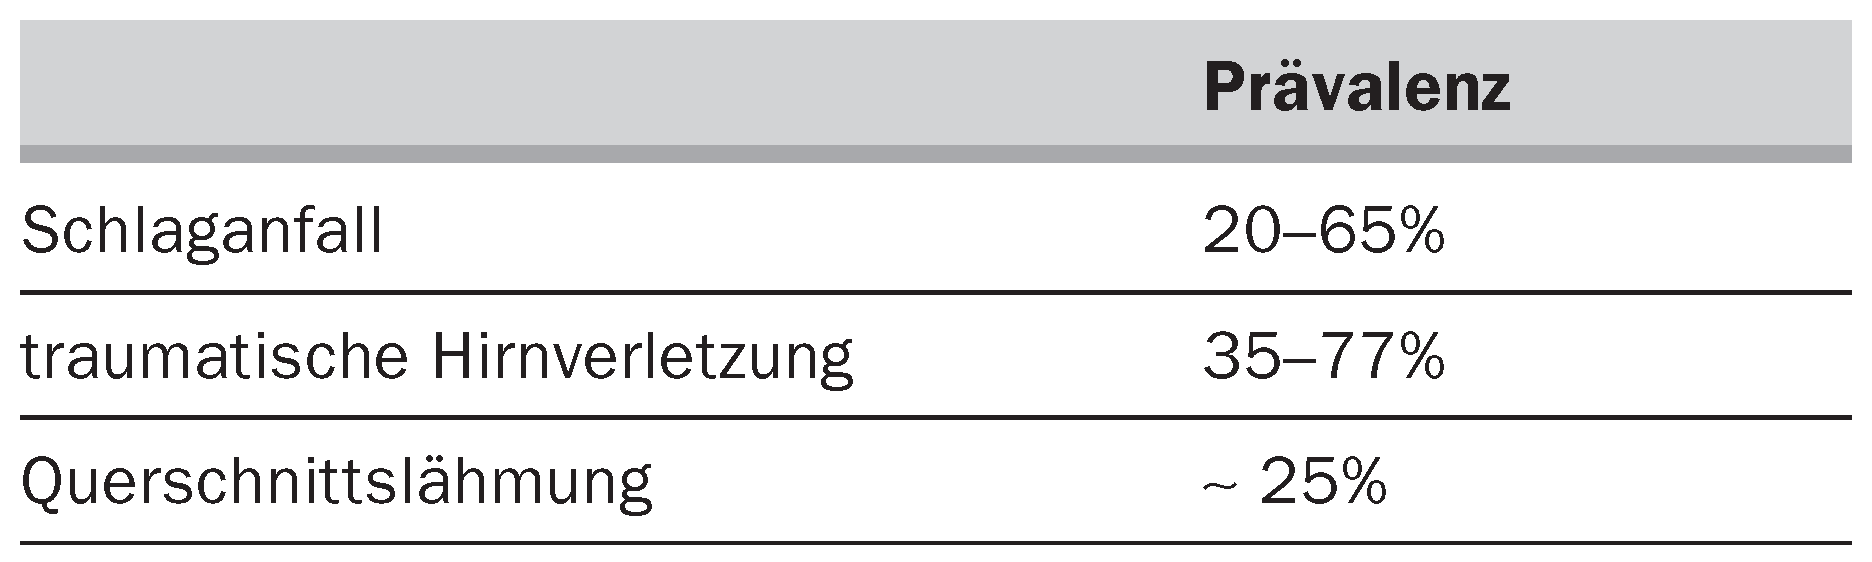
Depressive Syndrome sind neben den körperlichen Beeinträchtigungen häufige Folgen von neurologischen Störungen. Kontrollierte Studien zeigen eine hohe Variationsbreite von Prävalenzraten (Table 1). Die Ursachen für solche wesentlichen Unterschiede reflektieren methodische Probleme wie Erhebungszeitpunkt, Diagnosekriterien und Patientenpopulationen in unterschiedlichen Settings (Akutklinik, Rehabilitationsklinik, Ambulanz). Des weiteren zeigen die meisten Untersuchungen, dass Depressionen bei neurologischen Störungen oft schwer ausgeprägt auftreten und den Krankheits- und Rehabilitationsverlauf in jeder Hinsicht negativ beeinflussen.
Table 1.
Depressionshäufigkeit in der Neurorehabilitation.
Diese Erkenntnisse unterstreichen die Notwendigkeit einer systematischen Erfassung dieser Depressionen. Neben dem Einsatz der offiziellen Klassifikationsschlüssel DSM und ICD wird die Anwendung von etablierten Depressionsskalen der Selbst- und Fremdbeurteilung empfohlen. Einige Untersuchungsinstrumente wurden bereits für Schlaganfallpatienten validiert [1]. Die medikamentöse Behandlung der Depressionen bei neurologischen Störungen oder anderen körperlichen Erkrankungen wird oft ungenügend eingesetzt. Dies scheint einerseits die Folge einer unsicheren Diagnostik basierend auf der Annahme eines verständlichen reaktiven Zusammenhangs zwischen körperlicher Störung und Depression zu sein sowie andererseits der Befürchtung, die körperliche Krankheit sei eine Kontraindikation für eine Antidepressiva-Therapie. Kontrollierte Studien mit verschiedenen antidepressiven Substanzen zeigten jedoch überwiegend vorteilhafte Effekte sowohl bezüglich antidepressiver Wirksamkeit als auch günstiger Beeinflussung der neurologischen Rehabilitation. Die Hypothesen zum Wirkmechanismus der Antidepressiva wurden in den letzten Jahren wesentlich erweitert. Neben der gut bekannten Wirkung auf die monoaminergen Neurotransmittersysteme hat die neuroendokrinologische Forschung mit dem Modell der Stressachsendysregulation neue Entwicklungen eröffnet.
Im folgenden soll ein Überblick über den derzeitigen Stand der Forschung gegeben werden. Dabei wird zunächst auf die Datenlage der Antidepressiva-Studien bei den häufigsten Störungen in der Neurorehabilitation eingegangen. Es werden die Untersuchungen an Patienten mit Schlaganfall, nach Schädelhirntrauma und an Patienten mit Querschnittslähmung berücksichtigt. Orientierungshilfen für eine symptomorientierte Therapie unter Berücksichtigung der pharmakologischen Wirkeigenschaften der Antidepressiva bei diesen empfindlichen Patientengruppen werden diskutiert. In einem gesonderten Abschnitt wird auf die Hypothesen zu den Wirkmechanismen der Antidepressiva unter Einbezug der neuen neurobiologischen Modelle zur Ätiopathogenese der Depression eingegangen.
Therapie der Depression bei Patienten nach Schlaganfall
Nach einem Schlaganfall werden häufig emotionale Beeinträchtigungen beobachtet. Diese umfassen neben depressiven Verstimmungen hauptsächlich Angststörungen, pathologische Affekte wie z.B. Zwangsweinen, Apathie und Affektlabilität [2]. Die Depression nach Schlaganfall (Post-stroke depression) gehört zu den am besten untersuchten depressiven Störungen in der Neurorehabilitation. Sie tritt mit etwa 20–25% in schwerer Form und mit etwa 10–20% in leichterer Ausprägung nach dem Akutereignis auf. Ein Häufigkeitsgipfel findet sich nach 3–6 Monaten, und etwa ein Viertel der Patienten verbleibt unbehandelt auch nach 2 Jahren depressiv. Die häufig chronisch verlaufende depressive Störung beeinflusst den Krankheits- und Rehabilitationsverlauf nach Schlaganfall entscheidend. Gut dokumentiert sind negative Auswirkungen auf die funktionelle Erholung, die Lebensqualität und die Letalität. Depressive Patienten zeigen nach zwei Jahren eine signifikant stärkere Beeinträchtigung bei ihren Alltagsaktivitäten, während eine verbesserte Stimmungslage bei Follow-up-Untersuchungen nach 3 und 6 Monaten in signifikanter Beziehung zu einer funktionellen Verbesserung stand. Die Einschränkung der Lebensqualität wird massgeblich mehr durch die depressive Entwicklung als durch körperliche Behinderung bestimmt. Entscheidend scheint die depressiv bedingte negative Selbstwahrnehmung des eigenen Gesundheitszustandes zu sein, was auch häufig zu einer Beeinträchtigung der Lebensqualität des betroffenen Lebenspartners führt. Eine deutlich erhöhte Letalität bei depressiven gegenüber nicht depressiven Schlaganfallpatienten fand sich in verschiedenen Studien über einen Zeitraum von 1 bis 2 Jahren.
Zur Ätiologie der Depression nach Schlaganfall wird in der Literatur entsprechend den bekannten Erklärungshypothesen psychischer Erkrankungen hauptsächlich eine psychologische und eine biologisch geprägte Modellvorstellung diskutiert. Die naheliegende Annahme, dass die Depression lediglich eine reaktive Entwicklung auf intellektuelle und funktionelle Defizite sei, wurde in verschiedenen Untersuchungen relativiert. Des weiteren wurden aber auch keine einheitlichen Befunde erhoben, welche die vielfach beobachtete Beziehung zwischen linkshemisphärischen Schlaganfällen und der Entwicklung einer Depression belegen würden. Als wahrscheinliche Risikofaktoren konnten in den zahlreichen Longitudinalstudien bisher folgende identifiziert werden: Ausmass der körperlichen Behinderung, weibliches Geschlecht, psychiatrische Vorerkrankung und vorbestehende soziale Rahmenbedingungen. Das Alter scheint als Einflussfaktor keine Rolle zu spielen, und weiterhin unklar bleibt der Zusammenhang zu Läsionsort und Grösse [3,4].
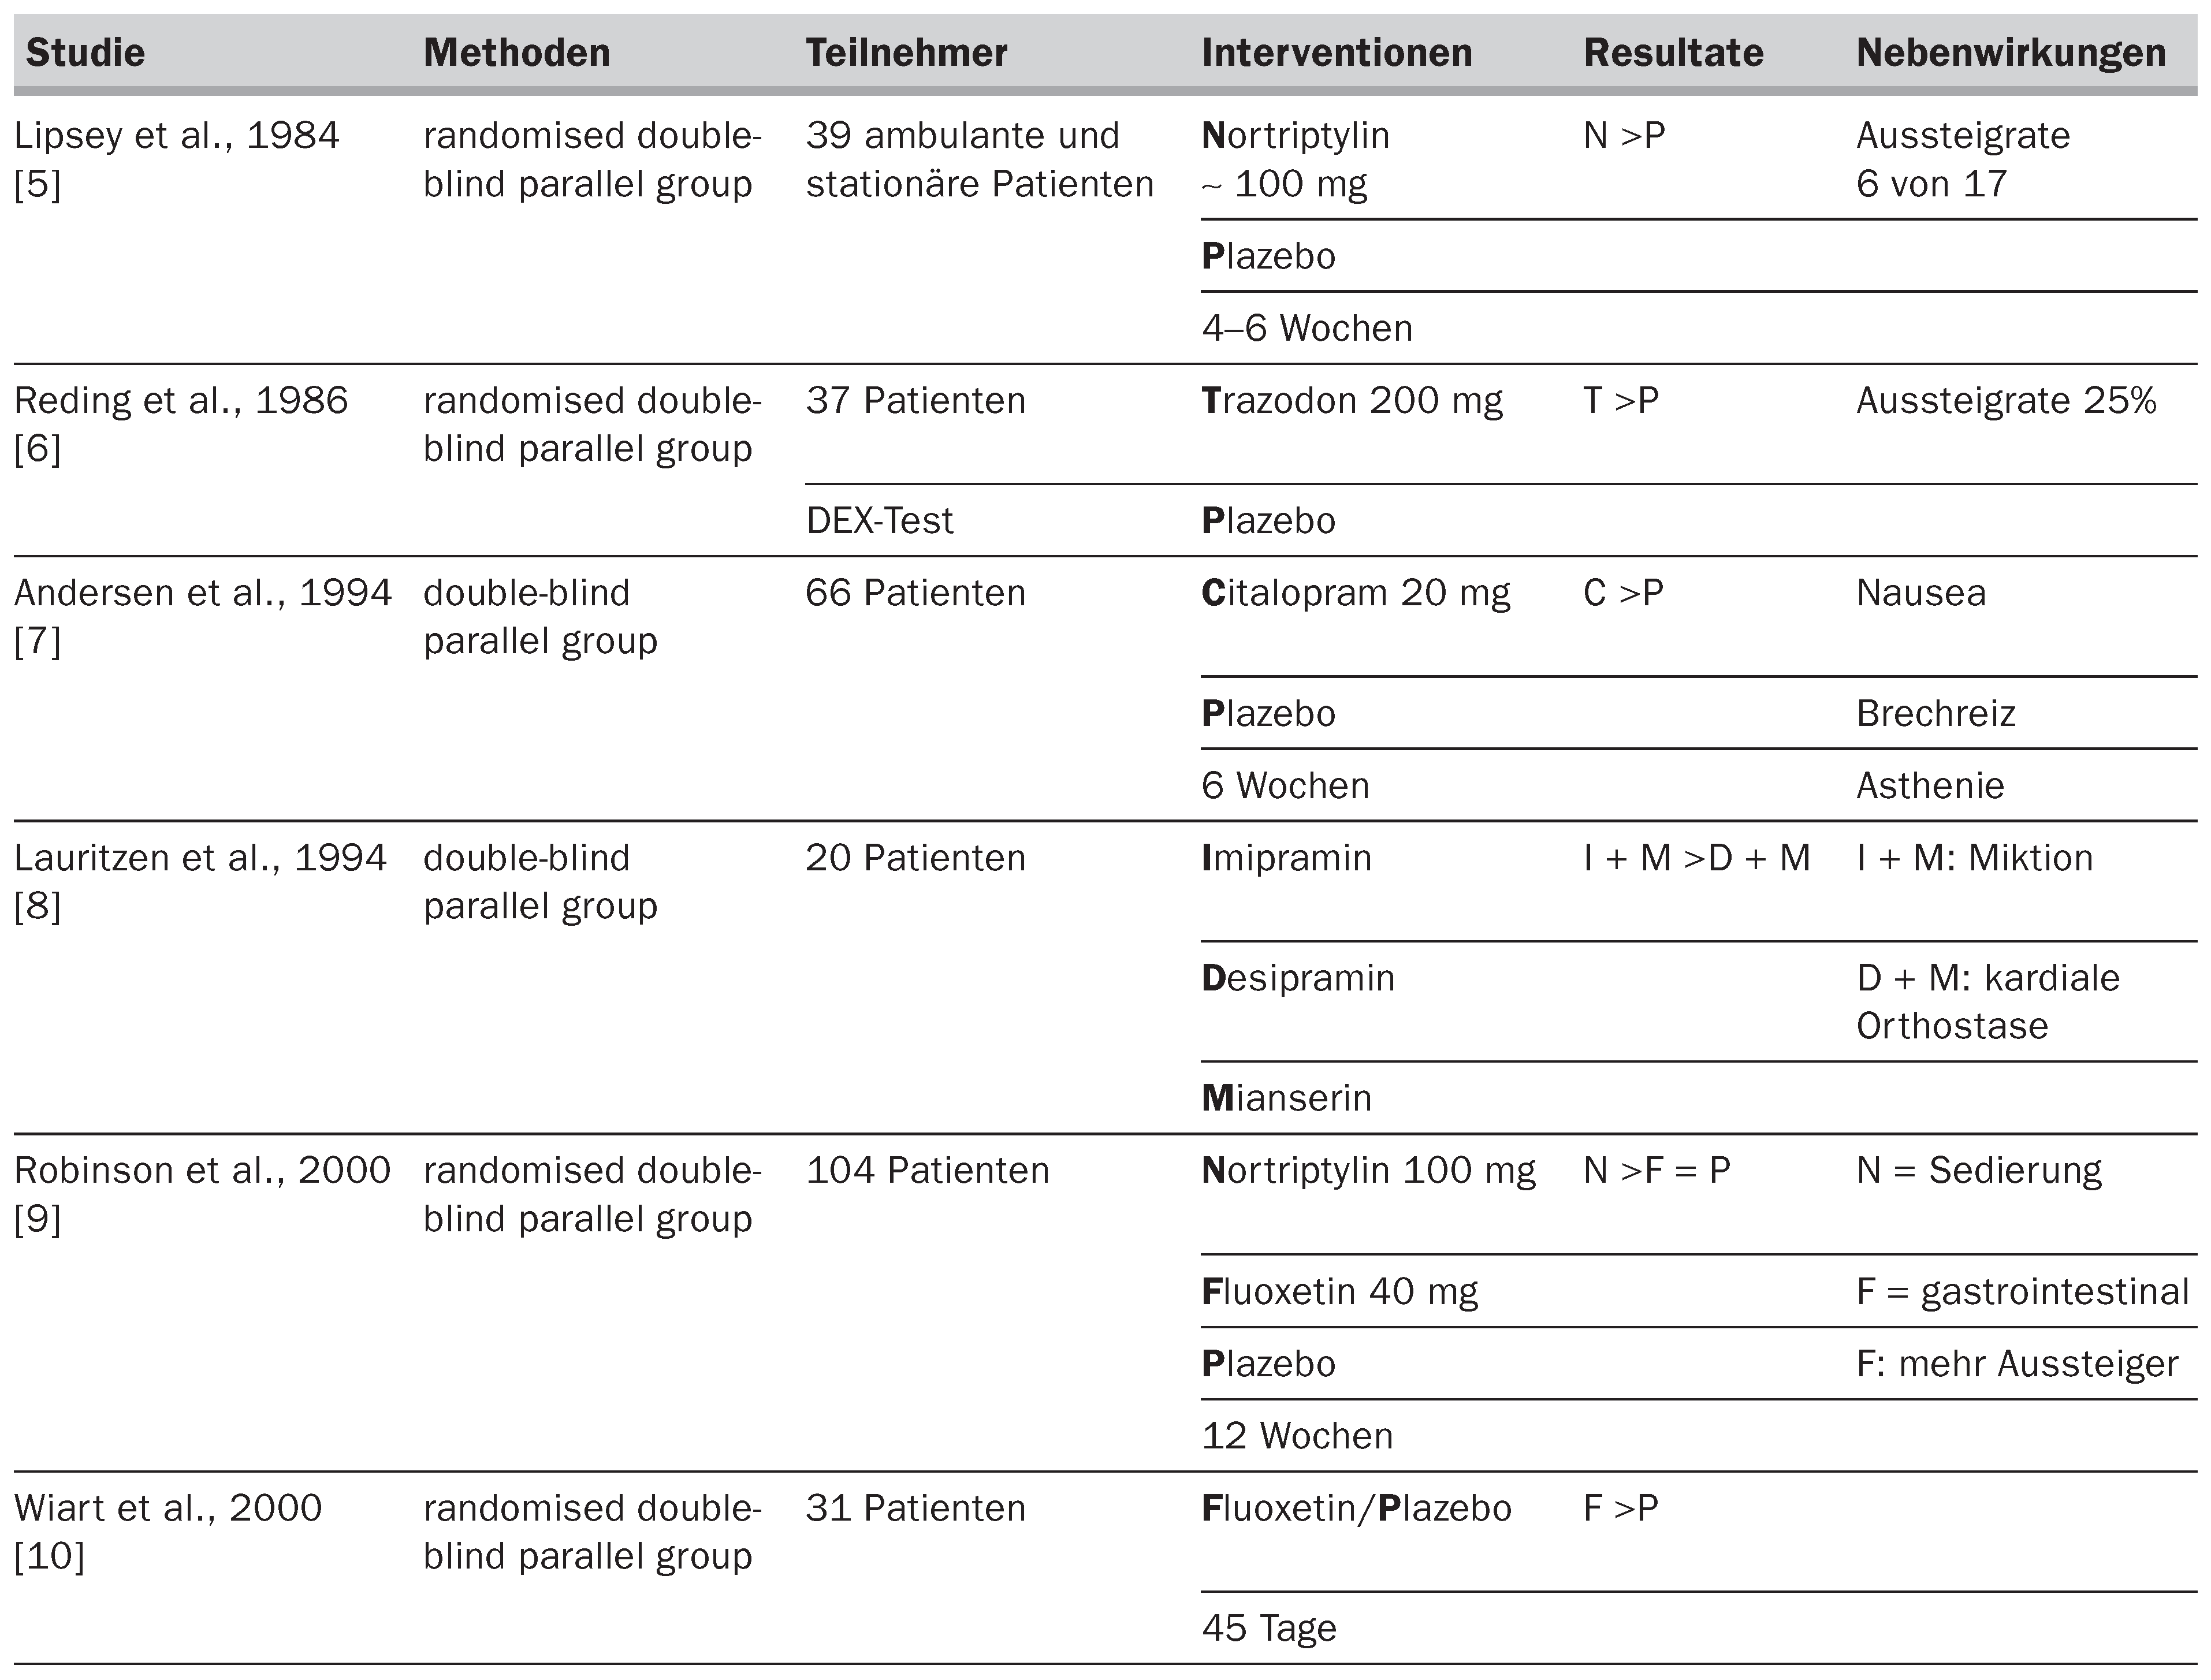
Zur Pharmakotherapie der Depression stehen eine Vielzahl von bewährten antidepressiven Substanzen zur Verfügung, die im Hinblick auf die depressionslösende Wirkung etwa gleichwertig sind. Unterschiede bestehen jedoch im Nebenwirkungsprofil, das bei den neueren Substanzen im Vergleich zu den trizyklischen Standardantidepressiva deutlich günstiger ist. Die Entwicklung der neuen nebenwirkungsärmeren Antidepressiva, welche die monoaminergen Neurotransmittersysteme selektiv beeinflussen, eröffnet speziell für die empfindlichen, hirnorganisch geschädigten Schlaganfallpatienten neue Therapiemöglichkeiten. Im Vergleich zur eindeutig indizierten Behandlungsbedürftigkeit der Depression bei Schlaganfallpatienten ist die Anzahl der kontrollierten Therapiestudien klein. Die bisher durchgeführten kontrollierten akuten Therapiestudien belegen aber alle eine signifikante Verbesserung der depressiven Symptomatik unabhängig vom eingesetzten Wirkstofftyp (Table 2) [5,6,7,8,9,10]. Die Wirkeffizienz entspricht derjenigen, die auch für psychiatrische Patienten mit Depressionen belegt ist. Neben der Aufhellung der depressiven Symptomatik wurden auch Verbesserungen der kognitiven Störungen und der pathologischen Affekte beobachtet. Wegen mangelnder Langzeitstudien bleibt allerdings bisher offen, inwieweit eine Antidepressiva-Therapie den Krankheits- und Rehabilitationsverlauf von Schlaganfallpatienten zu beeinflussen vermag. Eine erste, kürzlich veröffentlichte Langzeit-Therapiestudie über ein Jahr bietet Evidenz für die Wirksamkeit von Sertralin, einem Antidepressivum aus der neueren Substanzklasse der selektiven Serotonin-Wiederaufnahmehemmer (SSRI) zur Prävention der Depressionsentwicklung bei Schlaganfallpatienten [11]. Während in den verschiedenen akuten Therapiestudien unterschiedliche Nebenwirkungen als beeinträchtigend berichtet wurden, fanden sich in dieser Langzeitstudie bezüglich Verträglichkeit keine signifikanten Unterschiede gegenüber Plazebo. Darüber hinaus entwickelten die mit Sertralin behandelten Patienten gegenüber den Plazebobehandelten Patienten im Krankheitsverlauf über ein Jahr signifikant weniger kardiovaskuläre und andere schwere Komplikationen. Diese vielversprechende erste Studie unterstreicht den dringenden Bedarf von weiteren Langzeitstudien zur Prophylaxe der Depression bei Patienten mit Schlaganfall.
Table 2.
Post-stroke Depression. Antidepressiva-Therapie: kontrollierte Studien.
Therapie der Depression bei Patienten nach Hirntrauma
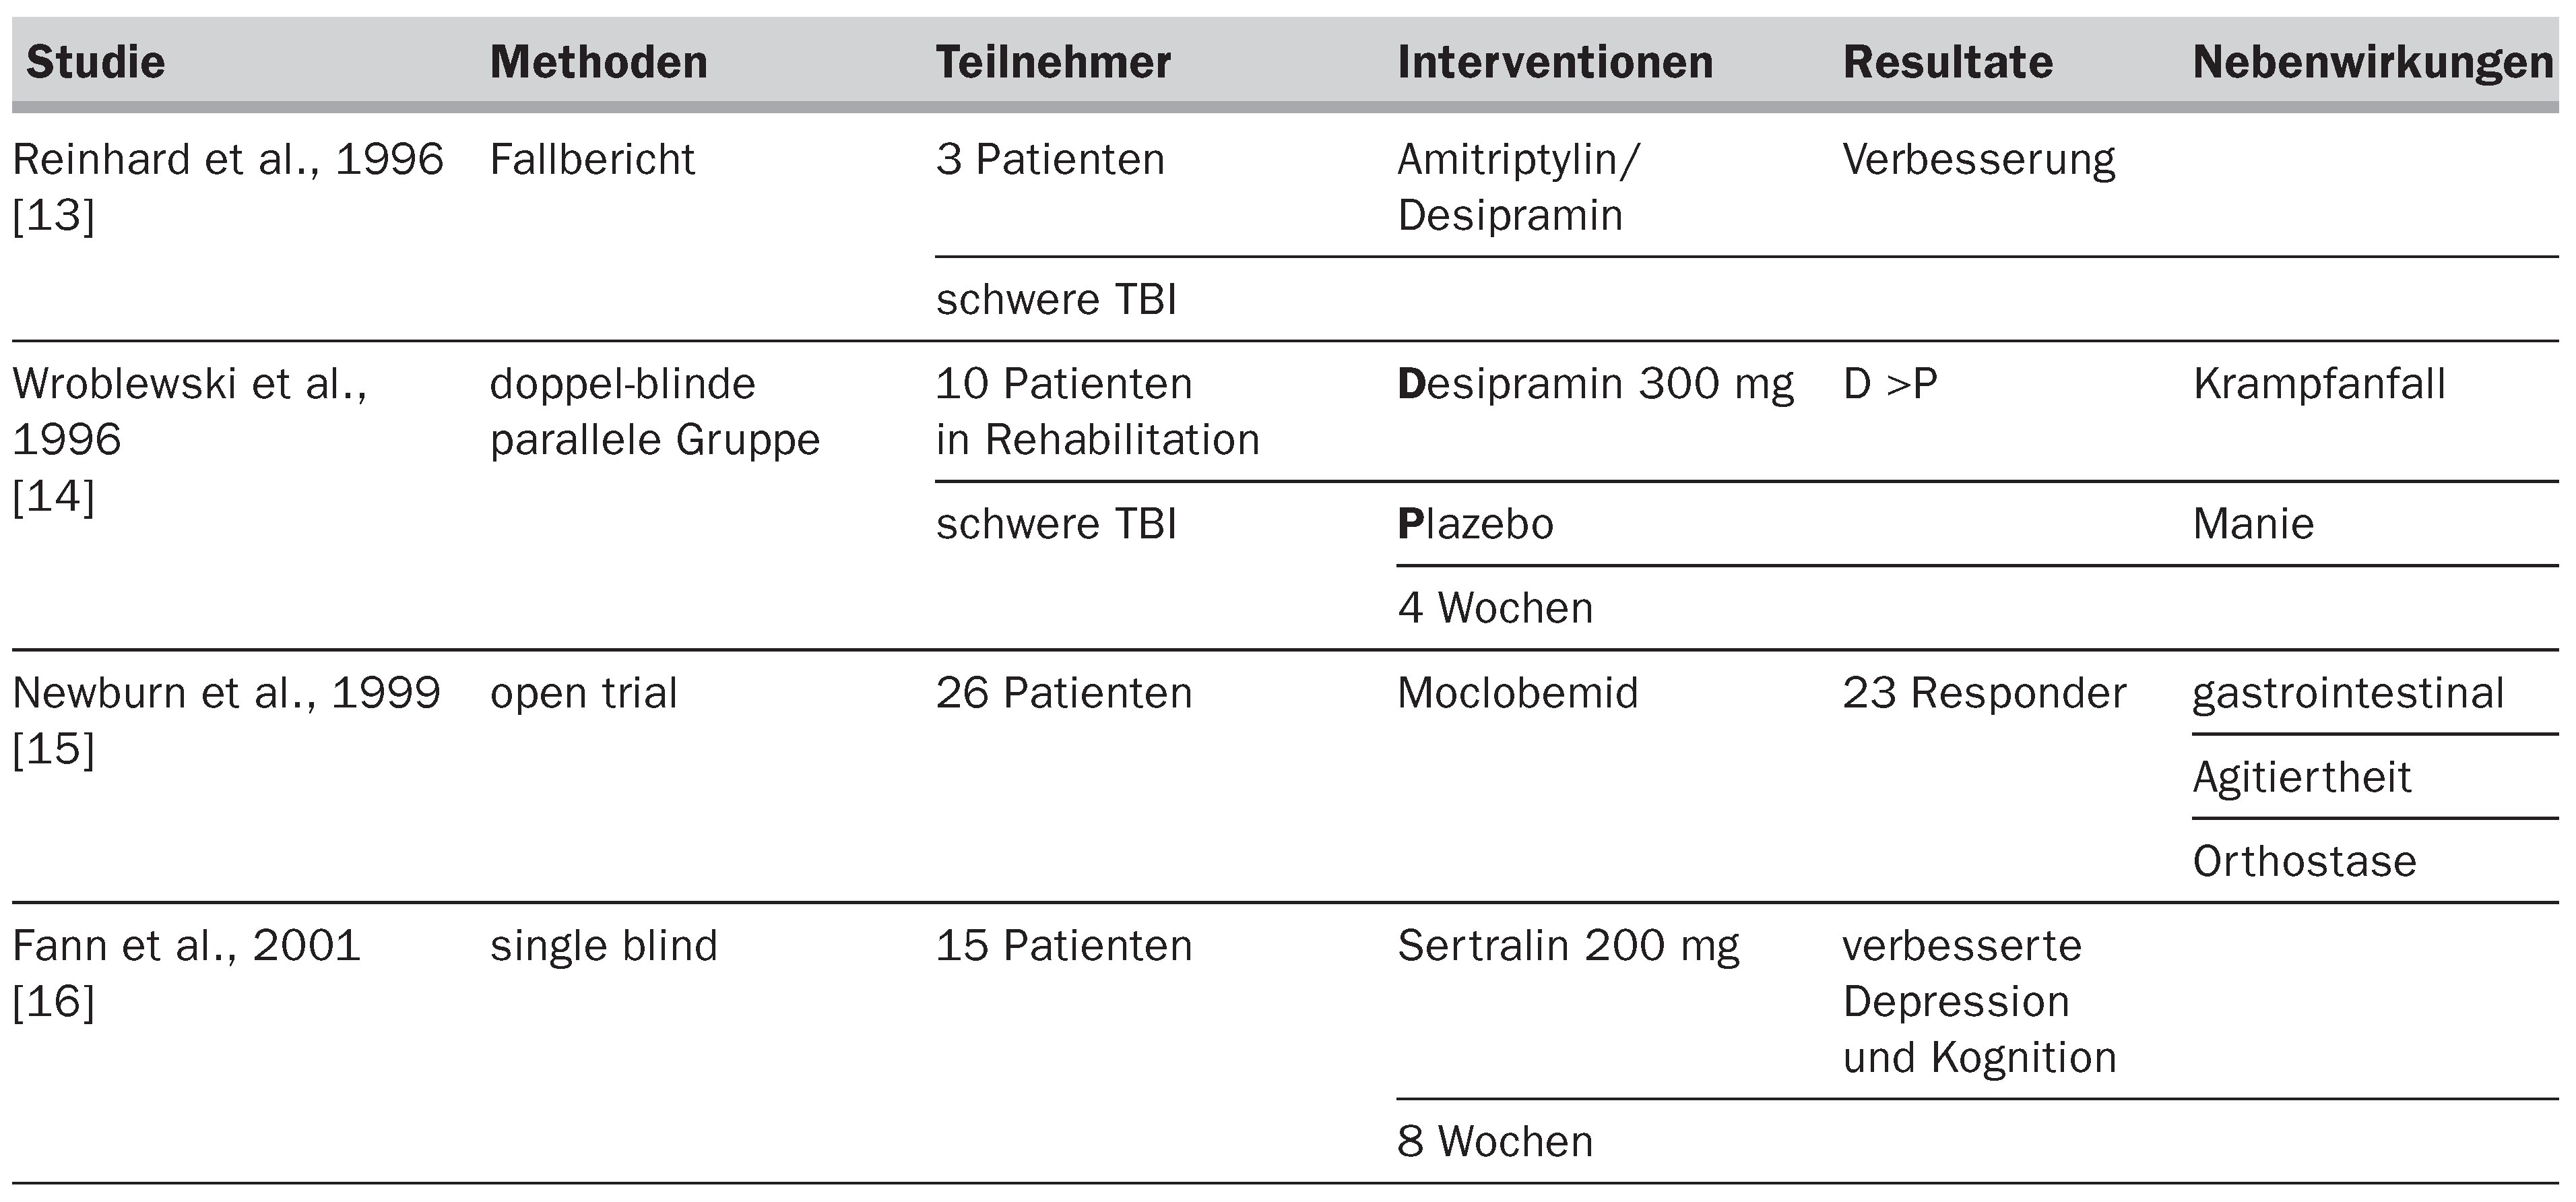
Depressive Störungen gehören zu den häufigen psychischen Folgen eines Hirntraumas und werden vor allem bei schwererem Trauma häufig als Spätfolge beobachtet [12]. Die Behandlung der Depression bei Patienten mit hirntraumatischer Verletzung ist im Vergleich zur «Post-stroke Depression» sehr wenig untersucht (Table 3) [13,14,15,16]. Neben Erfahrungsberichten über die Wirksamkeit von trizyklischen Antidepressiva findet sich eine kontrollierte Studie mit der trizyklischen Substanz Desipramin, die eine überlegene Wirksamkeit im Vergleich zu Plazebo belegt. Mit den neueren Antidepressiva wurden bisher einige offene Studien erfolgreich durchgeführt.
Table 3.
Traumatische Hirnverletzung (TBI) und Antidepressiva-Studien.
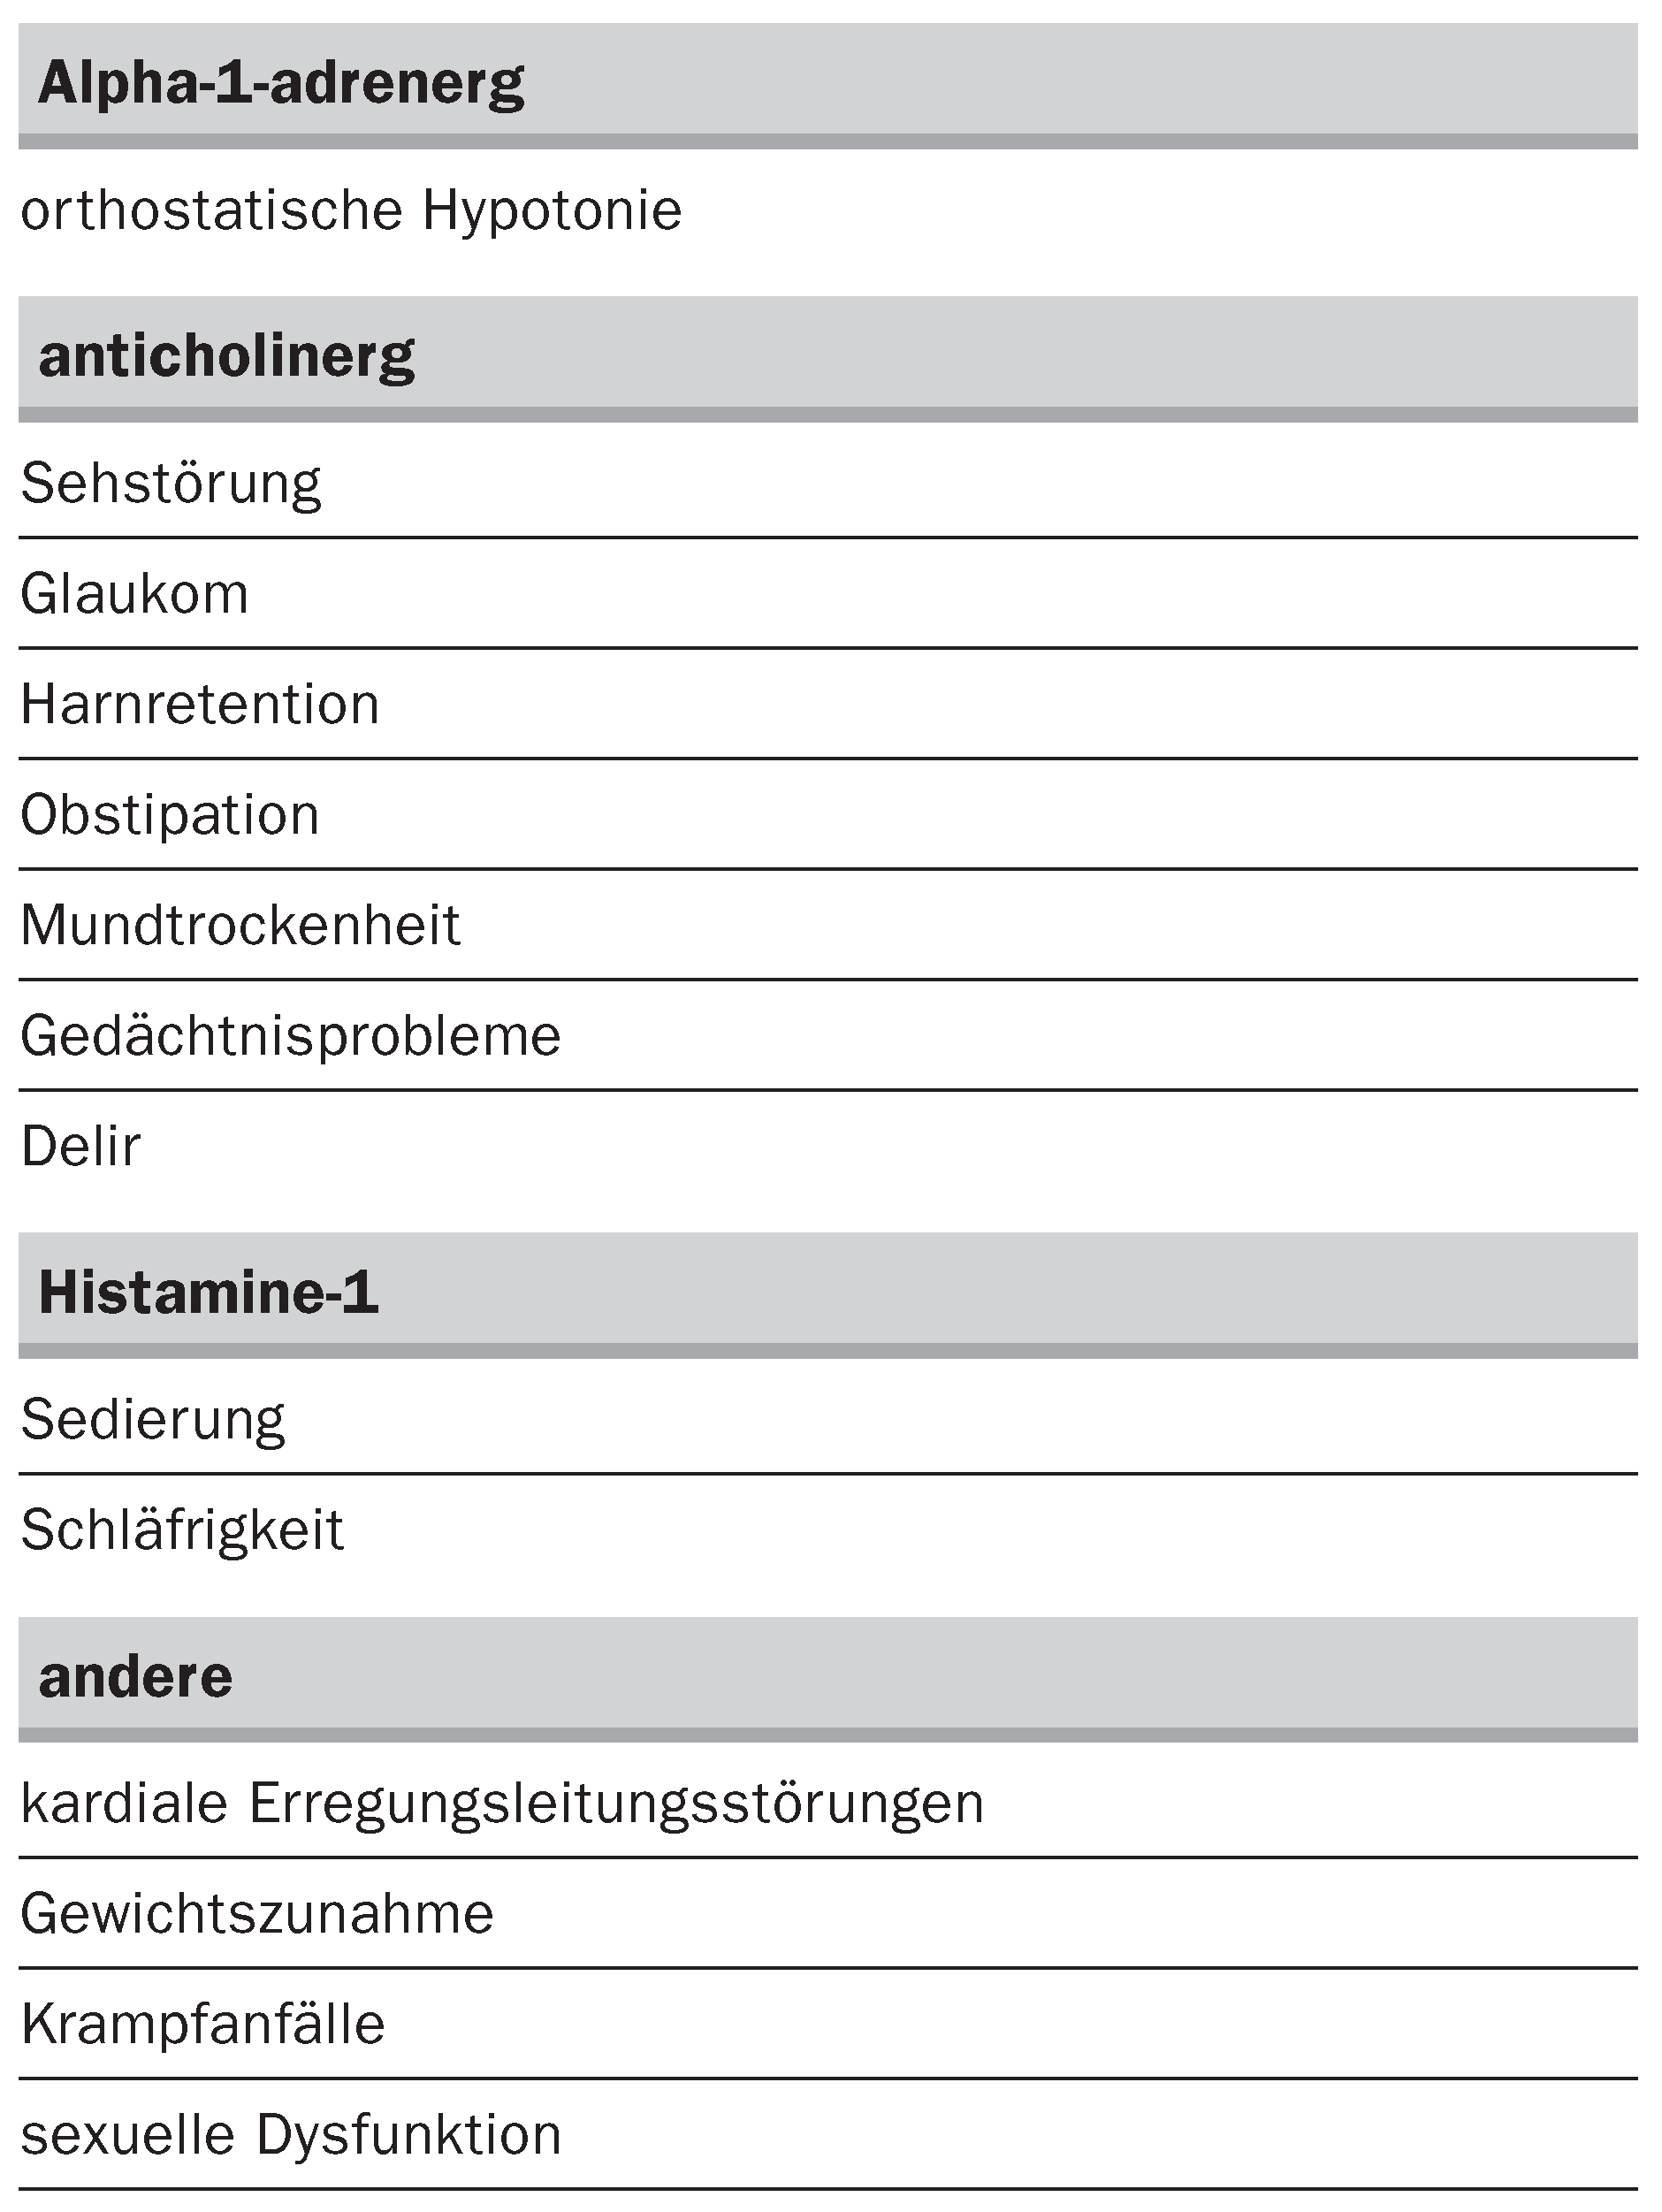
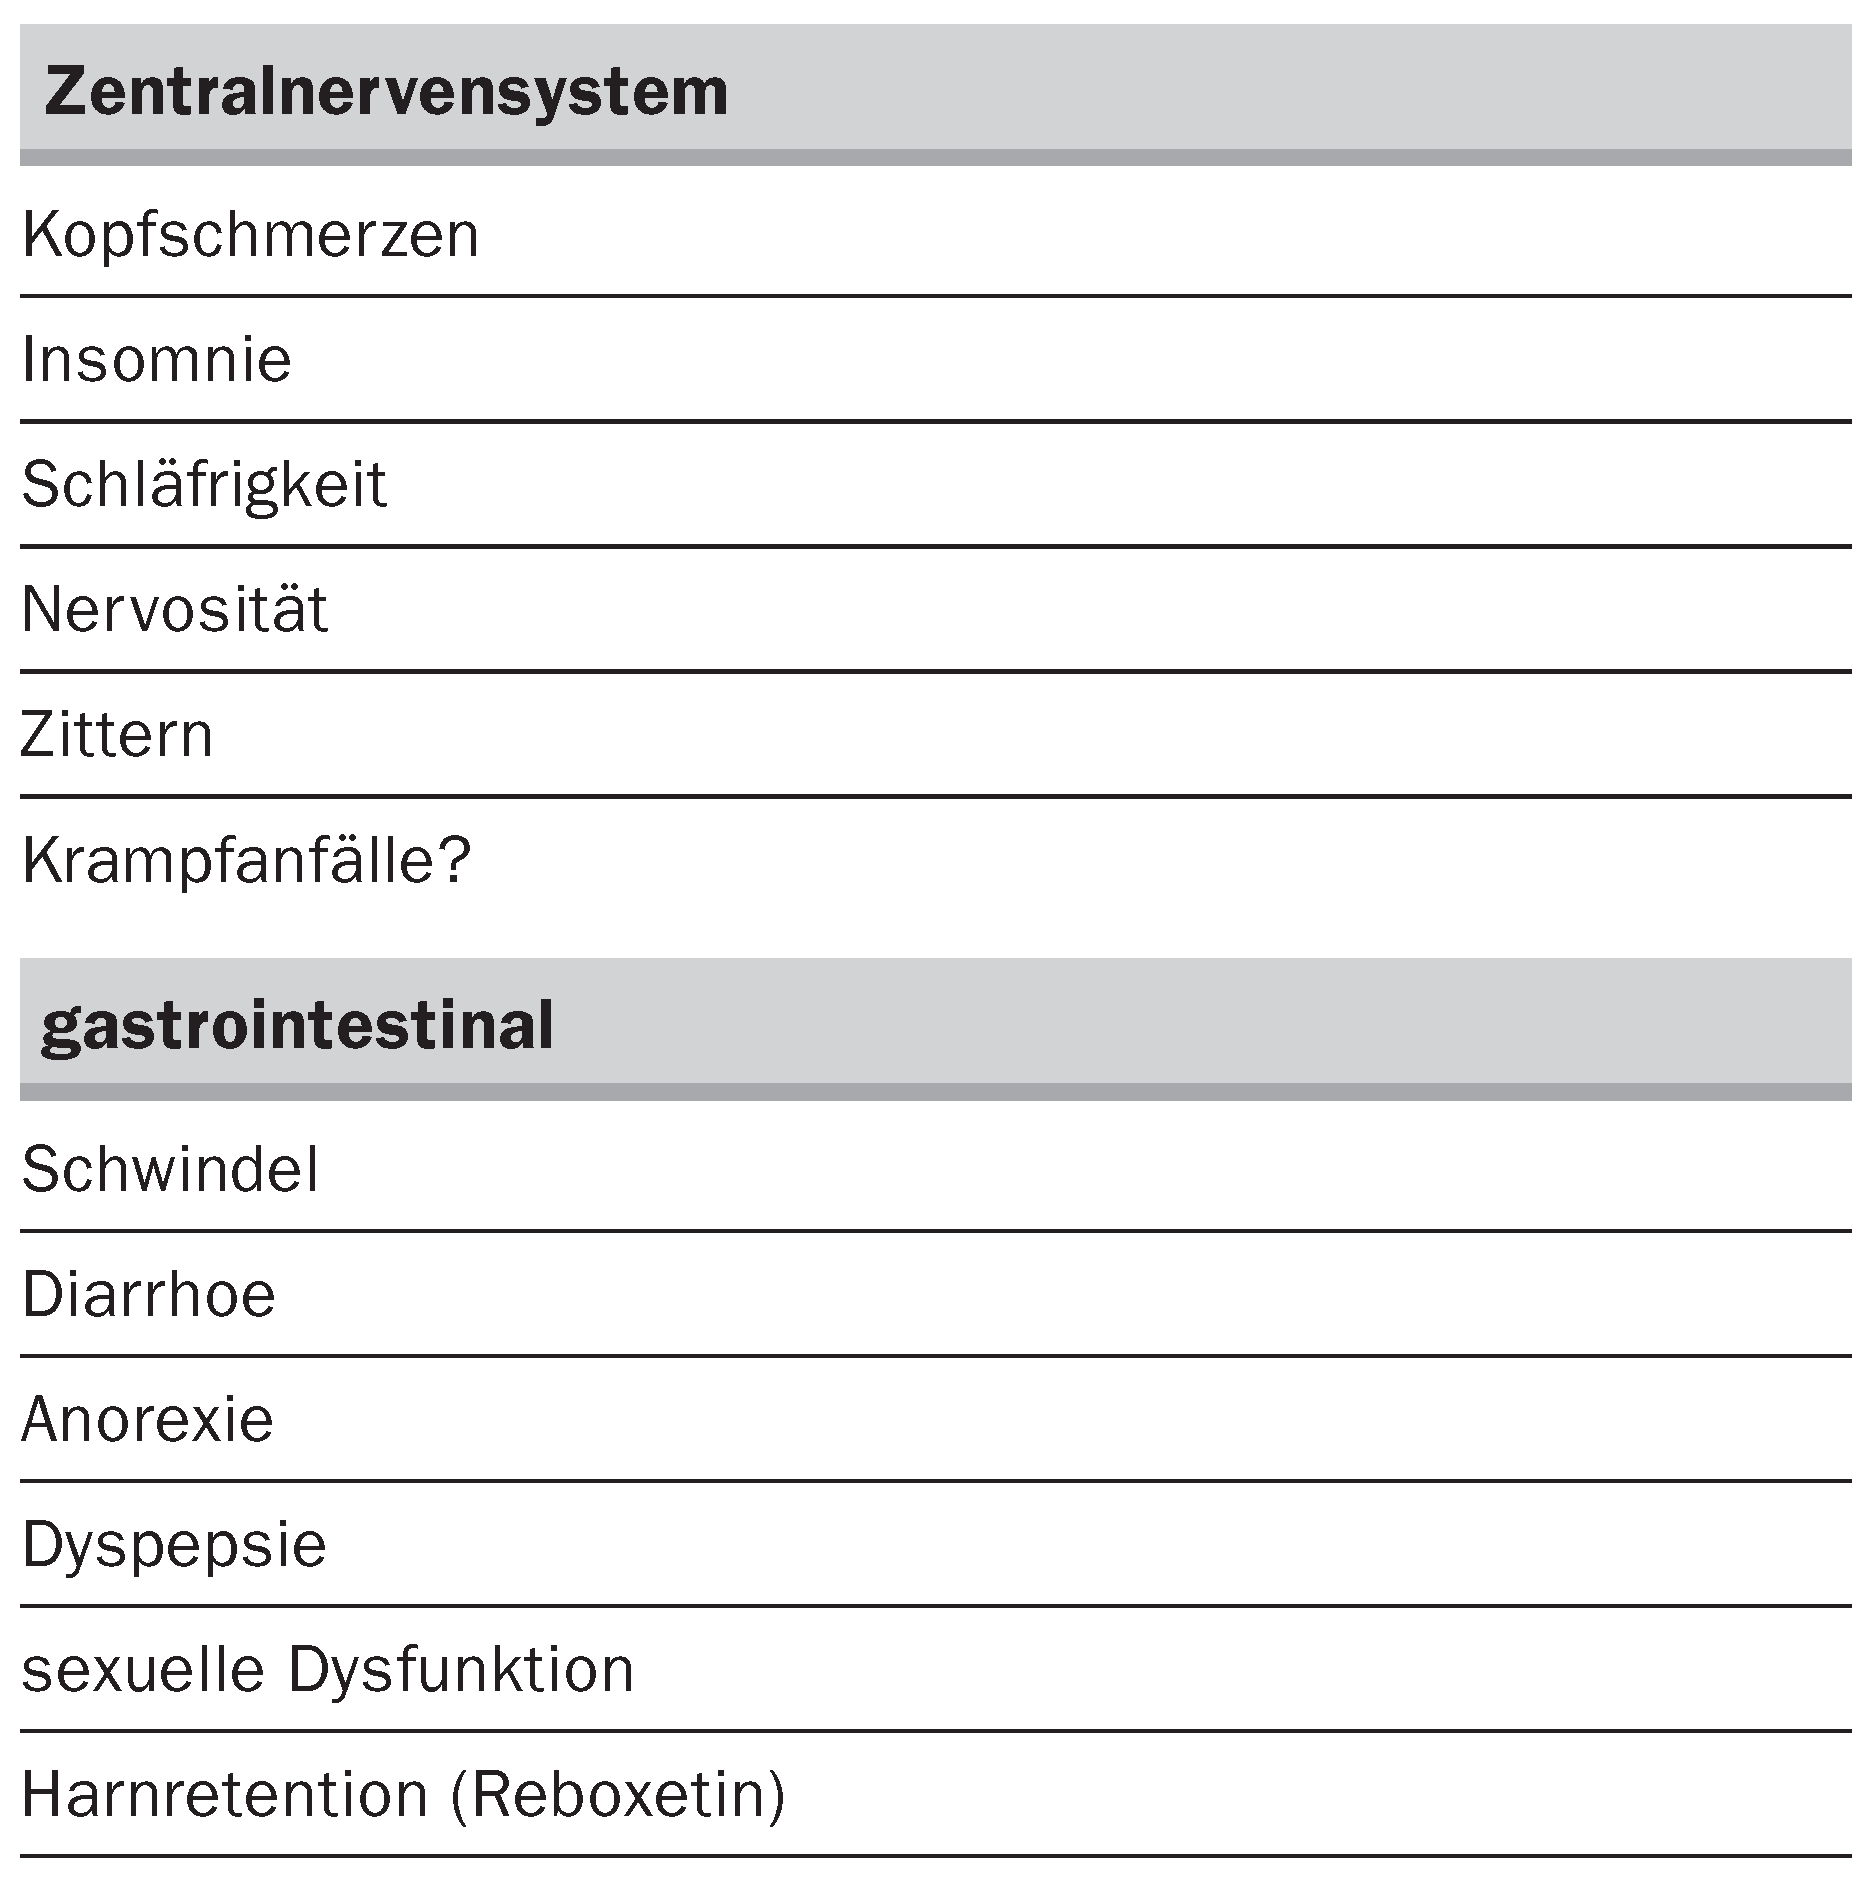
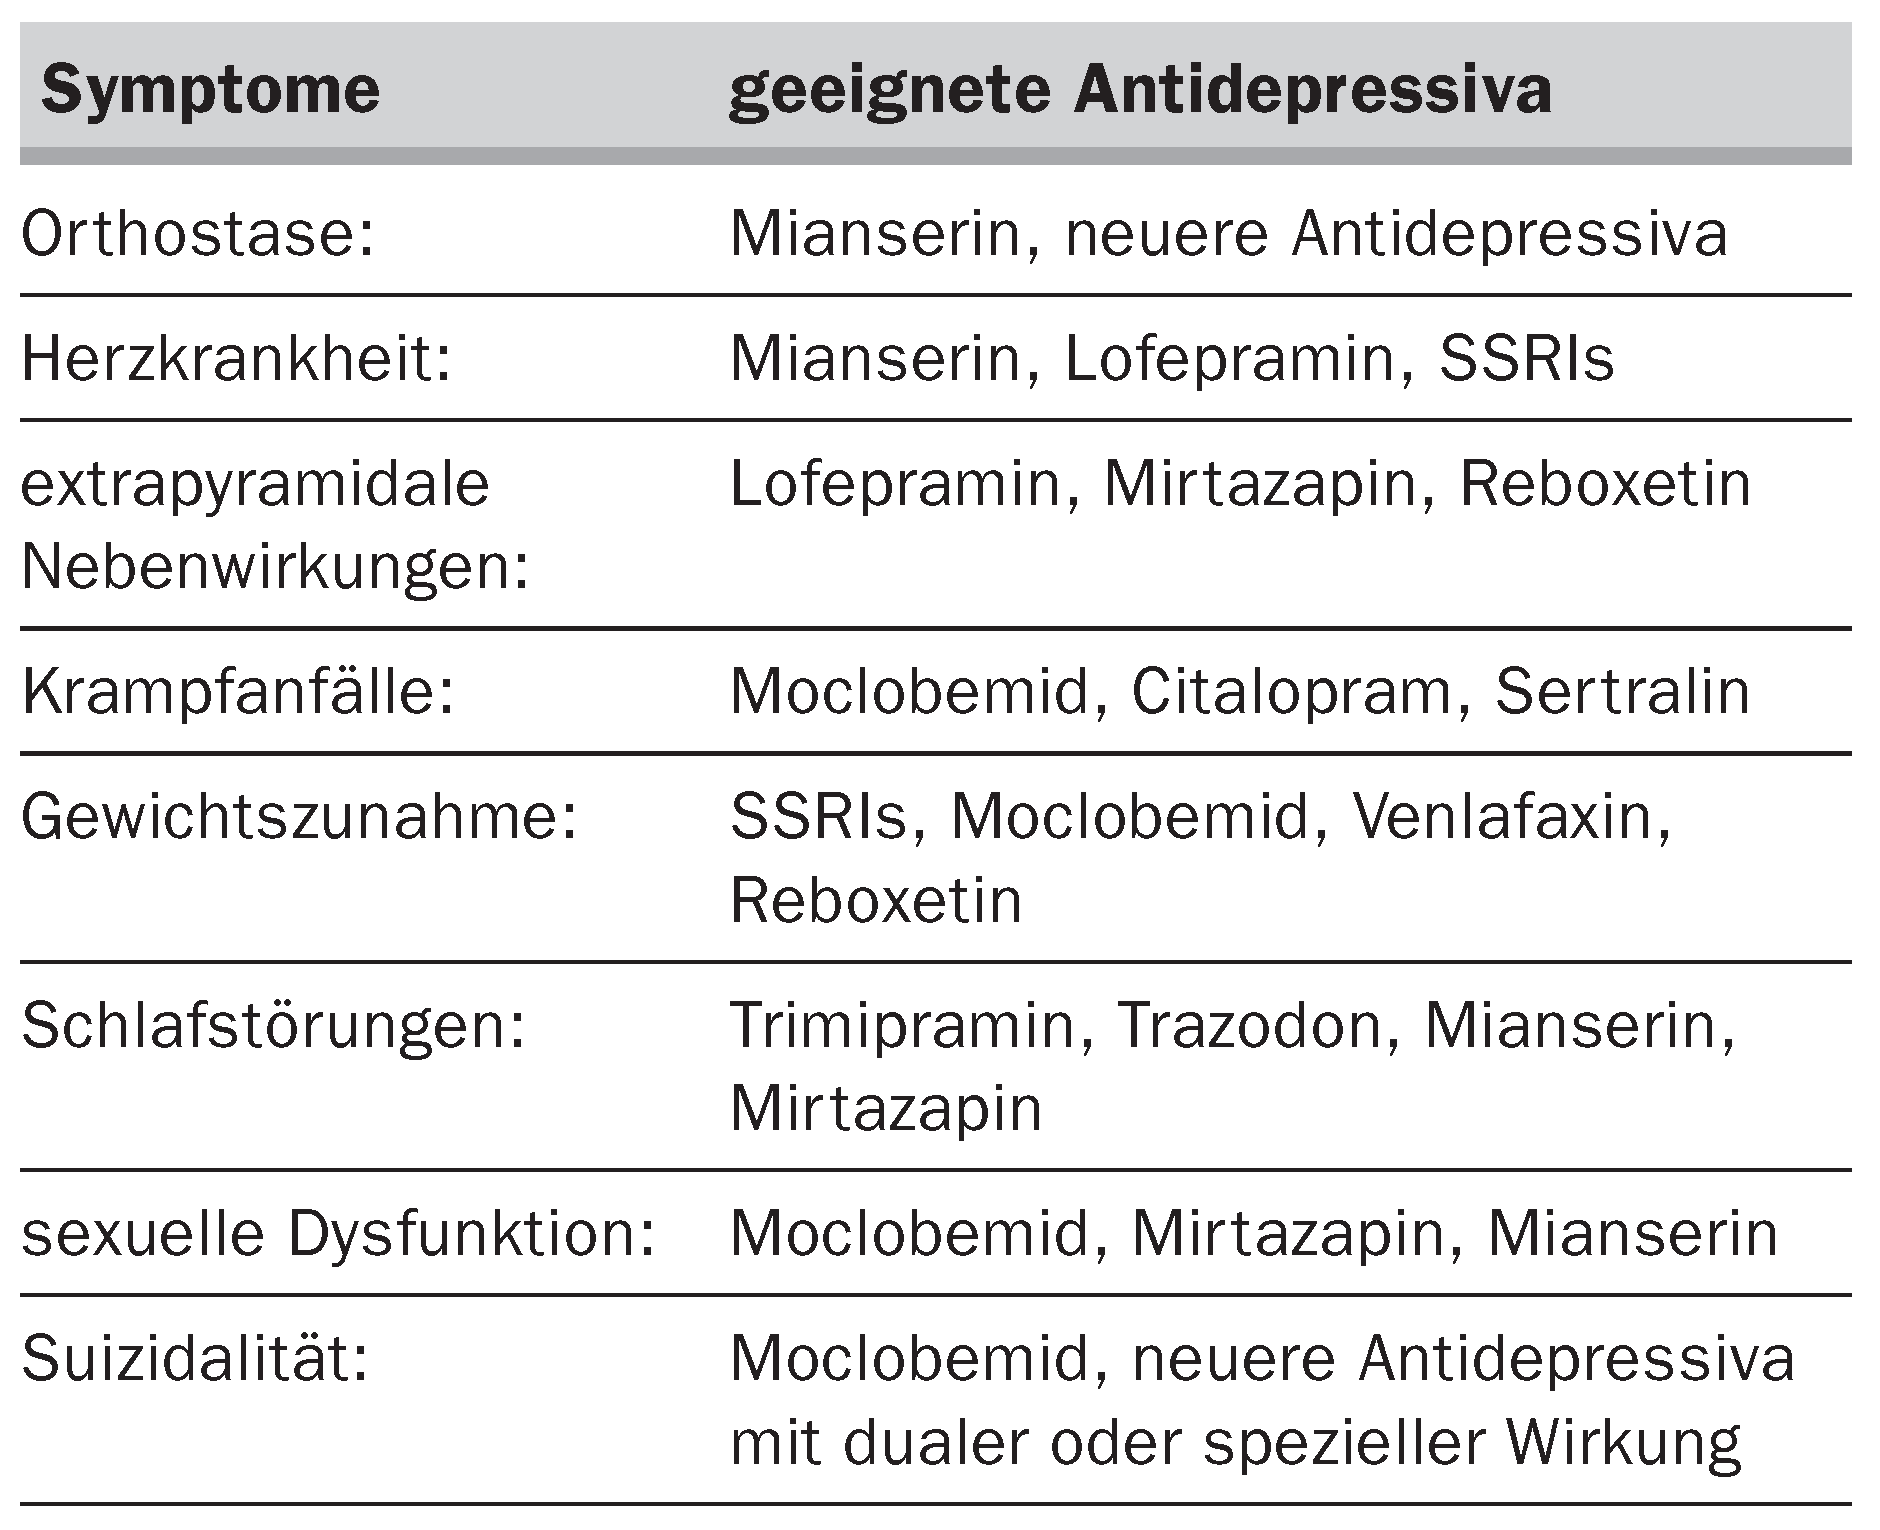
Die Schwierigkeiten bei der Auswahl der Antidepressiva-Medikation liegen bei diesen im Vergleich zu den Schlaganfallpatienten noch empfindlicheren Patientengruppen bei den Nebenwirkungen. Für die trizyklischen Substanzen stellen vor allem die Beeinträchtigung der Blutdruckregulation, die Sedierung sowie die prokonvulsiven Eigenschaften ein grösseres Problem dar. Des weiteren sind gerade diese Patienten häufig sehr empfindlich für anticholinerge Nebenwirkungen (Table 4). Die meisten neueren Antidepressiva haben keine sedierenden Eigenschaften, was in der Regel vorteilhaft ist, aber bei einzelnen Patienten zu Unruhe und Schlafproblemen führt. Ausserdem können die nicht seltenen gastrointestinalen Nebenwirkungen, vor allem der SSRI, diese oft vegetativ labilen Patienten beeinträchtigen (Table 5). Am Beispiel der Hirntraumapatienten wird evident, dass für die «richtige AntidepressivaTherapie» bei hirnorganisch geschädigten Patienten kein Patentrezept gilt. Neben den pharmakologischen Wirkeigenschaften der Antidepressiva und dem Interaktionspotential ist es hilfreich, sich an der Grundsymptomatik der neurologischen Krankheit zu orientieren (Table 6) [17], um eine möglichst nebenwirkungsarme, symptomorientierte Depressionsbehandlung zu erreichen.
Table 4.
Trizyklische Antidepressiva: Rezeptorblockade und assoziierte Nebenwirkungen.
Table 5.
Neuere Antidepressiva und Nebenwirkungen.
Table 6.
Vorschläge für die Behandlung spezieller klinischer Probleme (Holsboer-Trachsler und Vanoni 2003 [17]).
Therapie der Depression bei Patienten nach Querschnittsverletzung
Querschnittsverletzungen führen zu einer massiven psychischen Belastung und Bedrohung, und etwa 25% der Patienten entwickeln eine depressive Störung [18]. Die geeignete initiale medizinische Aufklärung als Grundlage der Stressbewältigung kann die psychische Befindlichkeit günstig beeinflussen [19]. Im Rehabilitationsverlauf vermag sportliche Aktivierung depressive und ängstliche Zustände zu verbessern [20]. Die medikamentöse Behandlung mit Antidepressiva wird aufgrund klinischer Erfahrung eingesetzt, um einerseits das depressive Syndrom zu behandeln und andererseits chronische Schmerzzustände zu mildern.
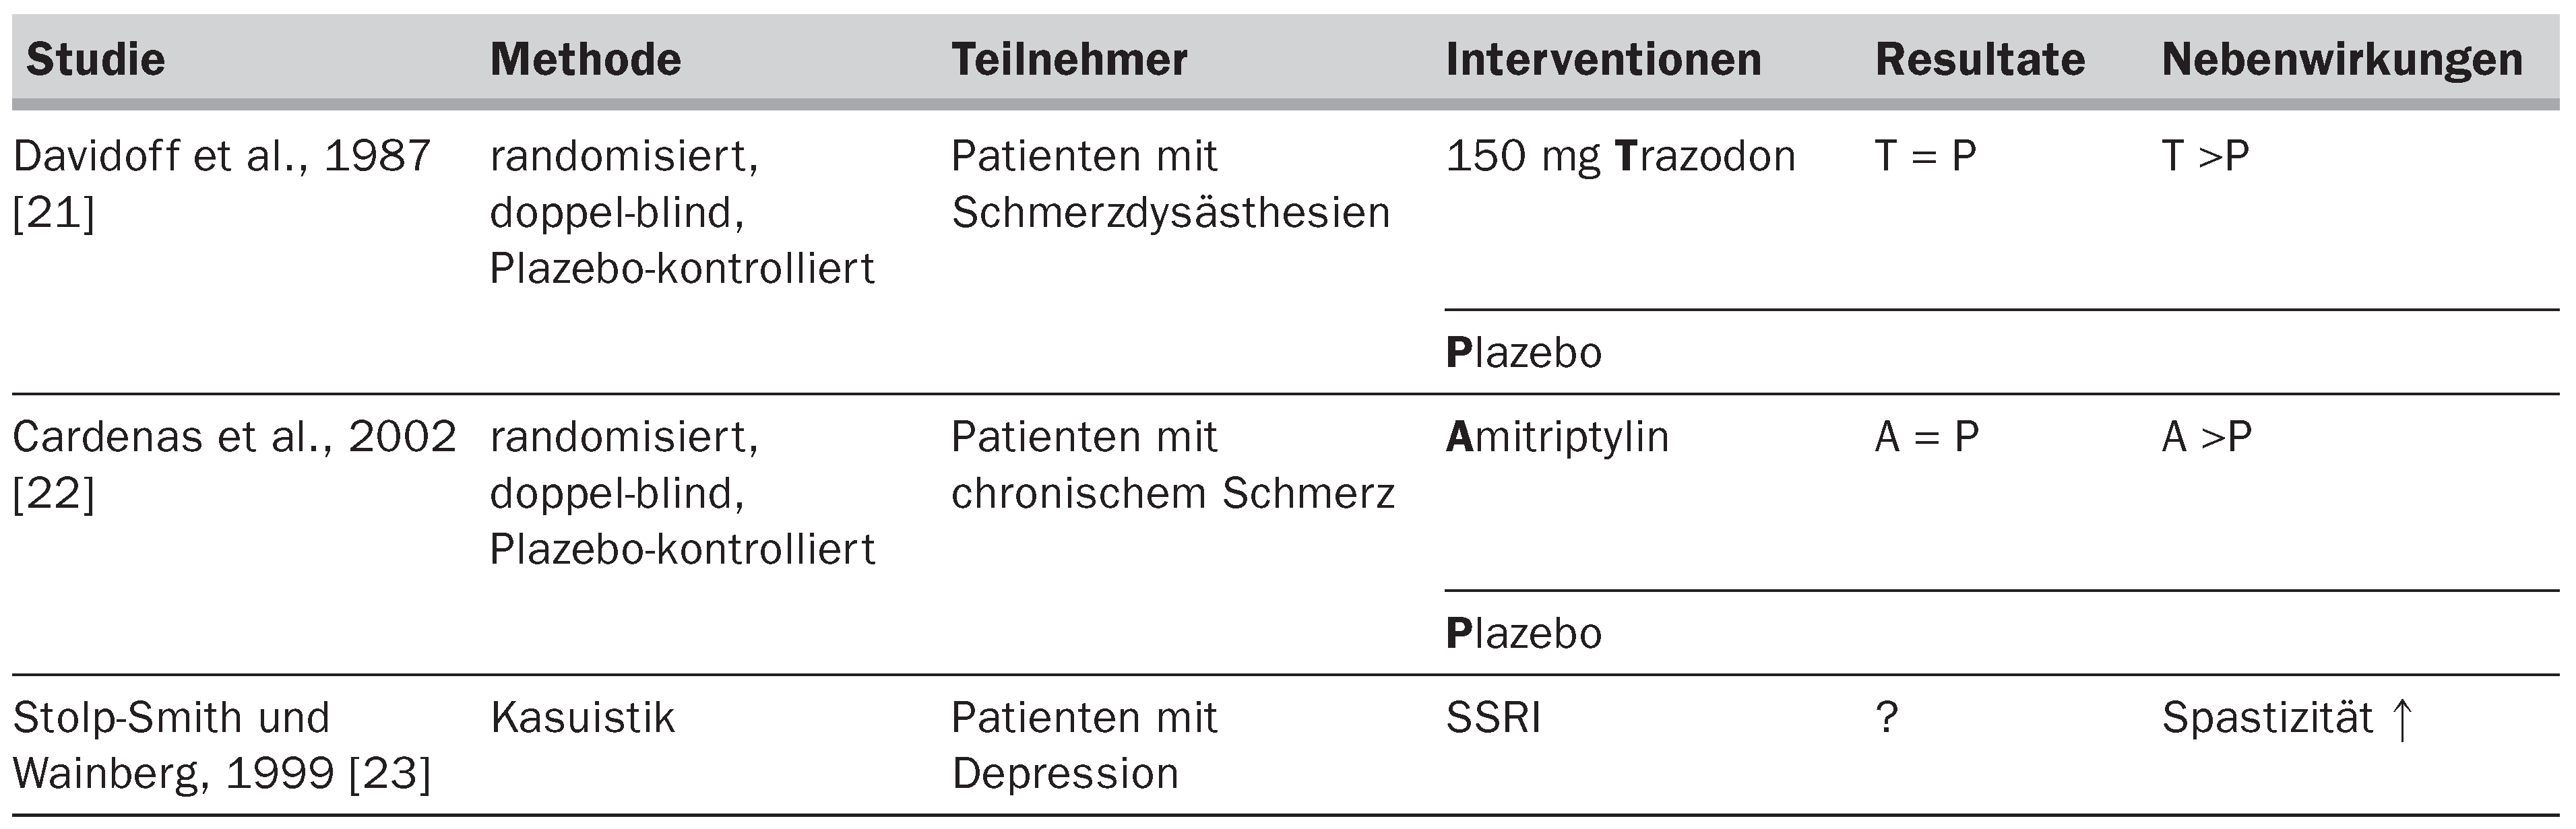
Für beide Indikationen ist die Datenlage ungenügend, und es bedarf kontrollierter Studien zur Effizienz und Verträglichkeit von Antidepressiva bei dieser Patientengruppe, um differenzierte Behandlungsstrategien zu entwickeln (Table 7) [21,22,23].
Table 7.
Querschnittslähmung: Antidepressiva-Studien.
Wirkmechanismen der Antidepressiva
Die Entdeckung der antidepressiven Wirkung von Imipramin und Monoaminoxidasehemmern sowie die stimmungsverschlechternde Wirkung von Reserpin, das die Katecholaminvesikel entspeichert, führten zu Depressionshypothesen, die auf der Annahme verminderter präsynaptischer Freisetzung und postsynaptischer Verfügbarkeit biogener Amine basierten. Der Einbezug zellbiologischer Antidepressiva-Forschung mit neuen Erkenntnissen über veränderte Rezeptorfunktionen und nachgeschaltete zelluläre Vorgänge hat diese Hypothesen erheblich erweitert. In ihrer hierdurch modifizierten Form sind die «Monoaminmangel-Hypothesen» heute noch wichtigster Ausgangspunkt für die Entwicklung neuer Antidepressiva [24]. Die Diskussion zur Ätiologie der «Post-stroke Depression» wird von einigen Autorengruppen im Rahmen dieser Neurotransmitter-Hypothesen geführt. Befunde über Neurotransmitterveränderungen, wie sie beim Schlaganfallereignis in der Läsionszone und den umgebenden Randbezirken zu finden sind, führten zur Annahme, dass serotonerge und noradrenerge Bahnsysteme durch die Läsion beeinträchtigt werden und dies zur Entstehung der depressiven Symptomatik führt [25,26]. In dieses Erklärungsmodell passen auch die positiven Befunde über einen Zusammenhang zwischen linksanteriorer bzw. rechtsposteriorer Infarktlokalisation und der Ausbildung einer Depression [27].
Parallel zu den neuropharmakologisch abgeleiteten Depressionshypothesen sind in den letzten 20 Jahren empirisch besonders gut belegte neuroendokrinologische Hypothesen entwickelt worden. Die Erkenntnis, dass das Corticotropin Releasing Hormone (CRH) in der Depression vermehrt produziert und sezerniert wird und durch CRH und seine Rezeptoren eine erhöhte Ängstlichkeit, Veränderungen des Schlafs, des Appetits und der Libido bis hin zur gesteigerten Stresshormonaktivität vermittelt werden, führte zur Glukokortikoid-Rezeptor-Hypothese [28]. Diese besagt, dass die primäre Pathologie auf eine Fehlfunktion der Glukokortikoid-Rezeptoren zurückzuführen ist, welche die Aufrechterhaltung der hormonellen Homöostase unter Stressbedingungen erschwert. Die Folge ist die Auslösung einer Kaskade, an deren Ende die Hyperexpression anxiogener und potentiell depressiogener Neuropeptide, z.B. des CRH, steht. Klinisch wird beobachtet, dass sich unter Antidepressiva entweder allein oder auch in Kombination mit Gesprächstherapie das Stresshormonsystem wieder normalisiert [29,30]. In der Regel eilt diese Normalisierung der Verbesserung der Psychopathologie voraus. Umgekehrt haben Patienten mit anhaltend gestörter neuroendokriner Stresshormonregulation ein hohes Rückfallrisiko [31]. Diese klinischen Befunde legen einen kausalen Zusammenhang zwischen Normalisierung neuroendokriner Symptome und Antidepressiva-Wirkung nahe. Klinische Untersuchungen mit bildgebenden Verfahren unterstützen die Glukokortikoid-Rezeptor-Hypothese, indem verschiedene Autoren ein geringeres Hippokampusvolumen bei Patienten mit rezidivierender Depression im Vergleich zu gesunden Kontrollpersonen nachweisen konnten [32]. Die Verkleinerung des Hippokampusvolumens war mit der Dauer der Erkrankung signifikant korreliert, aber nicht mit dem Alter. Dies kann bedeuten, dass wiederholte Phasen von Hyperkortisolismus während rekurrierenden depressiven Episoden zu kumulativer Schädigung des Hippokampus führen, die sich als Volumenverlust manifestiert. Dazu passen Befunde von Patienten mit Cushing-Erkrankung, die nach erfolgreicher Mikroadenektomie mit Normalisierung des Hyperkortisolismus auch eine signifikante Volumenzunahme des vorgängig verkleinerten Hippokampus zeigen [33].
Darüber hinaus war auch die typische psychische Symptomatik der Cushing-Erkrankung mit depressivem Affekt, Gedächtnisstörungen und Schlafproblemen positiv mit dem Plasmakortisolspiegel korreliert [34]. Inwieweit dieses neuroendokrine Erklärungsmodell für die Ätiologie der Depression bei Patienten mit neurologischen Störungen eine Rolle spielt, ist erst ansatzweise untersucht. Die neuroanatomischen Befunde von Schlaganfallpatienten, die eine Beziehung zwischen der Läsionsnähe zum linken Frontallappen und der Ausbildung von Depression zeigen, deuten in diese Richtung [35]. Auch bei psychiatrischen Depressionspatienten ist eine Volumenverminderung und ein reduzierter Metabolismus im linken präfrontalen Kortex beschrieben [36]. Zu den Funktionen des präfrontalen Kortex zählt die Steuerung der Amygdalae, der endokrinen Stressachse und der noradrenergen Nuklei im Hirnstamm, die zu den neuronalen Regelkreisen gehören, die bei der Depression betroffen sind [37]. Eine positive Korrelation zwischen Hyperkortisolismus und Depression wurde auch in älteren Untersuchungen bei Patienten mit zerebrovaskulärem Insult gefunden [38,39].
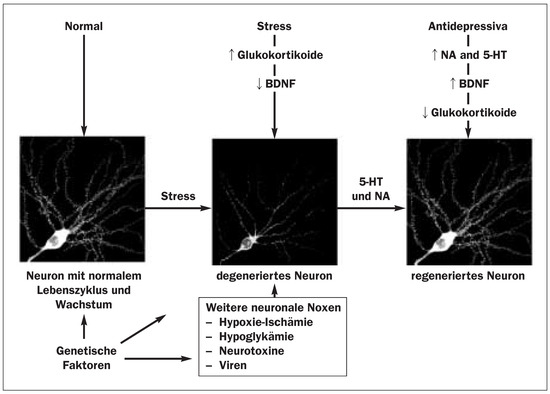
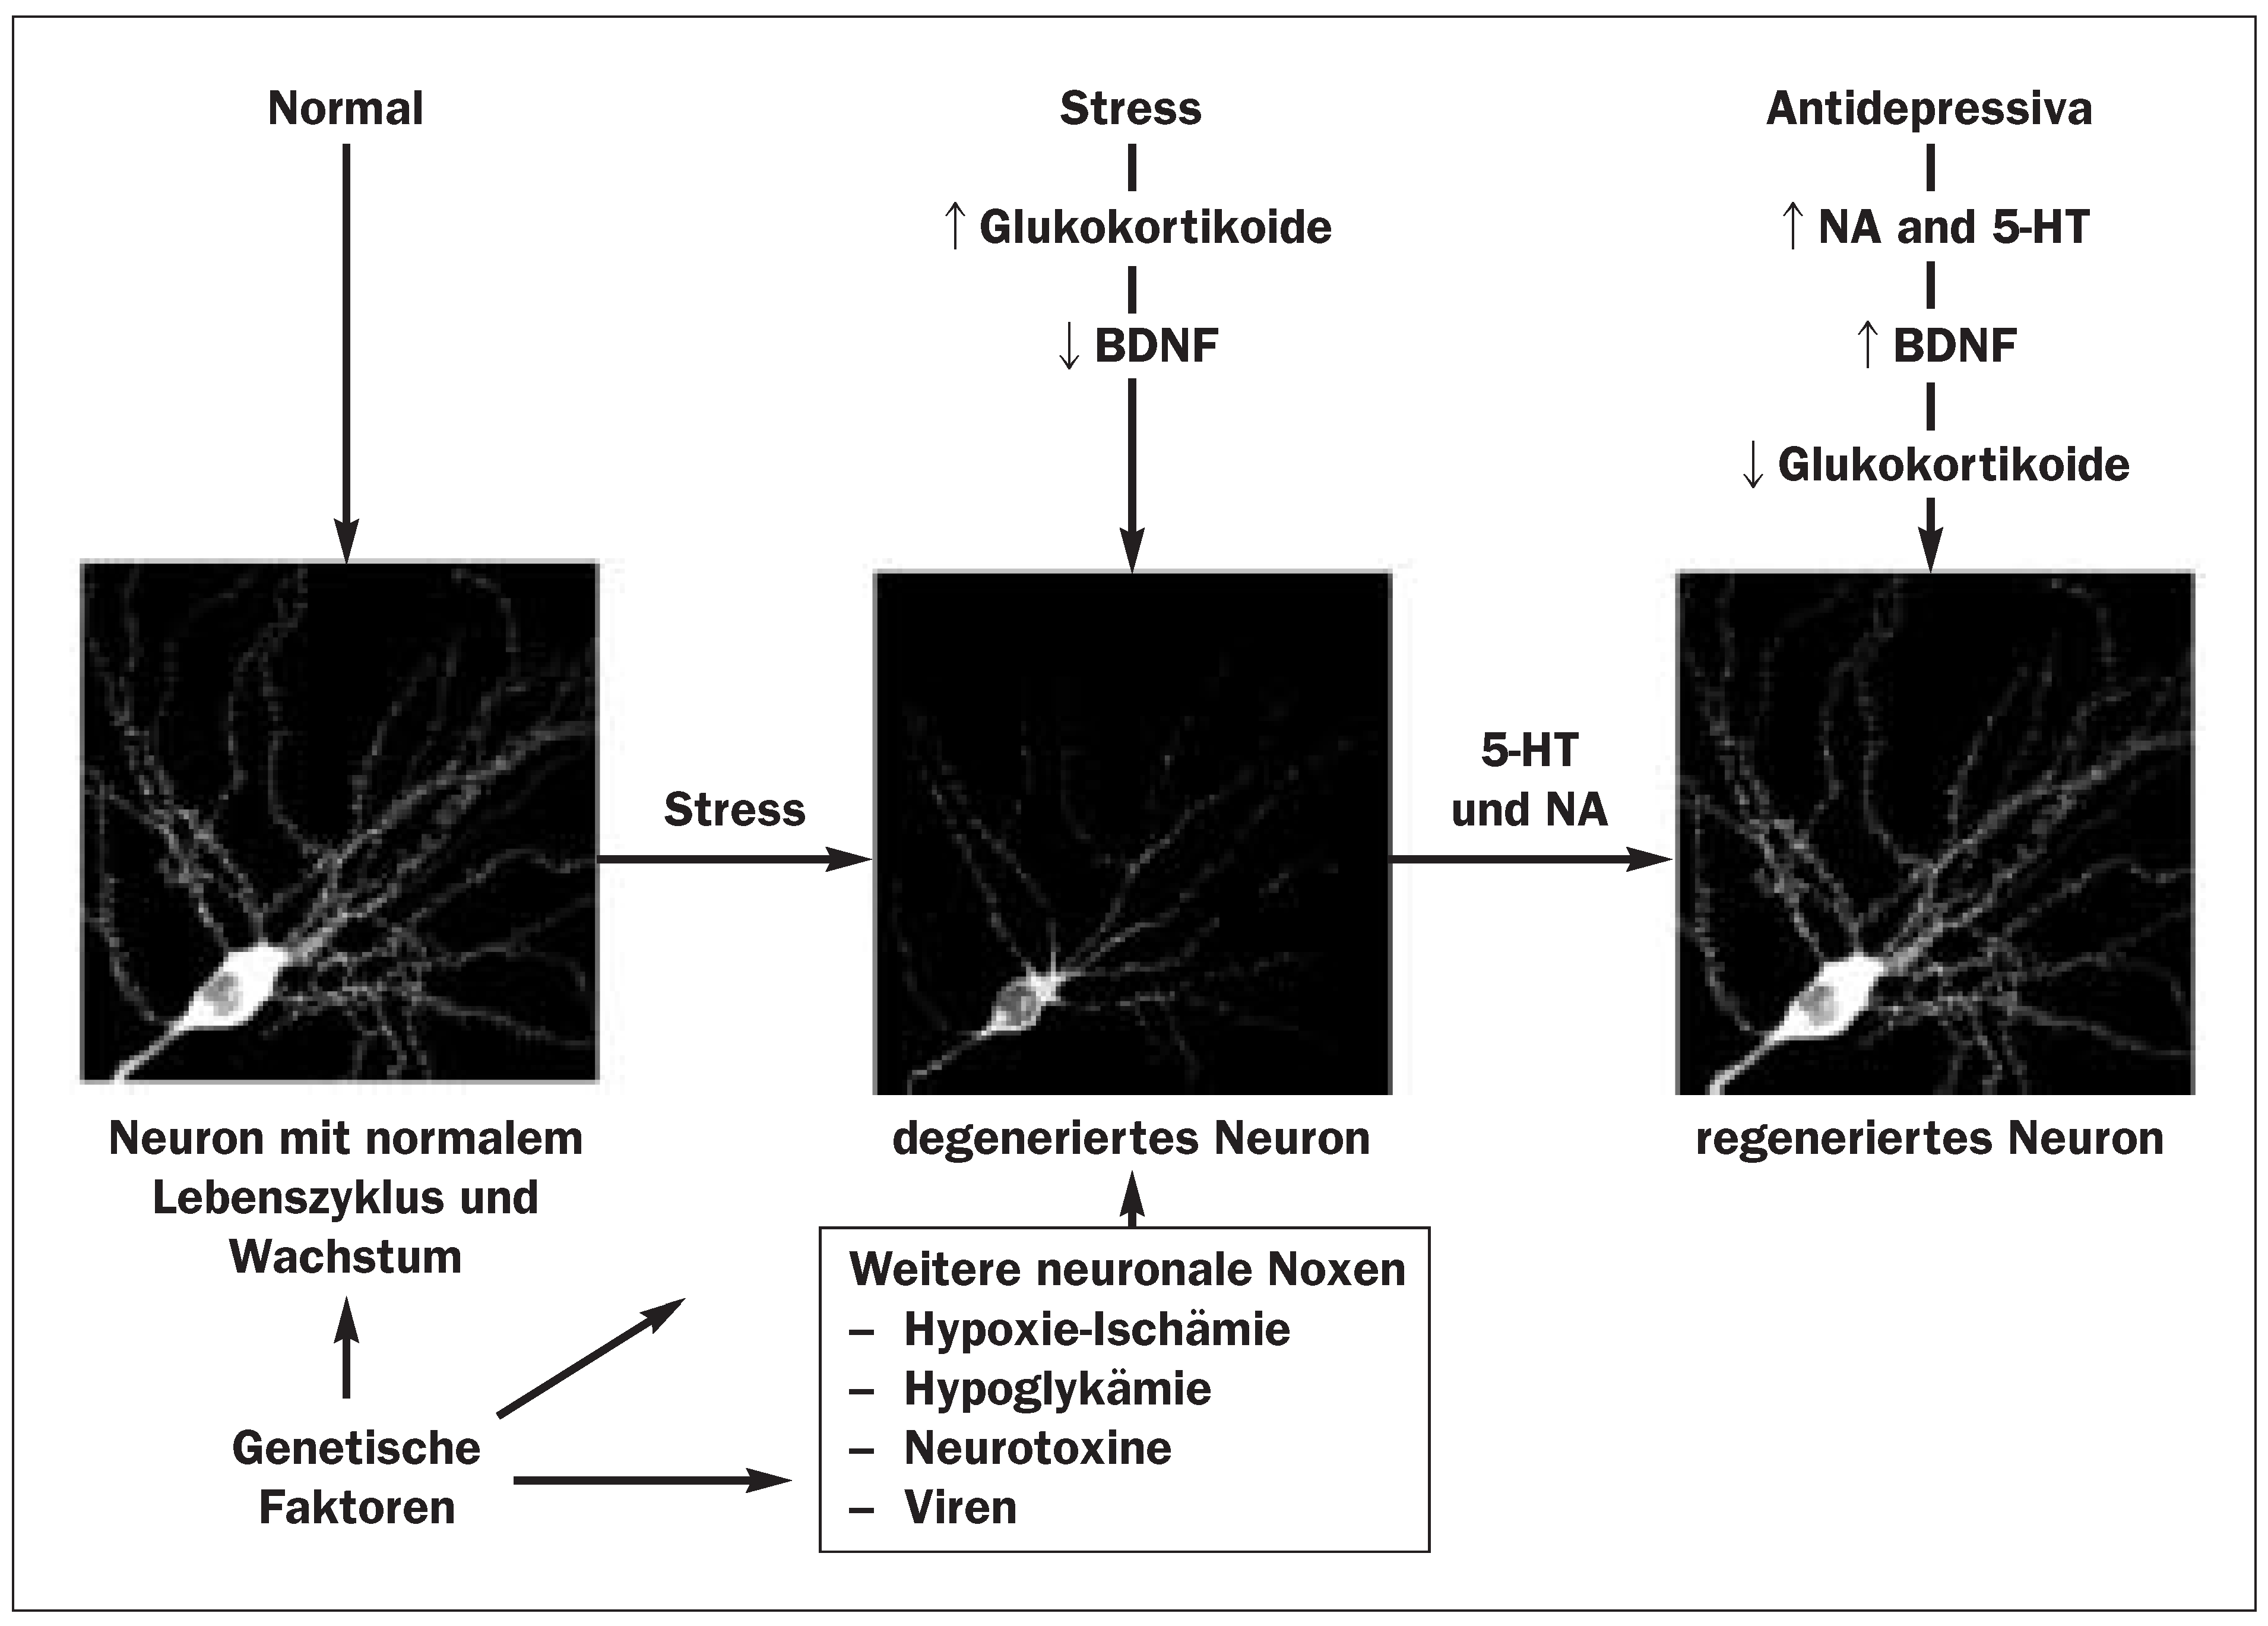
Diese Erkenntnisse lassen vermuten, dass ähnlich wie bei den psychiatrischen Patienten mit Depression die verschiedenen pathophysiologischen Veränderungen bei Patienten mit neurologischer Schädigung neurobiologisch in eine gemeinsame Endstrecke münden, die zu einer Auslenkung der Neurotransmittersysteme und der Neuroendokrinologie führt, die schliesslich den Phänotyp des depressiven Syndroms ausmachen. Neuere präklinische Untersuchungen ergänzen die klinischen Befunde, die einen kausalen Zusammenhang zwischen Normalisierung neuroendokriner Symptome und Antidepressiva-Wirkung nahelegen. Im Tiermodell konnte nachgewiesen werden, dass durch Antidepressiva sowohl die Kapazität als auch die Funktion der Glukokortikoid-Rezeptoren erhöht werden. Verhaltensexperimente zeigten, dass durch diese Aktivierung der Glukokortikoid-Rezeptor-Synthese bzw.-funktion psychische und neuroendokrine Symptome gebessert werden, die in Analogie beim depressiven Menschen beobachtet wurden. Daraus wird gefolgert, dass die Langzeiteffekte von Antidepressiva auch über die Induktion der Glukokortikoid-Rezeptorfunktion erzielt werden, wodurch es zu einer erhöhten Fähigkeit zur Stressadaption kommt [40]. Des weiteren deuten präklinische Befunde darauf hin, dass Antidepressiva durch Förderung der Neurogenese hippokampaler Zellen der stressinduzierten Atrophie und dem Zellverlust im Hippokampus, die zur Pathophysiologie der Depression beitragen, entgegenwirken (Abbildung 1) [41]. Diese Studien zeigen, dass verschiedene Klassen von Antidepressiva nach chronischer, aber nicht nach akuter Gabe signifikant die Proliferation von hippokampalen Zellen fördern, die zu Neuronen reifen. Dass nur die chronische Behandlung mit Antidepressiva diesen Effekt erzielt, entspricht auch dem bekannten Zeitverlauf für die therapeutische Wirksamkeit von Antidepressiva, die erst nach längerer Gabe wirken. Der Effekt war spezifisch für Antidepressiva und konnte für andere Substanzen wie Haloperidol oder Morphin nicht beobachtet werden [42]. Der Mechanismus der Antidepressiva-induzierten Neurogenese wird über eine Beeinflussung der Second Messenger-Systeme (c-AMP-Kaskade) und neurotropher Faktoren wie BDNF (brain-derived neurotrophic factor) erklärt [43,44]. Weitere Studien deuten auf einen Einfluss des 5-HT1A-Rezeptors, dessen direkte Aktivierung Neurogenese induzieren kann. Dafür spricht, dass die chronische Antidepressiva-Therapie die Funktion des 5-HT1A-Rezeptors erhöht [45,46].
Abbildung 1.
Neurogenese: Einfluss von Stress und Antidepressiva (nach Duman et al. 1997 [41]). NA = Noradrenalin; 5-HT = Serotonin; BDNF = brain-derived neurotrophic factor.
Zusammenfassend lässt sich folgern, dass diese präklinischen Befunde darauf hindeuten, dass Antidepressiva wichtige Adaptationsprozesse anstossen, die einer stressinduzierten Verminderung von Neurogenese und Atrophie von hippokampalen Zellen entgegenwirken.
Schlussfolgerung
Die depressive Erkrankung bei Patienten nach neurologischer Störung in der Neurorehabilitation führt häufig zu einem ungünstigen Krankheits- und Rehabilitationsverlauf und bietet oft diagnostische und therapeutische Schwierigkeiten. Im Rahmen der bisher durchgeführten Therapiestudien werden der differentielle Einsatz der verschiedenen Antidepressiva und die neueren neurobiologischen Erklärungsmodelle der Wirkmechanismen diskutiert. Die Einbeziehung zellbiologischer Betrachtung in die Antidepressiva-Forschung hat zur Erkenntnis geführt, dass die akuten pharmakologischen Effekte von Antidepressiva nicht unmittelbar die klinische Wirkung hervorrufen, sondern vielmehr eine Kaskade von Ereignissen anstossen, an deren Ende die depressionslösende Wirkung steht. Die beschriebenen Phänomene der stressaktivierten Signalketten mit Beeinflussung der Glukokortikoid-Rezeptoren und deren Effekte auf die Stresshomöostase auf der einen Seite sowie die Möglichkeit der Antidepressiva, an verschiedenen Stellen dieser Prozesse regulierend einzugreifen, zeigen, dass die Depression selbst und die therapeutischen Interventionen zu bleibenden Anpassungsprozessen in neuronalen Regelkreisen führen.
Literatur
- Huff, W; Ruhrmann, S; Sitzer, M. Diagnostik und Therapie der Depression nach Schlaganfall. Fortschr Neurol Psychiatr 2001, 69, 581–91. [Google Scholar] [CrossRef] [Scilit]
- Robinson, RG. The Clinical Neuropsychiatry of Stroke; Cambridge University Press: New York, 1998. [Google Scholar]
- Huff, W; Steckel, R; Sitzer, M. Poststroke Depression». Epidemiologie, Risikofaktoren und Auswirkungen auf den Verlauf des Schlaganfalls. Der Nervenarzt 2003, 74, 104–14. [Google Scholar] [CrossRef] [Scilit]
- Carota, A. Dépression après accident vasculaire cérébral et localisation de la lésion. Schweiz Arch Neurol Psychiatr 2002, 153, 386–92. [Google Scholar]
- Lipsey, JR; Robinson, RG; Pearlson, GD; Rao, K; Price, TR. Nortriptyline treatment of post-stroke depression: a double-blind treatment trial. Lancet 1984, 1, 297–300. [Google Scholar] [CrossRef] [Scilit]
- Reding, JJ; Orto, LA; Winter, SW; Fortuna, IM; Di Ponte, P; McDowell, FH. Antidepressant therapy after stroke: a double-blind trial. Arch Neurol 1986, 43, 763–5. [Google Scholar] [CrossRef] [Scilit]
- Andersen, G; Vestergaard, K; Lauritzen, L. Effective treatment of post-stroke depression with the selective serotonine reuptake inhibitor citalopram. Stroke 1994, 25, 1099–104. [Google Scholar] [CrossRef] [Scilit]
- Lauritzen, L; Bendsen, BB; Vilmar, T; Bendsen, EB; Lunde, M; Bech, P. Post-stroke depression: combined treatment with imipramine or desipramine and mianserin: a controlled clinical study. Psychopharmacology (Berl) 1994, 114, 119–22. [Google Scholar] [CrossRef] [Scilit]
- Robinson, RG; Schultz, SK; Castillo, C; Kopel, T; Kosier, JT; Newman, RM; et al. Nortriptyline versus fluoxetine in the treatment of depression and in short-term recovery after stroke: a placebo-controlled, double-blind study. Am J Psychiatry 2000, 157, 351–9. [Google Scholar] [CrossRef] [Scilit]
- Wiart, L; Petit, H; Joseph, PA; Mazaux, JM; Barat, M. Fluoxetine in early post-stroke depression: a double-blind placebo-controlled study. Stroke 2000, 31, 1829–32. [Google Scholar] [CrossRef] [Scilit]
- Rasmussen, A; Lunde, M; Doldrup Poulsen, D; Sorensen, K; Qvitzau, S; Bech, P. A double-blind, placebo-controlled study of sertraline in the prevention of depression in stroke patients. Psychosomatics 2003, 44, 216–21. [Google Scholar] [CrossRef] [Scilit]
- Holsinger, T; Steffens, DC; Philipps, C; Helms, MJ; Havlik, RJ; Breitner, JCS; et al. Head injury in early adulthood and the lifetime risk of depression. Arch Gen Psychiatry 2002, 59, 17–22. [Google Scholar] [CrossRef] [Scilit]
- Reinhard, DL; Whyte, J; Sandel, ME. Improved arousal and initiation following tricyclic antidepressant use in severe brain injury. Arch Phys Med Rehabil 1996, 77, 80–3. [Google Scholar] [CrossRef] [Scilit]
- Wroblewski, BA; Joseph, AB; Cornblatt, RR. Antidepressant pharmacotherapy and the treatment of depression in patients with severe traumatic brain injury: a controlled, prospective study. J Clin Psychiatry 1996, 57, 582–7. [Google Scholar] [CrossRef] [Scilit]
- Newburn, G; Edwards, R; Thomas, H; Collier, J; Fox, K; Collins, C. Moclobemide in the treatment of major depressive disorder (DSM-3) following traumatic brain injury. Brain Injury 1999, 13, 637–42. [Google Scholar] [CrossRef] [Scilit]
- Fann, J; Uomoto, J; Katon, W. Cognitive improvement with treatment of depression following mild traumatic brain injury. Psychosomatics 2001, 42, 48–54. [Google Scholar] [CrossRef] [Scilit]
- Holsboer-Trachsler, E; Vanoni, C. Depression in der Praxis. D-Wessobrunn: Socio-medico Verlag; 2003.
- Hancock, KM; Craig, AR; Dickson, HG; Chang, E; Martin, J. Anxiety and depression over the first year of spinal cord injury: a longitudinal study. Paraplegia 1993, 31, 349–57. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Lesky, J. Die psychologische Bedeutung medizinischer Aufklärung am Beispiel der Rehabilitation Querschnittgelähmter. Rehabilitation 2002, 41, 329–35. [Google Scholar] [CrossRef] [Scilit]
- Muraki, S; Tsunawake, N; Hiramatsu, S; Yamasaki, M. The effect of frequency and mode of sports activity on the psychological status in tetraplegics and paraplegics. Spinal Cord 2000, 38, 309–14. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Davidoff, G; Guarracini, M; Roth, E; Sliwa, J; Yarkony, G. Trazodone hydrochloride in the treatment of dysesthetic pain in traumatic myelopathy: a randomized, doubleblind, placebo-controlled study. Pain 1987, 29, 151–61. [Google Scholar] [CrossRef] [Scilit]
- Cardenas, DD; Warms, CA; Turner, JA; Marshall, H; Brooke, MM; Loeser, JD. Efficacy of amitriptyline for relief of pain in spinal cord injury: results of a randomized controlled study. Pain 2002, 96, 365–73. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Stolp-Smith, KA; Wainberg, MC. Antidepressant exacerbation of spasticity. Arch Phys Med Rehabil 1999, 80, 339–42. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Holsboer, F. Molekulare Mechanismen der Depressionstherapie. In: Ganten D, Ruckpaul K, Hrsg. Handbuch der Molekularen Medizin, Bd. 5: Erkrankungen des Zentralnervensystems. Berlin, Heidelberg: Springer-Verlag; 1999. S. 273–318.
- Bryer, JP; Starkstein, SE; Parikh, RM; Robinson, RG. Reduction of CSF monoamine metabolites in post-stroke depression: a preliminary report. J Neuropsychiatry Clin Neurosci 1992, 4, 440–2. [Google Scholar] [PubMed]
- Fedoroff, JP; Starkstein, SE; Parikh, RM; Price, TR; Robinson, RG. Are depressive symptoms nonspecific in patients with acute stroke? Am J Psychiatry 1991, 48, 1172–6. [Google Scholar]
- MacHale, SM; O’Rourke, SJ; Wardlaw, JM. Depression and its relation to lesion location after stroke. J Neurol Neurosurg Psychiatry 1998, 64, 371–4. [Google Scholar] [CrossRef] [Scilit]
- Holsboer, F. The corticosteroid receptor hypothesis of depression. Neuropsychopharmacol 2000, 23, 477–501. [Google Scholar] [CrossRef] [Scilit]
- Holsboer-Trachsler, E; Hemmeter, U; Hatzinger, M; Seifritz, E; Gerhard, U; Hobi, V. Sleep deprivation and bright light as potential augmenters of antidepressant drug treatment – neurobiological and psychometric assessment of course. J Psychiatr Res 1994, 28, 381–99. [Google Scholar] [CrossRef] [Scilit]
- Holsboer, F. Stress, hypercortisolism and corticosteroid receptors in depression: implications for therapy. J Affect Disord 2001, 62, 77–91. [Google Scholar] [CrossRef] [Scilit]
- Hatzinger, M; Hemmeter, UM; Baumann, K; Brand, S; Holsboer-Trachsler, E. The combined DEX-CRH test in treatment course and long-term outcome of major depression. J Psychiatr Res 2002, 36, 287–97. [Google Scholar] [CrossRef] [Scilit]
- Sheline, YI. 3D MRI studies of neuroanatomic changes in unipolar major depression. The role of stress and medical comorbidity. Biol Psychiatry 2000, 48, 791–800. [Google Scholar] [CrossRef] [Scilit]
- Borduau, I; Bard, C; Noel, B; Leclerc, I; Cordeau, MP; Belair, M; et al. Loss of brain volume in endogenous Cushing’s syndrome and its reversibility after correction of hypercortisolism. J Clin Endocrinol Metab 2002, 87, 1949–54. [Google Scholar]
- Starkman, MN; Schteingart, DE; Schork, MA. Depressed mood and other psychiatric manifestations of Cushing’s syndrome: relationship to hormone levels. Psychosom Med 1981, 43, 3–18. [Google Scholar] [CrossRef] [Scilit]
- Chemerinski, E; Robinson, RG. The neuropsychiatry of stroke. Psychosomatics 2000, 41, 5–14. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Drevets, WC; Price, JL; Simpson, JJ; Todd, RD; Reich, T; Vannier, M; et al. Subgenual prefrontal cortex abnormalities in mood disorders. Nature 1997, 386, 824–7. [Google Scholar] [CrossRef] [Scilit]
- Gold, PW; Drevets, WC; Charney, DS. New insights into the role of cortisol and the glucocorticoid receptor in severe depression. Biol Psychiatry 2002, 52, 381–5. [Google Scholar] [CrossRef] [Scilit]
- Lipsey, JR; Robinson, RG; Pearlson, GD; Rao, K; Price, TR. The Dexamethasone Suppression Test and mood following stroke. Am J Psychiatry 1985, 142, 318–23. [Google Scholar]
- Reding, M; Orto, L; Willensky, P; Fortuna, I; Day, N; Feit Steiner, S; et al. The Dexamethasone Suppression Test. An indicator of depression in stroke but not a predictor of rehabilitation outcome. Arch Neurol 1985, 42, 209–12. [Google Scholar] [CrossRef] [Scilit]
- Reul, JM; Holsboer, F. Corticotropin-releasing factor receptors 1 and 2 in anxiety and depression. Curr Opin Pharmacol 2002, 2, 23–33. [Google Scholar] [CrossRef] [Scilit]
- Duman, RS; Heninger, GR; Nestler, EJ. A molecular and cellular theory of depression. Arch Gen Psychiatry 1997, 54, 597–606. [Google Scholar] [CrossRef] [Scilit]
- Malberg, JE; Eisch, AJ; Nestler, EJ; Duman, RS. Chronic antidepressant treatment increases neurogenesis in adult rat hippocampus. J Neurosci 2000, 20, 9104–10. [Google Scholar] [CrossRef] [Scilit]
- Nibuya, M; Morinobu, S; Duman, RS. Regulation of BDNF and trkB mRNA in rat brain by chronic electroconvulsive seizure and antidepressant drug treatments. J Neurosci 1995, 15, 7539–47. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Thome, J; Sakai, N; Shin, KH; Steffen, C; Zhang, YJ; Impey, S; et al. cAMP response element-mediated gene transcription is upregulated by chronic antidepressant treatment. J Neurosci 2000, 20, 4030–6. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Jacobs, B; Tanapat, P; Reeves, A; Gould, E. Serotonin stimulates the production of new hippocampal granule neurons via the 5HT1A receptor in the adult rat. Soc Neurosci Abstr 1998, 23, 1992. [Google Scholar]
- Jacobs, BL; Fornal, CA. Chronic fluoxetine treatment increases hippocampal neurogenesis in rats: a novel theory of depression. Soc Neurosci Abstr 1999, 25, 714. [Google Scholar]

This is an open-access article distributed under the terms of the Creative Commons Attribution Non-Commercial No Derivatives (CC BY-NC-ND) 4.0 License.