


Summary
CADASIL is an increasingly recognised inherited arterial disease involving brain vessels and, to a lesser degree, systemic vessels, with an autosomal dominant pattern of transmission. Affected individuals have migraine, mood disturbances, cognitive changes and recurrent strokes often progressing to subcortical dementia associated with pseudobulbar palsy, gait disturbances, and loss of sphincter control. The disease begins at the age of 40 to 50 and death eventually occurs usually 20 years after the first manifestation of the disease. Magnetic resonance imaging and pathological examination show multiple subcortical lacunar infarcts and diffuse leukoencephalopathy. Brain and leptomeningeal vessels and, to a lesser degree, systemic arterial vessels show nonamyloid, nonarteriosclerotic changes characterised by a hyaline thickening and deposition of a granular eosinophilic material in the media. Cardiovascular risk factors, particularly hypertension, are usually missing. At the ultrastructural level, the most consistent finding consists of a deposition of a granulated osmiophilic material in the extracellular matrix and a destruction of vascular smooth muscle cells. The presence of this material in small arteries of a skin biopsy allows to confirm the suspicion of CADASIL in presence of suggestive clinical and brain imaging features and of similar clinical symptoms in first relatives. The disease has been reported in several families and shown to be caused by strongly stereotyped mutations of the Notch3 gene on chromosome 19q12. However, occurrence of CADASIL due to de novo noninherited mutation of Notch3 gene has also been reported. Recent investigations have shown that the expression of the nonmutated Notch3 is restricted to vascular smooth muscle cells in adult human tissues. In CADASIL, a cleavage product of mutated Notch3 dramatically accumulates at the cytoplasmic membrane of smooth muscle cells near the granular osmiophilic deposits.
Résumé
CADASIL est une artériopathie cérébrale et systémique héréditaire transmise selon un mode autosomal dominant. L’affection est caractérisée par des accidents ischémiques cérébraux transitoires ou constitués sous-corticaux à répétition apparaissant dès l’âge de 40 ou 50 ans, et par des crises de migraine avec aura chez certains patients, avec un début plus précoce à 30 ans environ. Les lésions cérébrales sont responsables de troubles cognitifs et psychoaffectifs et, chez certains patients, d’une démence de type sous-cortical associée à un syndrome pseudobulbaire avec tétraparésie spastique et incontinence urinaire. L’affection évolue vers le décès en une vingtaine d’années après l’apparition des premiers symptômes. L’imagerie cérébrale et l’examen neuropathologique postmortem montrent de multiples infarctus souscorticaux et une leucoencéphalopathie pouvant s’étendre à l’ensemble de la substance blanche hémisphérique. Les artères de petit calibre du cerveau et des leptoméninges, et, à un moindre degré, les artérioles systémiques montrent des lésions non artériosclérotiques et non amyloides caractérisées par un épaississement hyalin avec fragmentation et duplication de la lame élastique interne, des dépôts granulaires dans la media et une destruction des cellules musculaires lisses. En microscopie électronique on observe dans l’ensemble du système artériel des dépôts d’un matériel granulaire et osmiophile dans les membranes basales associées aux cellules musculaires lisses. La présence de ce matériel dans la biopsie de peau permet de confirmer la suspicion de CADASIL en présence d’un tableau clinique et neuroradiologique suggestif et d’une anamnèse familiale positive. La maladie a été décrite dans un grand nombre de familles et résulte de mutations stéréotypées du gène du récepteur Notch3 situé sur le chromosome 19q12. Des investigations récentes ont montré que le récepteur Notch3 était normalement exprimé par les cellules musculaires lisses des artères. Dans le CADASIL, le récepteur Notch3 muté s’accumulerait le long des membranes cytoplasmiques des cellules musculaires lisses sans être cependant assimilable au matériel granulaire osmiophile vu en électronique.
Mots clés:
CADASIL; leucoencéphalopathie; migraine; gène Notch3 mutation
Historique de l’affection
En 1955, van Bogaert [1] rapporta l’autopsie de deux sœurs âgées de 37 et 47 ans souffrant d’une encéphalopathie sous-corticale progressive à évolution rapide de type Binswanger. Le tableau clinique associait une démence, des troubles de la marche, un syndrome pseudobulbaire, des crises épileptiques et des déficits neurologiques focaux. Le père des deux patientes avait eu un accident ischémique cérébral à l’âge de 51 ans et deux autres sœurs étaient mortes respectivement à 36 et 43 ans d’une démence progressive. En 1977, Sourander et Walinder [2] décrivent à leur tour sous le terme de «hereditary multi-infarct dementia» une affection présentée par plusieurs membres d’une famille suédoise et caractérisée par des accidents ischémiques cérébraux transitoires ou constitués, débutant avant l’âge de 40 ans et évoluant en 10 ou 15 ans vers une démence associée à un syndrome pseudobulbaire. Les auteurs décrivent un épaississement fortement PAS-positif des parois des artérioles de la substance blanche et des noyaux gris profonds, mais sans dépôts amyloides ou signes d’athérosclérose des grosses artères. Entre 1977 et 1993, plusieurs familles européennes présentant un syndrome similaire à transmission mendélienne associant accidents ischémiques cérébraux et troubles cognitifs sont décrites sous des appellations variées [3,4]. En 1993, Tournier-Lasserve et al. [5] introduisent l’acronyme CADASIL (pour «cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy») qui rappelle les caractéristiques essentielles de l’affection et qui sera désormais utilisé pour la désigner. Estes et al. [6] en 1991, puis Baudrimont et al. [7] en 1993 décrivent en ultrastructure la présence d’un matériel granulaire osmiophile particulier dans les parois des artérioles de la substance blanche et des leptoméninges. La découverte du même matériel dans les artérioles de la peau et du muscle [8,9] va permettre pour la première fois de confirmer le diagnostic de CADASIL sur la base d’une biopsie périphérique. Depuis 1993, le CADASIL a été diagnostiqué dans de nombreuses autres familles en Europe (une famille suisse a été décrite par Burkhard et al. [10]), en Afrique, en Asie, en Amérique du Nord et au Japon. Enfin, en 1996, le CADASIL a pu être attribué à des mutations du gène codant pour le récepteur Notch3 [11]. Les travaux les plus récents portent entre autre sur le rôle physiologique et les sites d’expression normaux de Notch3 et sur les mécanismes moléculaires responsables de l’angiopathie lors de mutations du gène Notch3 [12].
Manifestations cliniques
Plusieurs études de familles avec liaisons génétiques au locus de CADASIL ont permis d’obtenir une image précise des manifestations cliniques de la maladie [13,14,15]. Une étude de 105 sujets appartenant à 33 familles de la littérature a montré que l’âge de début de la maladie se situe à 37 ans [14]. L’âge moyen de début est cependant plus élevé (45 ans) dans l’étude de Chabriat et al. [13] portant sur 148 sujets appartenant à sept familles, mais peut varier considérablement d’un membre à l’autre d’une même famille. Il faut mentionner ici que quelques sujets peuvent rester asymptomatiques jusqu’à l’âge de 60 ans. L’âge de début se situe beaucoup plus tôt si l’on considère les crises de migraine avec aura comme un premier marqueur de la maladie. Ces dernières débutent à 28 ans en moyenne selon Desmond et al. [14] mais peuvent apparaître dès l’âge de 15 ans chez certains patients [15] soit bien avant les premières lésions observées à l’IRM. Il s’agit généralement de migraine avec aura sensitive et/ou visuelle, bien que chez la plupart des patients des crises sans aura puissent également survenir de temps à autre [15]. Des migraines avec aura basilaire ou hémiplégique peuvent également survenir [15]. Les crises migraineuses, quoique fréquentes comme symptôme initial, ne sont cependant pas constantes puisqu’on ne les mentionne que chez 20 à 30% des sujets atteints de CADASIL. Elles peuvent totalement manquer dans certaines familles [16] ou au contraire constituer l’essentiel du tableau clinique [4]. La plupart des patients avec migraine mentionnent une augmentation de la fréquence des crises avec le temps et des attaques particulièrement sévères juste avant le premier épisode ischémique [15]. D’autre part les crises de migraine diminuent souvent de fréquence ou d’intensité et peuvent même cesser complètement après le premier accident ischémique cérébral.
Les accidents ischémiques cérébraux sont de loin la manifestation la plus fréquente de la maladie. Environ 85% des sujets symptomatiques ont eu au moins un accident ischémique transitoire ou constitué [17].Tous les sujets âgés de plus de 66 ans présentent des signes d’ischémie cérébrale, et tous les sujets décédés ont présenté au moins un accident ischémique cérébral constitué (stroke) [15]. La plupart des accidents ischémiques cérébraux sont de type transitoire (TIA) ou constitué, les deux types pouvant être associés chez un même patient. La majorité de ces accidents ischémiques cérébraux correspondent à des syndromes lacunaires classiques (déficit moteur pur, déficit sensitif isolé d’un hémicorps, hémiparésie ataxique et dysarthrie main malhabile) [4]. Le mode d’apparition de la plupart des accidents ischémiques cérébraux est soudain (quelques minutes à quelques heures); cependant, certains accidents ischémiques cérébraux peuvent évoluer de manière plus progressive ou par paliers successifs, souvent en plusieurs jours [15]. Il est important de mentionner ici que les accidents ischémiques cérébraux surviennent habituellement en l’absence des facteurs de risque habituels de maladie cérébrovasculaire bien que l’hypertension ou le tabagisme puissent théoriquement aggraver l’angiopathie due à CADASIL chez quelques patients.
Une partie des patients (20%) présentent des troubles thymiques sévères en début d’évolution. Là aussi il existe de grandes différences interindividuelles au sein d’une même famille et des différences interfamiliales. Il s’agit généralement d’épisodes dépressifs ou mélancoliques, pouvant alterner chez quelques patients avec des épisodes d’allure maniaque. La présence d’antécédents vasculaires ou de troubles cognitifs chez le patient et/ou la notion d’une démence chez d’autres membres de la famille devrait amener à proposer une imagerie cérébrale dans de tels cas et faire évoquer la possibilité d’un CADASIL plutôt que d’une psychose.
Dans une étude de Dichgans et al. [15], environ la moitié des sujets avec CADASIL confirmé ont présenté des troubles cognitifs et plus de la moitié des sujets avec troubles cognitifs ont, par la suite, présenté un tableau démentiel. Les troubles cognitifs peuvent débuter dans la trentaine de manière insidieuse et, pour cette raison, n’être décelés à ce stade qu’à l’aide de tests neuropsychologiques. Ils peuvent chez certains patients apparaître brusquement et évoluer par paliers après chaque accident ischémique cérébral ou, au contraire, s’aggraver de manière progressive sans rapport évident avec des accidents ischémiques cérébraux.
La démence apparaît en moyenne à l’âge de 60 ans. En corrélation avec la distribution des lésions cérébrales vues en IRM et à l’examen postmortem, elle est de type sous-cortical et s’associe presque toujours à des signes pyramidaux, à un syndrome pseudobulbaire avec troubles de la marche et incontinence urinaire [18]. Le tableau démentiel est dominé par les troubles de l’attention, l’apragmatisme et/ou l’apathie et par les troubles de la mémoire [13,19]. Il évolue progressivement vers un état grabataire auquel s’ajoutent bientôt les complications de l’allitement, en particulier l’infection pulmonaire secondaire aux troubles de la déglutition [4].
L’imagerie cérébrale
L’IRM cérébrale est anormale déjà dans la phase asymptomatique de la maladie, montrant des lésions dès l’âge de 20 ans chez certains sujets [17], et pratiquement chez tous les sujets porteurs du gène du CADASIL après l’âge de 35 ans. La pénétrance de l’affection, c’est-à-dire, la fréquence avec laquelle le gène muté du CADASIL manifeste ses effets au plan de l’imagerie cérébrale, est quasi complète après l’âge de 30 à 40 ans [4].
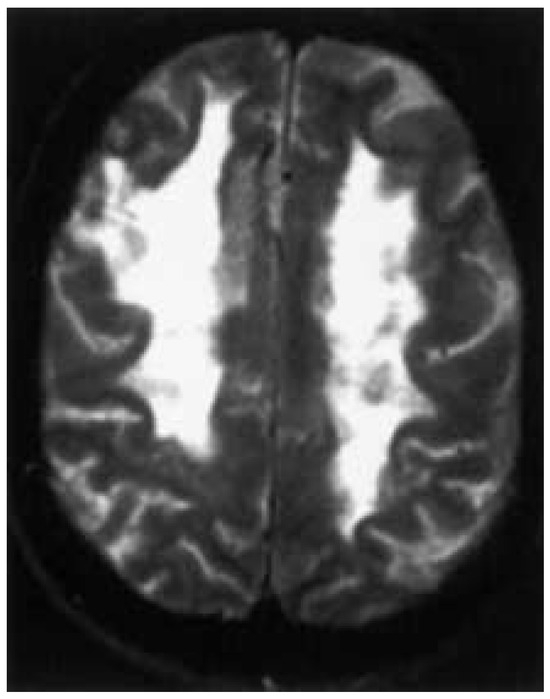
Les images IRM pondérées en T1 montrent des signaux hypodenses punctiformes ou en foyers bien délimités distribués dans les noyaux gris centraux, la corona radiata, la capsule blanche interne, le thalamus, la substance blanche souscorticale frontale, pariétale et occipitale [16] et le tronc cérébral. En T2 on voit des signaux hyperintenses de même aspect mais, en plus, des plages plus étendues, confluentes, situées dans la substance blanche hémisphérique (fig. 1) [18,20]. Chez les sujets plus âgés, les signaux hyperintenses en T2 sont souvent plus diffus et peuvent concerner l’ensemble de la substance blanche hémisphérique. Les signaux hyperintenses de la capsule blanche externe et de la substance blanche des lobes temporaux sont particulièrement fréquents [17,18,20].
Figure 1.
IRM en pondération T2 au niveau des centres semiovales montrant des hypersignaux diffus dans la substance blanche.
L’examen en écho-Doppler des vaisseaux du cou et des artères transcraniennes est habituellement normal [4]. L’angiographie cérébrale est généralement décrite comme normale mais peut montrer des rétrécissements des artères intracérébrales de petit calibre [13] ou un aspect «dolichoartériel» des gros vaisseaux [10]. Des irrégularités de calibre des branches des artères cérébrales ont été rapportées par Williamson et al. [21] chez une patiente de 47 ans connue pour des épisodes de migraine accompagnée et présentant à l’IRM des lésions suggérant une leucoencéphalopathie vasculaire des hémisphères cérébraux. Un premier diagnostic, suggéré par l’angiographie, avait été celui d’une angéite primaire du système nerveux central. Cependant, l’absence de réponse au traitement (cyclophosphamide et cortisone), l’anamnèse familiale et surtout les biopsies leptoméningées et cutanées ont permis de poser le diagnostic de CADASIL. Une péjoration du tableau neurologique à la suite d’une angiographie cérébrale a été mentionnée chez les sujets atteints de CADASIL [22]. Enfin, des infarctus multiples de la substance blanche et des noyaux gris centraux peuvent, dans quelques cas, s’accompagner d’une dépression métabolique corticale en tomographie par émission de positrons [23].
Diagnostic différentiel
CADASIL peut être défini comme une artériolopathie familiale transmise selon un mode autosomal dominant et s’exprimant cliniquement par une symptomatologie cérébrale où dominent les crises de migraine avec aura, les troubles de l’humeur et les accidents ischémiques cérébraux à répétition. Une absence des facteurs de risque habituels de maladie cérébrovasculaire a été notée chez la plupart des patients atteints de CADASIL [24]. L’imagerie cérébrale, en particulier l’IRM, montre des anomalies de la substance blanche et des noyaux gris centraux qui, en soi, ne sont pas typique de l’affection. En particulier la leucoencéphalopathie vue à l’IRM est peu spécifique et doit faire envisager les diverses affections neurologiques, parfois familiales, responsables d’images similaires. La maladie de Binswanger, qui survient chez des patients hypertendus, est, comme le CADASIL une leucoencéphalopathie artériolaire. Cependant, contrairement au CADASIL, elle n’est pas héréditaire et n’est pas associée à des crises de migraine. Selon O’Sullivan et al. [25] l’hyperintensité en T2 de la substance blanche des pôles temporaux et, à un moindre degré, de la capsule blanche externe, est caractéristique du CADASIL et devrait permettre de distinguer la leucoencéphalopathie du CADASIL d’une leucoaraiose sporadique hypertensive.
Une leucoencéphalopathie comparable à celle de la maladie de Binswanger a été notée dans quelques cas d’angiopathie amyloide cérébrale [26]. Elle peut être secondaire à une ischémie chronique du territoire des artérioles perforantes longues suite à une infiltration amyloide de leurs portions proximales méningo-corticales ou accompagner un hématome lobaire. Cependant, l’immense majorité des cas d’angiopathie amyloide cérébrale sont sporadiques et surviennent à un âge avancé avec ou sans symptomatologie ou lésions d’Alzheimer associées alors que les formes familiales qui surviennent chez l’adulte jeune sont beaucoup plus rares (de 20 à 30 ans pour le type islandais et de 40 à 50 ans pour le type hollandais). Un diagnostic de sclérose en plaque est parfois évoqué en début de maladie, d’autant plus que l’analyse du LCR dans CADASIL peut montrer des bandes oligoclonales [13]. Cependant, les résultats de l’anamnèse familiale et l’absence de lésions lacunaires des noyaux gris profonds et d’atteinte medullaire ou des nerfs optiques devraient permettre dans la plupart des cas d’écarter ce diagnostic.
Pathologie du CADASIL
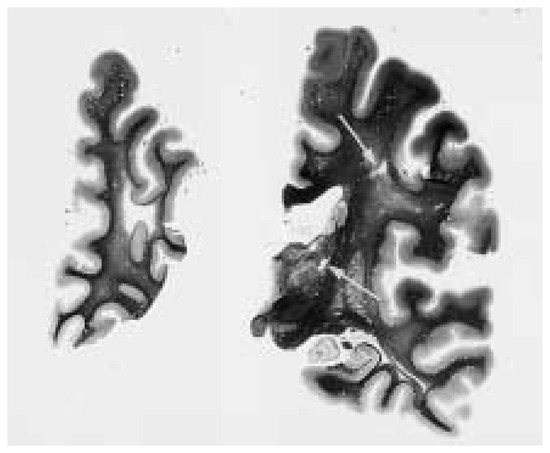
Le CADASIL peut être défini comme une artériopathie non athéromateuse, non amyloide (ou non congophile), à caractère systémique et affectant de préférence les petites artères et les artérioles du cerveau. La morphologie des lésions cérébrales et en particulier des vaisseaux cérébraux ou systémiques a fait l’objet de deux excellents travaux de revue de Madame Ruchoux [3,9]. L’examen macroscopique du cerveau de patients décédés de la maladie montre une pâleur et une raréfaction de la substance blanche hémisphérique respectant typiquement les fibres dites en U ou fibres d’association sous-corticales (fig. 2). Cette raréfaction domine dans les zones périventriculaires ou profondes de la substance blanche hémisphérique et les centres semi-ovales, et s’accompagne généralement de nécroses d’âge et de taille variables de la substance blanche profonde et des noyaux gris centraux (thalamus, noyaux lenticulaires et noyaux caudés) ainsi que de lésions lacunaires (fig. 2) [9]. S’y ajoutent des lésions vasculaires du tronc cérébral, en particulier du mésencéphale, de la protubérence et parfois du cortex cérébral et de l’hippocampe (microlacunes) [9]. Des hématomes intracérébraux ont également été décrits dans quelques cas [7]. L’examen macroscopique d’autres organes ne montre rien de particulier, si ce n’est des plaques athéromateuses des coronaires et de l’aorte dans quelques cas [9].
Figure 2.
Coupes histologiques frontales d’un hémisphère cérébral passant à la hauteur du thalamus antérieur et du lobe frontal chez un patient atteint de CADASIL; les coupes ont été colorées pour la myéline. On observe plusieurs plages de pâleur diffuse de la substance blanche, respectant les fibres en U et quelques lésions lacunaires dans la substance blanche et le thalamus (flèches).
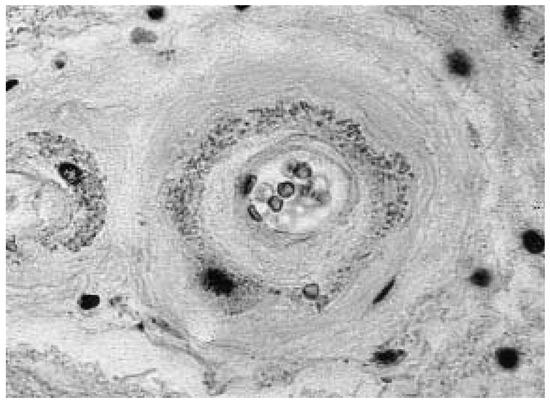
L’étude en microscopie optique montre un épaississement de la paroi des artérioles cérébrales et leptoméningées de 100 à 400 microns de diamètre [7]. Cet épaississement, souvent d’aspect concentrique, est dû à la présence d’un matériel granulaire éosinophile et PAS-positif dans la media et à une fibrose hyaline de la paroi artériolaire, en particulier de la couche adventitielle (fig. 3) [27]. Un épaississement fibreux des parois artériolaires est presque toujours présent mais n’est pas, contrairement au matériel granulaire eosinophile, spécifique du CADASIL puisqu’il constitue une lésion typique des artérioles de la substance blanche dans l’encéphalopathie souscorticale progressive de Binswanger [28,29]. Les cellules musculaires lisses de la media ont souvent perdu leur noyau et paraissent déformées par le matériel eosinophile qui les entoure, ou encore présentent un aspect ballonné et un cytoplasme très clair [3]. Une légère sténose de la lumière artériolaire, due à une hyperplasie intimale, est fréquemment observée. Cependant, une thrombose occlusive de la lumière est exceptionnelle. Une nécrose fibrinoide avec extravasation de plasma peut survenir dans des segments artériolaires dilatés mais semble également assez rare.
Figure 3.
Artériole de la substance blanche hémisphérique d’un patient atteint de CADASIL. La paroi artériolaire montre une fibrose hyaline et contient un matériel granulaire éosinophile. Coloration par l’hématoxyline-éosine (× 550).
L’étude histochimique et immunohistochimique du matériel granulaire éosinophile n’a pas permis d’en déterminer l’origine ou la nature [3]. Ainsi, ce matériel ne contient pas d’immunoglobuline ou de composant(s) du complément. Un immunomarquage pour les cellules musculaires lisses montre une forte réduction du nombre de ces dernières. La membrane basale est épaissie et l’immunomarquage des composants de la matrice extracellulaire (fibronectine, vimentine, collagène IV) montre une forte accumulation de cette dernière, probablement en réaction à la pathologie des cellules musculaires lisses [9,30,31]. La fréquente duplication et la fragmentation de la limitante élastique interne au sein des parois artérielles [7] ont fait supposer que le matériel granulaire éosinophile pouvait contenir de l’élastine. L’absence de coloration de ce matériel par l’orcéine, un colorant de l’élastine, et le fait qu’il se dépose également dans les parois des petites artères de la substance blanche dépourvues de limitante élastique interne parlent cependant contre cette hypothèse [32].
Les astrocytes entourant les vaiseaux pathologiques montrent une augmentation de la GFAP (glial fibrillar acidic protein) et présentent un immunomarquage pour l’endothelin 1, un peptide au pouvoir vasoconstricteur puissant [33].
Une hyalinose des artères spléniques et des vaisseaux coronaires ainsi qu’une néphroangiosclérose ont été décrites par quelques auteurs [7,9,30,31]. En fait, l’examen systématique des vaisseaux dans un cas autopsié a montré la présence généralisée d’un épaississement hyalin des parois vasculaires accompagnée d’une disparition de degré variable des cellules musculaires lisses [9]. Un matériel granulaire éosinophile est visible entre les cellules musculaires lisses restantes dans les grosses artères comme les artères rénales ou les artères carotides [9] mais non dans les parois des capillaires ou des artérioles. Quelques granules de moins d’un micron de diamètre et colorés par le bleu de toluidine ont cependant été observés en coupes semi-fines entre les couches cellulaires des artérioles épineurales d’une biopsie de nerf périphérique [34]. De plus, quelques artérioles épineurales présentaient un épaississement, un nombre excessif de noyaux et quelques cellules musculaires lisses détachées de la paroi des artérioles.
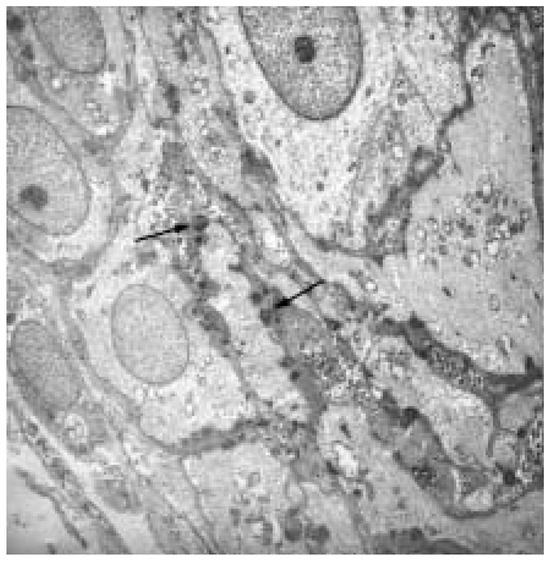
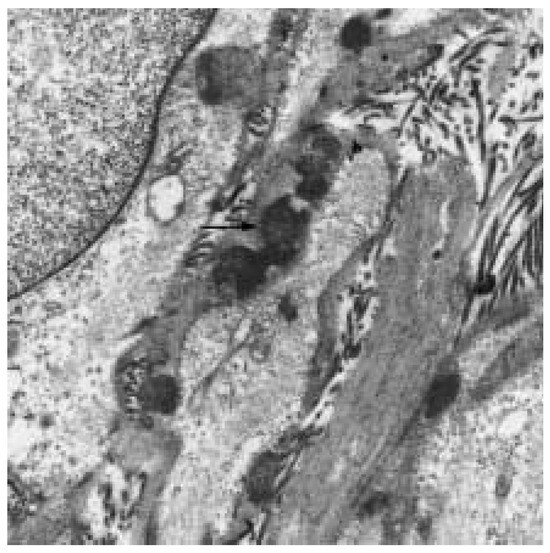
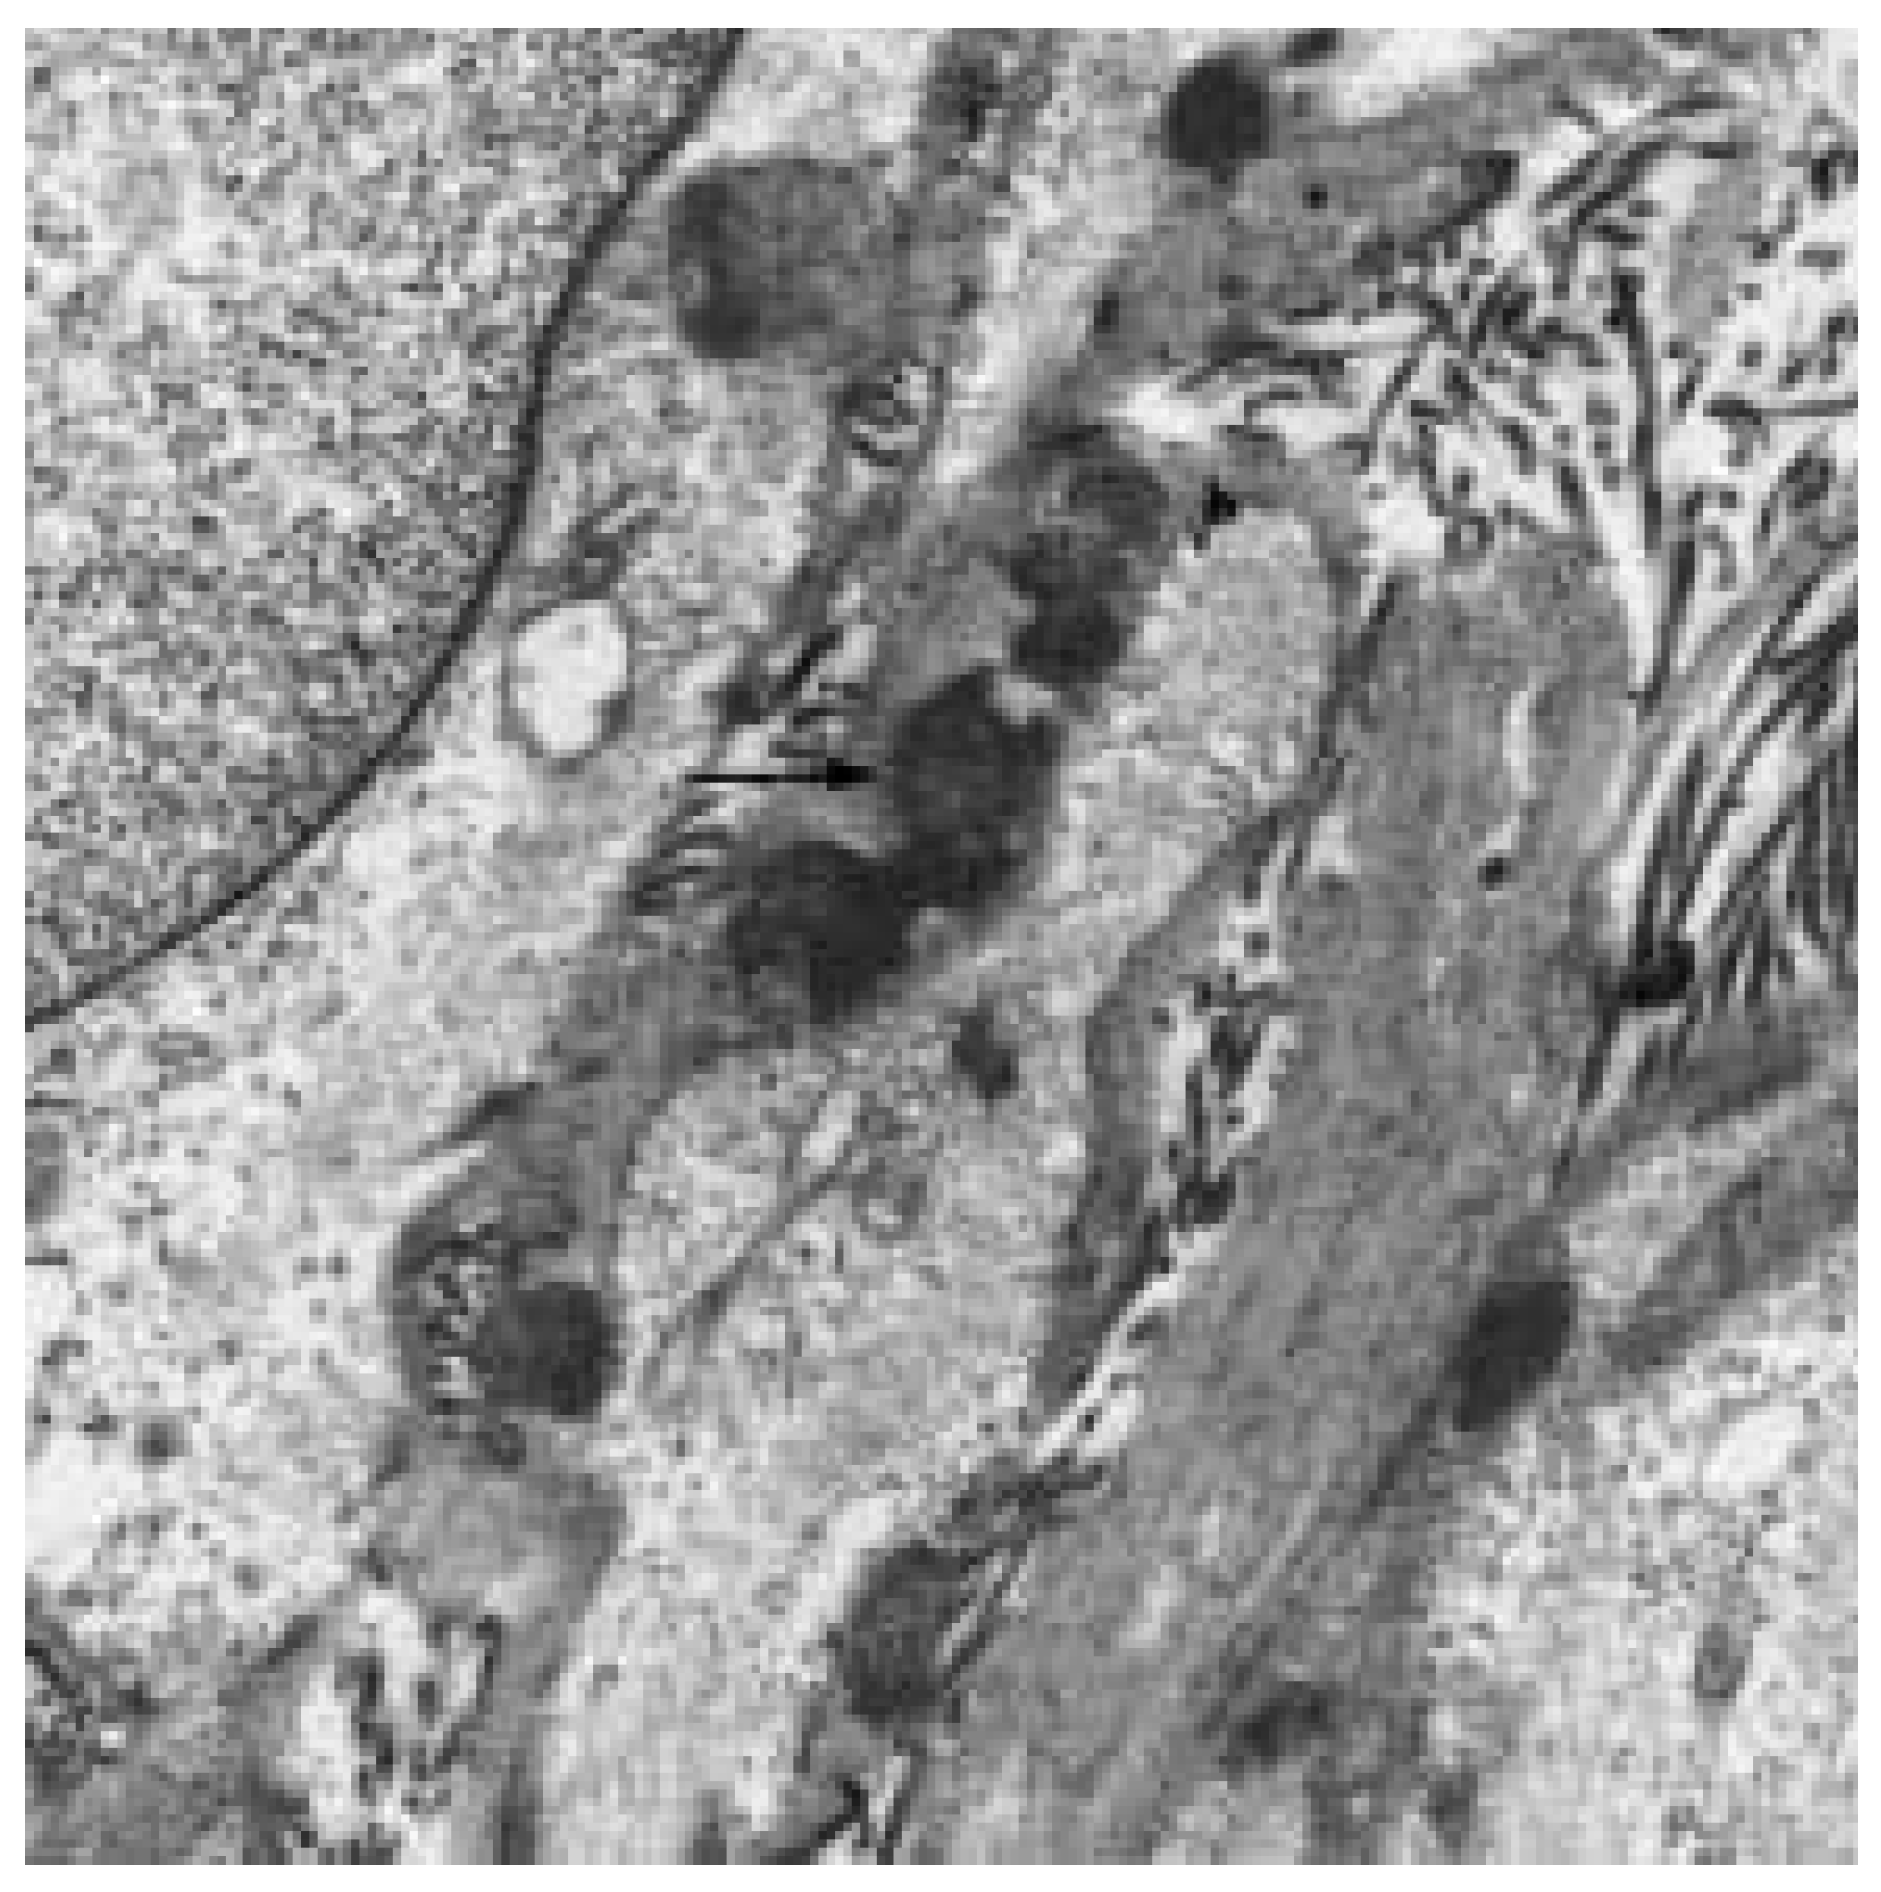
L’étude en microscopie éléctronique montre la présence dans les artérioles de la substance blanche et des leptoméninges d’un matériel granulaire osmiophile auquel le nom de GOM, pour «granular osmiophilic material», a été donné (fig. 4a et b). Ce matériel correspond au dépôts granulaires éosinophiles décrits dans les parois artérielles en microscopie optique. Il a été décrit pour la première fois par Estes et al. [6] dans les vaisseaux cérébraux et leptoméningés de 3 jeunes patients déments sans anamnèse familiale suggestive de CADASIL, puis par Baudrimont et al. [7] chez une femme de 40 ans appartenant à une famille porteuse du CADASIL. L’étude exhaustive du système artériel a montré la présence de GOM ailleurs que dans les vaisseaux cérébraux et leptoméningés et a permis d’affirmer la nature systémique de l’atteinte vasculaire dans le CADASIL. La présence de GOM a par exemple été montrée dans les parois capillaires et les artérioles de la rate, du foie, des reins ou de la thyroide [9] mais également dans les parois d’artères de plus gros diamètre, telles les coronaires, les carotides, les artères rénales et l’aorte. L’existence de GOM dans la musculature squelettique et en particulier dans les artérioles souscutanées (fig. 4a et b) revêt une importance particulière puisqu’elle permet de poser ou de confirmer le diagnostic de CADASIL du vivant du patient à partir de prélèvements de muscle et de peau (punch biopsies) [8,9,24]. Le diagnostic de CADASIL a également été confirmé dans quelques cas par l’examen ultrastructural de biopsies de nerf periphérique (nerf sural) [34,35]. La biopsie de peau devrait toujours inclure du tissus sous-cutané de façon à comporter des artérioles susceptibles de contenir des GOM en microscopie électronique.
Figure 4.
a Aspect ultrastructural d’une biopsie de peau (région glutéale) chez un patient atteint de CADASIL. On reconnaît dans la paroi d’une artériole de nombreux amas osmiophiles dans la membrane basale entourant les cellules musculaires lisses (flèches) (× 4500).
Figure 4.
b A plus fort grossissement, la sous-structure granulaire des GOM (flèche) est reconnaissable. Les artérioles souscutanées ne montraient pas de lésions en microscopie optique (× 18 000).
Les GOM sont toujours associés aux cellules musculaires lisses des vaisseaux atteints. On ne les voit pas en relation avec des cellules endothéliales à moins qu’il n’existe une cellule musculaire lisse altérée à proximité [9]. Les GOM sont constitués de granules, mesurant en moyenne 10–15 nm de diamètre, et sont logés au sein des membranes basales entourant les cellules musculaires lisses, généralement dans des dépressions en cuvette de la surface de ces cellules. On note la présence, le long de la membrane cellulaire faisant face au GOM, de vésicules de pinocytose en nombre beaucoup plus grand qu’en dehors des GOM [3,35]. Les GOM paraissent prendre naissance dans le cytoplasme des cellules musculaires lisses. En microscopie électronique, on peut voir, à un stade initial, une condensation granulaire du cytoplasme qui va s’entourer peu à peu de vésicules de pinocytose, puis, à un stade ultérieur, d’une membrane basale [3]. Ces observations suggèrent que les GOM prendraient leur origine dans le cytoplasme des cellules musculaires lisses mais se déposeraient ultérieurement dans les membranes basales accompagnant ces cellules.
Génétique
Le gène responsable du CADASIL a pu être localisé sur le chromosome 19q12 grâce à l’analyse de liaison génétique et l’inclusion de la neuroimagerie, dans deux grandes familles françaises [5]. L’analyse de liaison génétique dans 13 autres familles a permis d’affirmer l’homogénéité génétique de l’affection et de restreindre le locus à un intervalle de 2 centimorgan sur le chromosome 19 [36]. Une nouvelle analyse, utilisant le clonage positionnel, a permis d’identifier dans la région critique un nouveau gène appartenant à la famille des gènes notch, Notch3 [11]. Par séquençage de ce gène, les auteurs sont parvenu à mettre en évidence un certain nombre de mutations délétères ségrégeant avec le phénotype malade dans les familles atteintes de CADASIL.
Le CADASIL a été diagnostiqué dans plus de 400 familles depuis 1993. Bien que, dans leur immense majorité, les cas publiés de CADASIL soient familiaux, un cas sporadique de CADASIL a été récemment rapporté par Joutel et al. [37]. Le patient, un homme de 57 ans, était porteur d’une mutation hétérozygote Arg182Cys du gène Notch3 alors que ses deux parents biologiques ne la présentaient pas (fausse paternité exclue). Le patient présentait les signes cliniques, radiologiques et ultrastructuraux d’un CADASIL mais ses parents biologiques et ses frères en étaient indemnes. Ces données indiquent que le CADASIL est probablement plus commun qu’on ne l’admet généralement et qu’un diagnostic de CADASIL ne doit pas être rejeté a priori en présence d’une anamnèse familiale négative.
Données récentes sur le récepteur Notch3
Le «Notch signaling pathway» est hautement conservé et a été identifié d’abord chez Drosophila melanogaster. Le nom Notch dérive des encoches caractéristiques des ailes chez les mouches dépourvues d’une copie du gène (l’absence des deux copies est létale). Les travaux effectués sur la drosophile, le nematode Caenorhabditis elegans et quelques vertébrés ont montré que la voie Notch joue un rôle déterminant dans les mécanismes de différentiation, de prolifération et de mort cellulaire au cours du développement [38]. Notch3 fait partie d’une famille de récepteurs Notch/Lin12, incluant 4 membres chez les vertébrés. Des 4 gènes Notch, seuls Notch1 et 3 sont associés à une pathologie chez l’homme. Le gène Notch3 code pour une protéine comportant plusieurs domaines dont un domaine extracellulaire contenant 34 motifs EGF répétés et un domaine transmembranaire.Toutes les mutations CADASIL modifient le nombre des résidus cystéine dans un des motifs EGF répétés en altérant la conformation moléculaire du récepteur Notch3.
Joutel et al. [12] ont pu récemment montrer que l’expression du récepteur Notch3 non muté dans des tissus normaux adultes était limitée au cellules musculaires lisses des vaisseaux artériels. Le clivage protéolytique normal de Notch donne lieu à un fragment de 210-kDa extracellulaire (ectodomaine) et à un fragment de 97-kDa intracellulaire (cytosolique). Dans le CADASIL, il y aurait accumulation sélective de l’ectodomaine dans la membrane basale des cellules musculaires lisses des vaisseaux. Les accumulations de l’ectodomaine de Notch3 muté auraient lieu à proximité immédiate des GOM sans être cependant assimilables aux GOM. Il semble que les diverses mutations du gène Notch3 altèrent spécifiquement la clairance de l’ectodomaine de Notch3 à la surface cellulaire alors que le domaine cytosolique serait normalement évacué. Une oligomérisation anormale de l’ectodomaine muté de Notch3 pourrait être responsable de sa mauvaise clairance. Les rapports existants entre l’accumulation de l’ectodomaine muté et les GOM restent à déterminer.
Les travaux mentionnés indiquent que la cellule musculaire lisse vasculaire est le premier maillon atteint dans l’enchaînement d’événements menant de la mutation de Notch3 à l’artériopathie du CADASIL [12].
Remerciements
Les auteurs remercient Mme B. Ruchoux de Lille pour l’envoi de deux des illustrations de cette revue et Mme Solange Moll pour l’aide apportée à la rédaction du manuscrit.
Références
- Van Bogaert, L. Encéphalopathie sous-corticale progressive (Binswanger) à évolution rapide chez deux sœurs. Med Hellen 1955, 24, 961–72. [Google Scholar]
- Sourander, P; Walinder, J. Hereditary multi-infarct dementia. Acta Neuropathol 1977, 34, 247–54. [Google Scholar] [CrossRef] [Scilit]
- Ruchoux, MM; Maurage, CA. CADASIL: cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy. J Neuropathol Exp Neurol 1997, 56, 947–64. [Google Scholar] [CrossRef] [Scilit]
- Chabriat, H; Joutel, A; Vahedi, K; Iba-Zizen, MT; TournierLasserve, E; Bousser, MG. CADASIL. Cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy. Rev Neurol 1997, 153, 376–85. [Google Scholar] [CrossRef] [Scilit]
- Tournier-Lasserve, E; Joutel, A; Melki, J; Weissenbach, J; Lathrop, GM; Chabriat, H; et al. Cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy maps on chromosome 19q12. Nat Genet 1993, 3, 256–9. [Google Scholar] [CrossRef] [Scilit]
- Estes, M; Chimowitz, MI; Awad, IA; Mc Mahon, JT; Furlan, AJ; Ratliff, NB. Sclerosing vasculopathy of the central nervous system in nonelderly demented patients. Arch Neurol 1991, 48, 631–6. [Google Scholar] [CrossRef] [Scilit]
- Baudrimont, M; Joutel, A; Tournier-Lasserve, E; Bousser, MG. Autosomal dominant leukoencephalopathy and subcortical ischemic strokes: a clinicopathological study. Stroke 1993, 24, 122–5. [Google Scholar] [CrossRef] [Scilit]
- Ruchoux, MM; Chabriat, H; Baudrimont, M; Tournier-Lasserve, E; Bousser, MG. Presence of CADASIL: ultrastructural lesions in muscle and skin vessels. Stroke 1994, 25, 2291–2. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Ruchoux, MM; Guerouanou, D; Vandenhaute, P; Pruvo, JP; Vermersch, P; Leys, D. Systemic vascular smooth muscle cell impairment in cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy. Acta Neuropathol 1995, 89, 500–12. [Google Scholar] [CrossRef] [PubMed]
- Burkhard, P; Annoni, JM; Le Floch-Rohr, J; Delavelle, J; Pizzolato, G; Gauthier, G. CADASIL: description de la première famille suisse. Schweiz Archiv Neurol Psychiatr 1995, 146, 77. [Google Scholar]
- Joutel, A; Corpechot, C; Ducros, A; Vahedi, K; Chabriat, H; Mouton, P; et al. Notch3 mutations in CADASIL, a hereditary adult-onset condition causing stroke and dementia. Nature 1996, 383, 707–10. [Google Scholar] [CrossRef] [Scilit]
- Joutel, A; Andreux, F; Gaulis, S; Domenga, V; Cecillon, M; Battail, N; et al. The ectodomain of the Notch3 receptor accumulates within the cerebrovasculature of CADASIL patients. J Clin Invest 2000, 105, 597–605. [Google Scholar] [CrossRef] [Scilit]
- Chabriat, H; Vahedi, K; Iba-Zizen, MT; Joutel, A; Nibbio, A; Nagy, TG; et al. Clinical spectrum of CADASIL: a study of 7 families. Lancet 1995, 346, 934–9. [Google Scholar] [CrossRef] [Scilit]
- Desmond, DW; Moroney, JT; Lynch, T; Chan, S; Chin, SS; Mohr, JP. The natural history of CADASIL. A pooled analysis of previously published cases. Stroke 1999, 30, 1230–3. [Google Scholar] [CrossRef] [Scilit]
- Dichgans, M; Mayer, M; Uttner, I; Brüning, R; Müller-Höcker, J; Rungger, G; et al. The spectrum of CADASIL findings in 102 cases. Ann Neurol 1998, 44, 731–9. [Google Scholar] [CrossRef] [Scilit]
- Sabbadini, G; Francia, A; Calandriello, L; Biasi, C; Di; Trasimeni, G; Gualdi, GF; et al. Cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy (CADASIL). Clinical, neuroimaging, pathological and genetic study of a large Italian family. Brain 1995, 118, 207–15. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Chabriat, H; Taillia, H; Iba-Zizen, MT; Lewy, C; Vahedi, K; Abanou, A; et al. MRI features of cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy. Neurology 1996, 46, A212. [Google Scholar]
- Bousser, MG; Tournier-Lasserve, E. Summary of the first international workshop on CADASIL. Stroke 1994, 25, 704–7. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Davous, R; Bequet, D. CADASIL, un nouveau modèle de démence sous-corticale. Rev Neurol 1995, 151, 634–9. [Google Scholar]
- Skehan, SJ; Hutchinson, M; Mac Erlaine, DP. Cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy: MR findings. Am J Neuroradiol 1995, 16, 2115–9. [Google Scholar]
- Williamson, EE; Chukwudelunzu, FE; Meshia, JF; Witte, RJ; Dickson, DW; Cohen, MD. Distinguishing primary angiitis of the central nervous system from cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy: the importance of family history. Arthritis Rheum 1999, 42, 2243–8. [Google Scholar] [CrossRef] [Scilit]
- Weller, M; Petersen, D; Dichgans, J; Klockgether, T. Cerebral angiography complications link cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy to familial hemiplegic migraine. Neurology 1996, 46, 844. [Google Scholar]
- Chabriat, H; Bousser, MG; Pappata, S. Cerebral autosomal dominant arteriopathy with subcortical infarcts and leucoencephalopathy: a positron emission tomography study in two affected family members. Stroke 1995, 26, 1729–30. [Google Scholar]
- Ruchoux, MM; Brulin, P; Leteurtre, E; Maurage, CA. Skin biopsy value and leukoaraiosis. Ann N Y Acad Sci 2000, 903, 285–92. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- O’Sullivan, M; Jarosz, JM; Martin, RJ; Deasy, N; Powell, JF; Markus, HS. MRI hyperintensities of the temporal lobe and external capsule in patients with CADASIL. Neurology 2001, 56, 628–34. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Gray, F; Dubas, F; Roullet, F; Escourolle, R. Leukoencephalopathy in diffuse hemorrhagic cerebral amyloid angiopathy. Ann Neurol 1985, 18, 54–9. [Google Scholar] [CrossRef] [Scilit]
- Gray, F; Robert, F; Labrecque, R; Chrétien, F; Baudrimont, M; Fallet-Bianco, C; et al. Autosomal dominant arteriopathic leukoencephalopathy and Alzheimer’s disease. Neuropathol Appl Neurobiol 1994, 20, 22–30. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Jellinger, K; Neumayer, E. Progressive subkorticale vaskuläre Enzephalopathie Binswanger, eine klinischneuropathologische Studie. Arch Psychiat Nervenkr 1964, 205, 523–54. [Google Scholar] [CrossRef] [Scilit]
- De Reuck, J; Crevits, L; De Coster, W. Pathogenesis of Binswanger chronic progressive subcortical encephalopathy. Neurology 1980, 30, 920–8. [Google Scholar] [CrossRef] [Scilit]
- Gutierrez-Molina, M; Caminero-Rodriguez, A; MartinezGarcia, C; Arpa-Gutierrrez, J; Morales-Bastos, C; Amer, G. Small arterial granular degeneration in familial Binswanger’s syndrome. Acta Neuropathol 1994, 87, 98–105. [Google Scholar] [CrossRef]
- Zhang, WW; Ma, KC; Andersen, O; Sourander, P; Tolleson, PO; Olsson, Y. The microvascular changes in cases of hereditary multi-infarct disease of the brain. Acta Neuropathol 1994, 87, 317–24. [Google Scholar] [CrossRef]
- Davous, P; Fallet-Bianco, C. Démence sous-corticale familiale avec leucoencéphalopathie artériopathique. Observation clinico-pathologique. Rev Neurol 1991, 147, 376–84. [Google Scholar]
- Zhang, WW; Badonic, T; Höög, A; Jiang, MH; Ma, KC; Nie, XJ; et al. Astrocytes in Alzheimer’s disease express immunoreactivity to the vasoconstrictor endothelin-1. J Neurol Sci 1994, 122, 90–6. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Schröder, MJ; Sellhaus, B; Jörg, J. Identification of the characteristic vascular changes in a sural nerve biopsy of a case with cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy. Acta Neuropathol 1995, 89, 116–21. [Google Scholar] [CrossRef]
- Lechner-Scott, J; Engelter, S; Steck, AJ; Dellas, S; Tolnay, M; Probst, A. A patient with cerebral autosomal dominant arteriopathy with subcortical infarcts and leukoencephalopathy (CADASIL) confirmed by sural nerve biopsy. J Neurol Neurosurg Psychiatr 1996, 60, 235–6. [Google Scholar] [CrossRef] [Scilit]
- Ducros, A; Nagy, T; Alamaowitch, S; Nibbio, A; Joutel, A; Vahedi, K; et al. CADASIL, genetic homogeneity and mapping of the locus within a 2cM interval. Am J Hum Genet 1996, 58, 171–81. [Google Scholar]
- Joutel, A; Dodick, DD; Parisi, JE; Cecillon, M; TournierLasserve, E; Bousser, MG. De novo mutation in the Notch3 gene causing CADASIL. Ann Neurol 2000, 47, 388–91. [Google Scholar] [CrossRef] [PubMed]
- Artavanis-Tsakonas, S; Rand, MD; Lake, RJ. Notch signalling: cell fate control and signal integration in development. Science 1999, 284, 770–6. [Google Scholar] [CrossRef] [Scilit] [PubMed]
This is an open-access article distributed under the terms of the Creative Commons Attribution Non-Commercial No Derivatives (CC BY-NC-ND) 4.0 License.