


Summary
Atherosclerosis and its devastating clinical complications such as acute myocardial infarction, brain ischaemia or aortic aneurysm, accounts for the majority of morbidity and mortality in the adult population. Recently, several clinical and morphological studies have demonstrated that the functional state of atherosclerotic lesion (cellular composition) rather than the degree of stenosis determines the propensity for development of future clinical symptoms. Endothelial dysfunction due to causes such as hypertension, diabetes, smoking, or dyslipidaemia, leads to recruitment and activation of inflammatory cells such as monocyte/macrophages and T lymphocytes within the artery wall. By exploring and better understanding arterial inflammation, we might be able to gain insight into the process of atherosclerosis, and therefore suggest new therapeutic approaches for this disease.
Résumé
L’athérosclérose, et ses complications tragiques (infarctus aigu du myocarde, accident vasculaire cérébral), est devenue depuis quelques années la première cause de morbidité et de mortalité de la population adulte. Suite à l’agression de la barrière endothéliale par différents facteurs (tabagisme, dyslipidémie, hypertension, diabète, facteurs hémodynamiques), il survient un recrutement dans la paroi vasculaire de cellules inflammatoires de type monocyte/macrophages et lymphocytes T. Une fois pénétrées dans la paroi vasculaire, ces cellules sont activées et sécrètent des molécules pro-inflammatoires qui vont participer et entraîner une inflammation intra-vasculaire chronique. C’est donc la présence et l’activation de cellules inflammatoires qui vont conditionner la survenue de symptômes cliniques. L’inflammation permet de mieux comprendre les mécanismes de l’athérosclérose depuis la formation de la plaque jusqu’à la survenue de complications thrombo-occlusives.
Introduction
L’artériosclérose, terme générique pour designer un épaississement de la paroi vasculaire artérielle, représente depuis quelques années la principale cause de mortalité et de morbidité dans les pays occidentaux, et ceci s’étendra également dans un avenir proche aux populations des pays en voie de développement [1]. L’athérosclérose est une forme d’artériosclérose frappant les vaisseaux sanguins de moyen et gros calibre, qui est à l’origine de la plupart des lésions coronaires (infarctus aigu du myocarde), des anévrismes de l’aorte, et des artériopathies cérébrales (ictus) et des membres inférieurs. L’athérosclérose est de loin la première cause de mortalité dans les pays industrialisés, que ce soit avant ou après 65 ans et ceci aussi bien chez les hommes que les femmes.
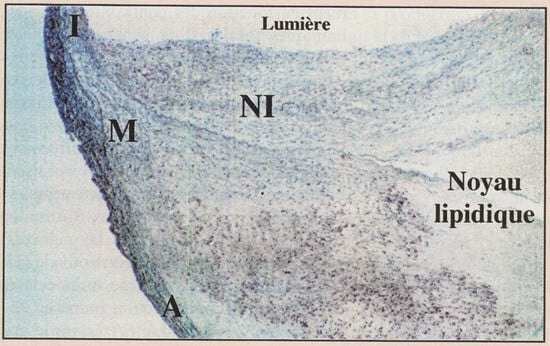
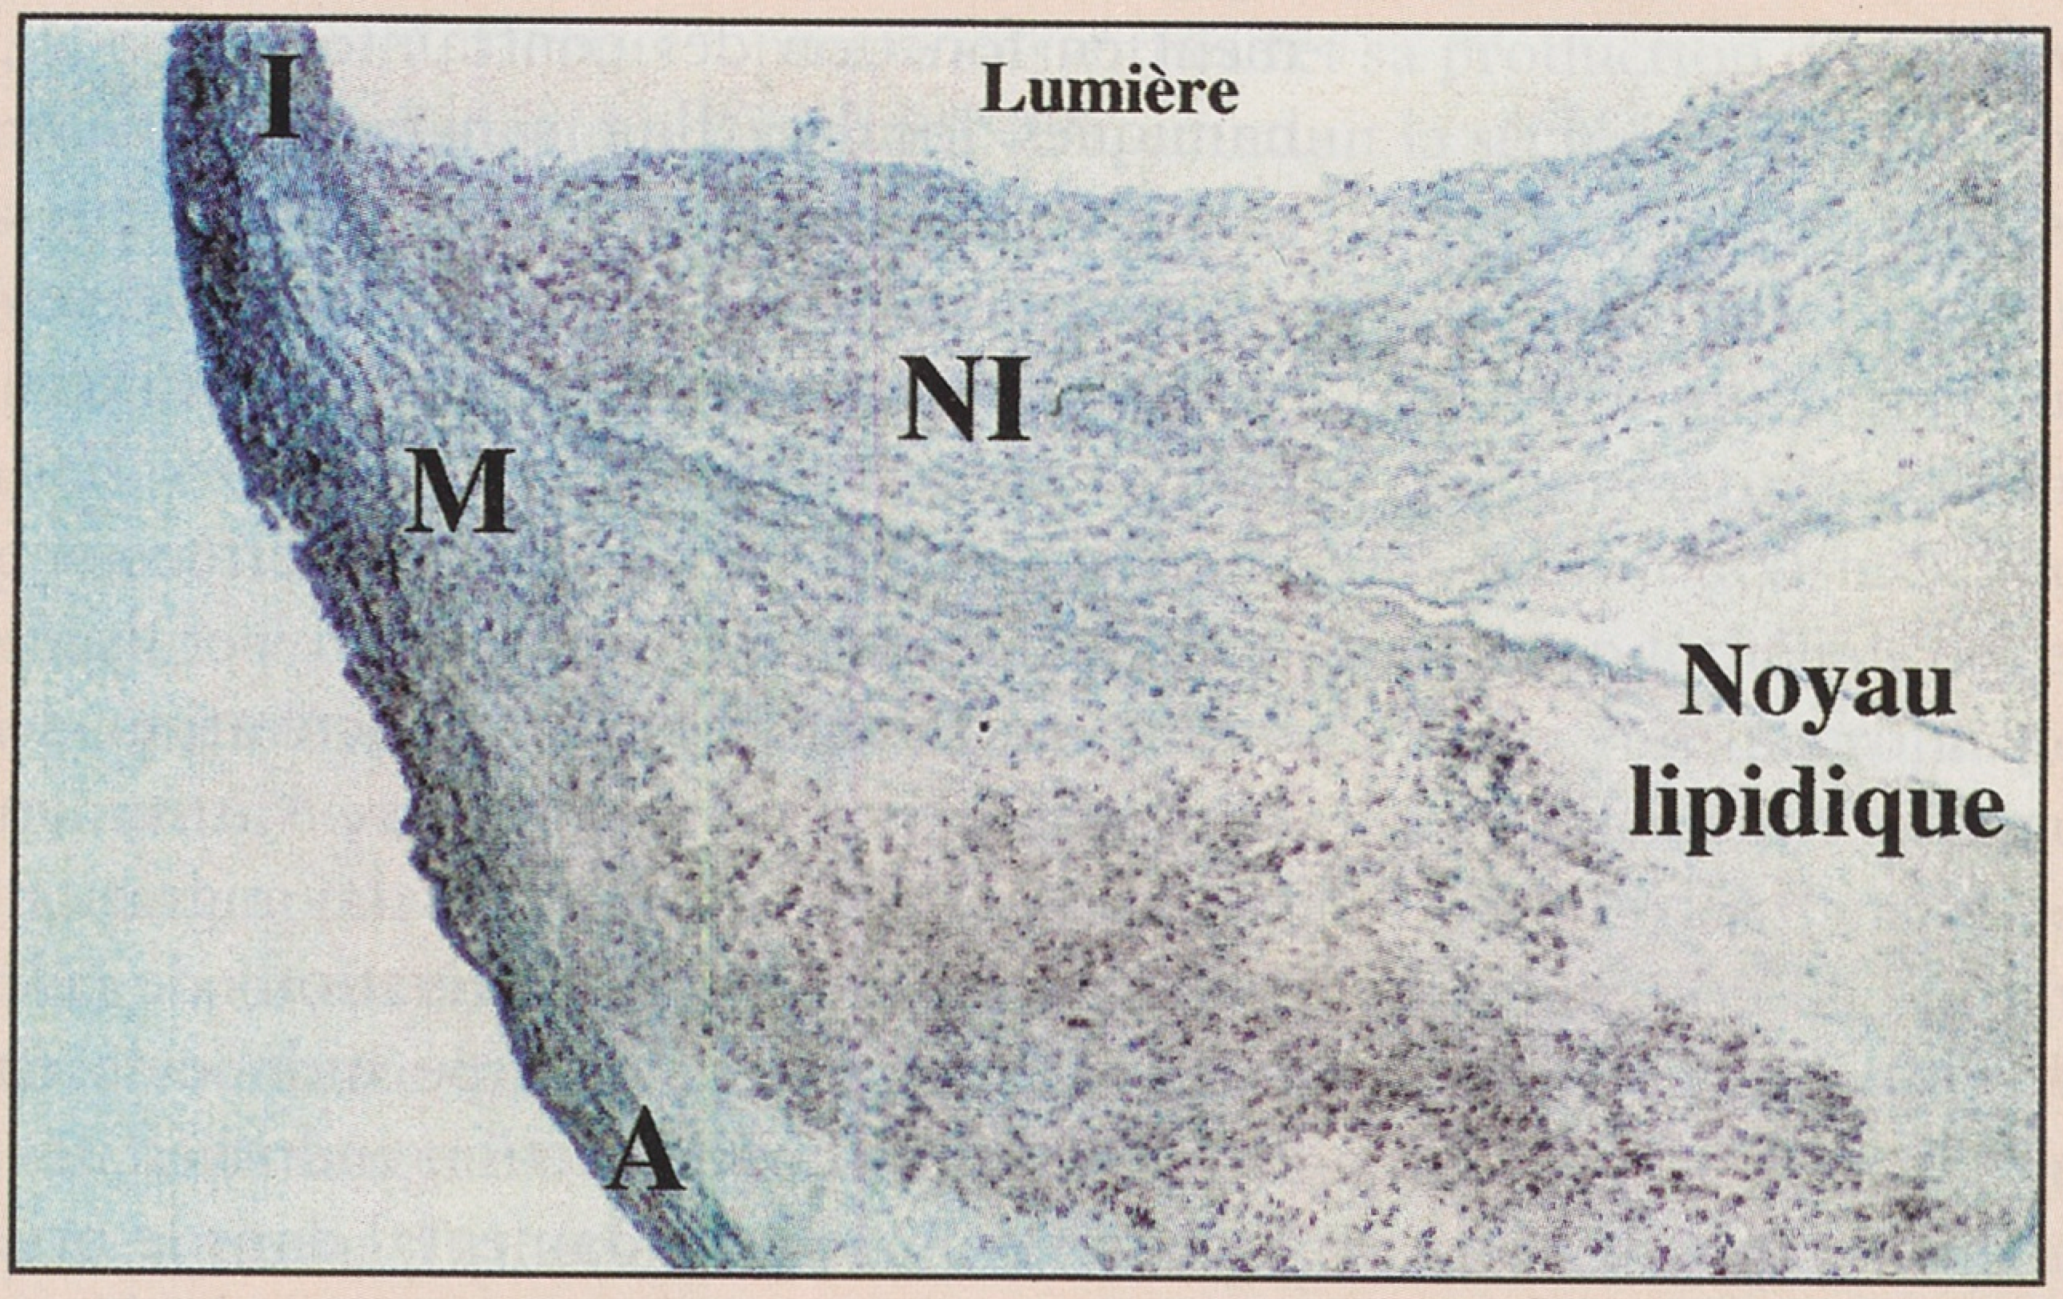
Le mot athérosclérose, inventé en 1904 par l’allemand Marchand (Atherosklerose), décrit l’association d’athérome et de sclérose dans la paroi artérielle des artères de gros et moyen calibres. L’athérome (du grec athéré, bouillie) indique la partie molle, riche en lipides, située au centre de la lésion (plaque), appelé aussi «cœur lipidique», lipid core en anglais. Avec la progression des plaques d’athérosclérose cette région est souvent caractérisée par la présence d’une nécrose (mort cellulaire avec débris). La sclérose (du grec skléros, dur) est la partie fibreuse qui recouvre le cœur lipidique du coté de la lumière artérielle et forme le pourtour de la plaque ou la «capsule fibreuse», fibrous cap en anglais (Figure 1). Cette structure de la plaque, véritable charpente, est composée de cellules éparses au sein d’une matrice extracellulaire dense (collagène, élastine et protéoglycanes). Les parts respectives de l’athérome et de la sclérose varient d’une plaque à l’autre, et de ce fait influencent le devenir des lésions et donc leurs propensions à déclencher des symptômes cliniques.
Figure 1.
Plaque d’athérosclérose. Coupe histologique d’une artère coronaire humaine présentant une plaque d’athérosclérose typique avec un noyau lipidique et une zone de sclérose. A: adventice, M: média, 1: intima, NI: néo-intima. Coloration hematoxyline eosine (40×). F. Mach (données personnelles).
Les progrès rapides accomplis par la biologie cellulaire et moléculaire au cours des dernières années ont amélioré nos moyens d’observation et, par conséquent, modifiés les concepts physiopathologiques de nombreuse maladie dont l’athérosclérose.
Récemment, l’inflammation est devenue la meilleure synthèse de toutes les connaissances rapidement accumulées sur les caractéristiques morphologiques et biochimiques des plaques d’athérosclérose. Cet article de revue a pour but d’analyser et d’expliquer les différents mécanismes inflammatoires impliqués dans la pathogenèse de l’athérosclérose.
Description des structures et des phénomènes
L’athérosclérose est un processus d’origine multifactorielle qui se développe lentement, sur plusieurs dizaines d’années, et qui débute déjà durant l’adolescence [2]. Les lésions d’athérosclérose se développent en plaques nodulaires dans la paroi vasculaire, créant ainsi un rétrécissement de la lumière vasculaire appelé sténose. Ces plaques sont habituellement classées en quatre différents types: les lésions précoces (stries lipidiques), les lésions intermédiaires, les plaques fibreuses et les lésions compliquées. Il n’est pas rare de trouver chez un patient souffrant d’athérosclérose plusieurs lésions à différent stade de développement. Si les lésions précoces et intermédiaires ne sont généralement pas associées à des symptômes, se sont les plaques fibreuses et lésions compliquées qui provoquent des symptômes cliniques tels que angine de poitrine ou infarctus aigu du myocarde lorsque les lésions sont localisées aux artères coronaires.
Il est important de bien comprendre que la conséquence pathologique extrême de l’athérosclérose, à savoir l’obstruction artérielle complète avec ischémie et nécrose cellulaire de l’organe perfusé, n’est pas dû à l’occlusion vasculaire par une plaque en elle-même. En effet, c’est la rupture d’une lésion athérosclérosante compliquée (ulcération et fissure de la capsule fibreuse), permettant ainsi le contact de certaines protéines de la circulation sanguine (notamment les facteurs pro-thrombogéniques de coagulation) avec différents composants profonds de la plaque (par exemple le facteur tissulaire), qui provoque localement la formation d’un caillot (thrombus) qui en s’agrandissant provoque l’occlusion de la lumière artérielle [3,4].
Types cellulaires et de leurs rôle respectif
Quatre différents type de cellules sont impliqués et participent activement au développement de l’athérosclérose. Ce sont les cellules endothéliales, les cellules musculaires lisses, les monocytes-macrophages, et les lymphocytes.
- L’émergence de nouvelles hypothèses (voir plus bas) concernant l’étiologie de l’athérosclérose a permis de mettre en évidence le rôle crucial joué par les cellules_endothéliales (véritable barrière de perméabilité entre le sang circulant et la paroi artérielle) dans les premiers mécanismes initiateurs de la lésion d’athérosclérose. En effet, il a été prouvé que l’endothélium vasculaire présente différentes caractéristiques et réagit différemment en fonction des contraintes hémodynamiques locales (flux sanguin laminaire versus turbulents) et en réponse à différentes «agressions» qu’il subit. Certaines de ces agressions sont bien connues et identifiées comme facteurs de risques cardio-vasculaires. Il s’agit notamment de l’hypertension, de l’hypercholestérolémie, de l’hyperglycémie et du tabagisme. C’est l’activation de l’endothélium qui va permettre l’attirance (attraction), l’adhésion, puis la migration trans-endothéliale (avec activation) de celIules inflammatoires de type monocyte et lymphocyte. La «dysfonction endothéliale» joue donc un rôle fondamental dans le primum movens, et explique en partie le développement localisé de l’athérosclérose à certains endroits (sites) préférentiels de l’arbre vasculaire. D’autre part, les plaques d’athéroscléroses sont richement vascularisées par des néo-vaisseaux développés à partir des vasa-vasorum de l’adventice (couche externe de l’artère). Les plaques d’athérosclérose se trouvent donc dotées de deux types distincts d’endothélium, permettant chacun l’interaction du sang avec la lésion.
- La participation des cellules musculaires lisses dans la pathogenèse de l’athérosclérose se décompose en trois étapes: prolifération, migration de la média dans l’intima créant ainsi la néo-intima, et activation avec production de matrice fibreuse (collagène, élastine, protéoglycanes) et transformation spumeuse. Certains facteurs de croissance tels que: PDGF (platelet-derived growth factor), FGF (fibroblast growth factor), IGF-I (insuline growth facteur-1) ou l’angiotensine sont des médiateurs et modulateurs qui influencent la participation des cellules musculaires lisses durant le développement de l’athérosclérose.
- Depuis le début des années 1980, les monocytes-macrophages et lymphocytes ont été mis en évidence dans les lésions d’athérosclérose, et leurs rôles ont pris de plus en plus d’importance jusqu’à occuper actuellement le devant de la scène. En réponse à divers stimuli que peut subir la paroi artérielle, notamment l’agression lipidique, les monocytes-macrophages sont chronologiquement et numériquement en première ligne. L’adhérence massive à l’endothélium de monocytes circulants est suivie de leur migration et activation dans l’intima (transformation spumeuse) où ils deviennent macrophages et interagissent avec les lymphocytes et/ou celIules musculaires lisses. Il a été proposé que les macrophages puissent dans un premier temps assurer un rôle de nettoyage («éboueurs»), en débarrassant l’intima de certains dépôts moléculaires comme les lipoprotéines, puis retourneraient dans le sang pour être captés par la rate et le foie. Mais lorsque la charge d’épuration devient excessive, il est raisonnable de d’imager que ces cellules puissent s’activer et s’accumuler, provoquant une lésion dans la paroi vasculaire. Récemment, diverses études expérimentales in vivo effectuées chez l’animal ont bien démontré qu’en stoppant la migration de monocyte vers la paroi artérielle, l’on diminuait très significativement la progression des lésions d’athérosclérose [5].
- Les lymphocytes présents dans les plaques d’athérosclérose sont du sous-type T (thymo-dépendants, mécanisme cellulaire de la défense immunitaire), dont environ 2/3 de type CD4 (helper) et 1/3 de type CD8 (cytotoxique). Une fois «trappés» à l’intérieur de la plaque, ces lymphocytes T sont activés et sécrètent de nombreuses cytokines pro-inflammatoires, notamment de l’interféron gamma dont le rôle durant l’athérogénèse sera discuté plus loin. En bloquant certains médiateurs d’activation lymphocytaires, il a été possible de démontrer in vivo un effet protecteur sur le développement de l’athérogenèses [6]. Les monocytes-macrophages et lymphocytes T, propageant de leurs médiateurs pro-inflammatoires (cytokines, chémokines, protéases), sont retrouvés à tous les stades de développement de la plaque d’athérosclérose. Selon certaines études histologiques, les lymphocytes T pourraient être plus nombreux et leur apparition précéder les monocytes-macrophages dans des lésions très précoces de type stries lipidiques «fatty streaks» [7,8]. Ce qui est certain c’est que la prolifération et la migration des cellules musculaires lisses de la média vers l’intima se déroule bien après le recrutement de cellules inflammatoires lympho-monocytaires. Ces constations renforcent l’idée que certains mécanismes immuno-inflammatoires sont impliques et jouent un rôle crucial dans la genèse de l’athérosclérose.
Etiologies et hypothèses de l’athérosclérose
Comme déjà mentionné plus haut, l’athérosclérose est le résultat d’interactions entre de multiples «facteurs de risques cardio-vasculaires». Il s’agit d’une part de facteurs que l’on pourraient classifier d’intrinsèques tels que l’hypertension, les facteurs de la coagulation, certains paramètres hémodynamiques, et d’autre part de plusieurs facteurs extrinsèque (l’hypercholestérolémie, le tabagisme). Depuis les années 1970, de nombreuses études épidémiologiques on permis d’identifier plusieurs facteurs de risque correspondant à certains agents chimiques (tabac), hémodynamiques (hypertension), ou métaboliques (diabète, dyslipidémie), tous très largement impliqués dans la pathogenèse de l’athérosclérose. On peut attribuer à ces facteurs de risque classiques une part correspondant à environ 60% de la menace cardio-vasculaire globale pour les patients, les 40% restants n’étant pas encore identifiés. Si l’étiologie multifactorielle ne fait aucun doute, qu’en est-il de la pathogenèse de l’athérosclérose? Jusqu’à récemment, l’athérosclérose a toujours été considérée comme une maladie dégénérative, d’accumulation de débris et de matière inerte dans la paroi vasculaire artérielle. Depuis peu, et suite à de nombreux travaux de recherche scientifique en laboratoire, deux concepts différents ont tenté d’expliquer l’étiologie de l’athérosclérose; (1) l’hypothèse de la modification (oxydation) de lipoprotéines de type LDL; et (2) la théorie de la réponse à une agression («response to injury hypothesis») [9,10]. Cette dernière hypothèse a l’avantage de ne pas bousculer la conception lipidique classique de l’athérosclérose, tout en intégrant la dimension d’une inflammation chronique comme véritable promoteur de cette pathologie.
Brièvement, la première étape obligatoire de ce scénario est une agression de l’endothélium vasculaire dans différentes situations pathologiques telles que: l’hypercholestérolémie, l’hypertension, le stress hémodynamique, le tabagisme, certaines réactions immunes, différentes toxines ou même certains agents infectieux. En réponse à cette agression, l’endothélium lésé diminue sa synthèse et sa production d’oxyde nitrique (NO), et induit la sécrétion de très nombreux facteurs pro-inflammatoires (cytokines, chemokines, molécules d’adhésion). L’association d’une diminution de NO d’une part et l’induction de médiateurs inflammatoires d’autre part favorise l’attraction (chémotaxisme), l’adhésion et la migration trans-endothéliale de celIules inflammatoires (monocytes-macrophages et lymphocytes T), mais également l’accumulation importante de LDL oxydés dans la paroi vasculaire. Cette inflammation de l’intima de la paroi vasculaire va rapidement induire la prolifération et la migration de cellules musculaires lisses de la média vers l’intima, formant ainsi la capsule fibreuse. La transformation spumeuse de nombreux monocytes-macrophages et cellules musculaires lisses permet, elle, le développement du noyau lipidique de la plaque d’athérosclérose. Suite à l’agression endothéliale, la rapide réponse inflammatoire suivie du processus fibroprolifératif sont probablement initialement des mécanismes protecteurs. Cependant, avec le temps et la poursuite incessante de l’agression endothéliale, l’inflammation chronique et l’accumulation de tissu fibro-conjonctif contribue en eux-mêmes à la pathogénie de l’athérosclérose.
Les différents actes de l’atherogenèse
De la clinique à la biologie cellulaire
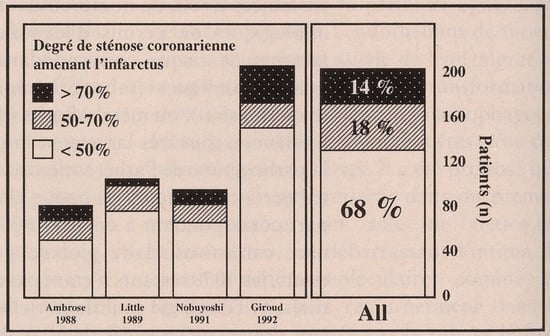
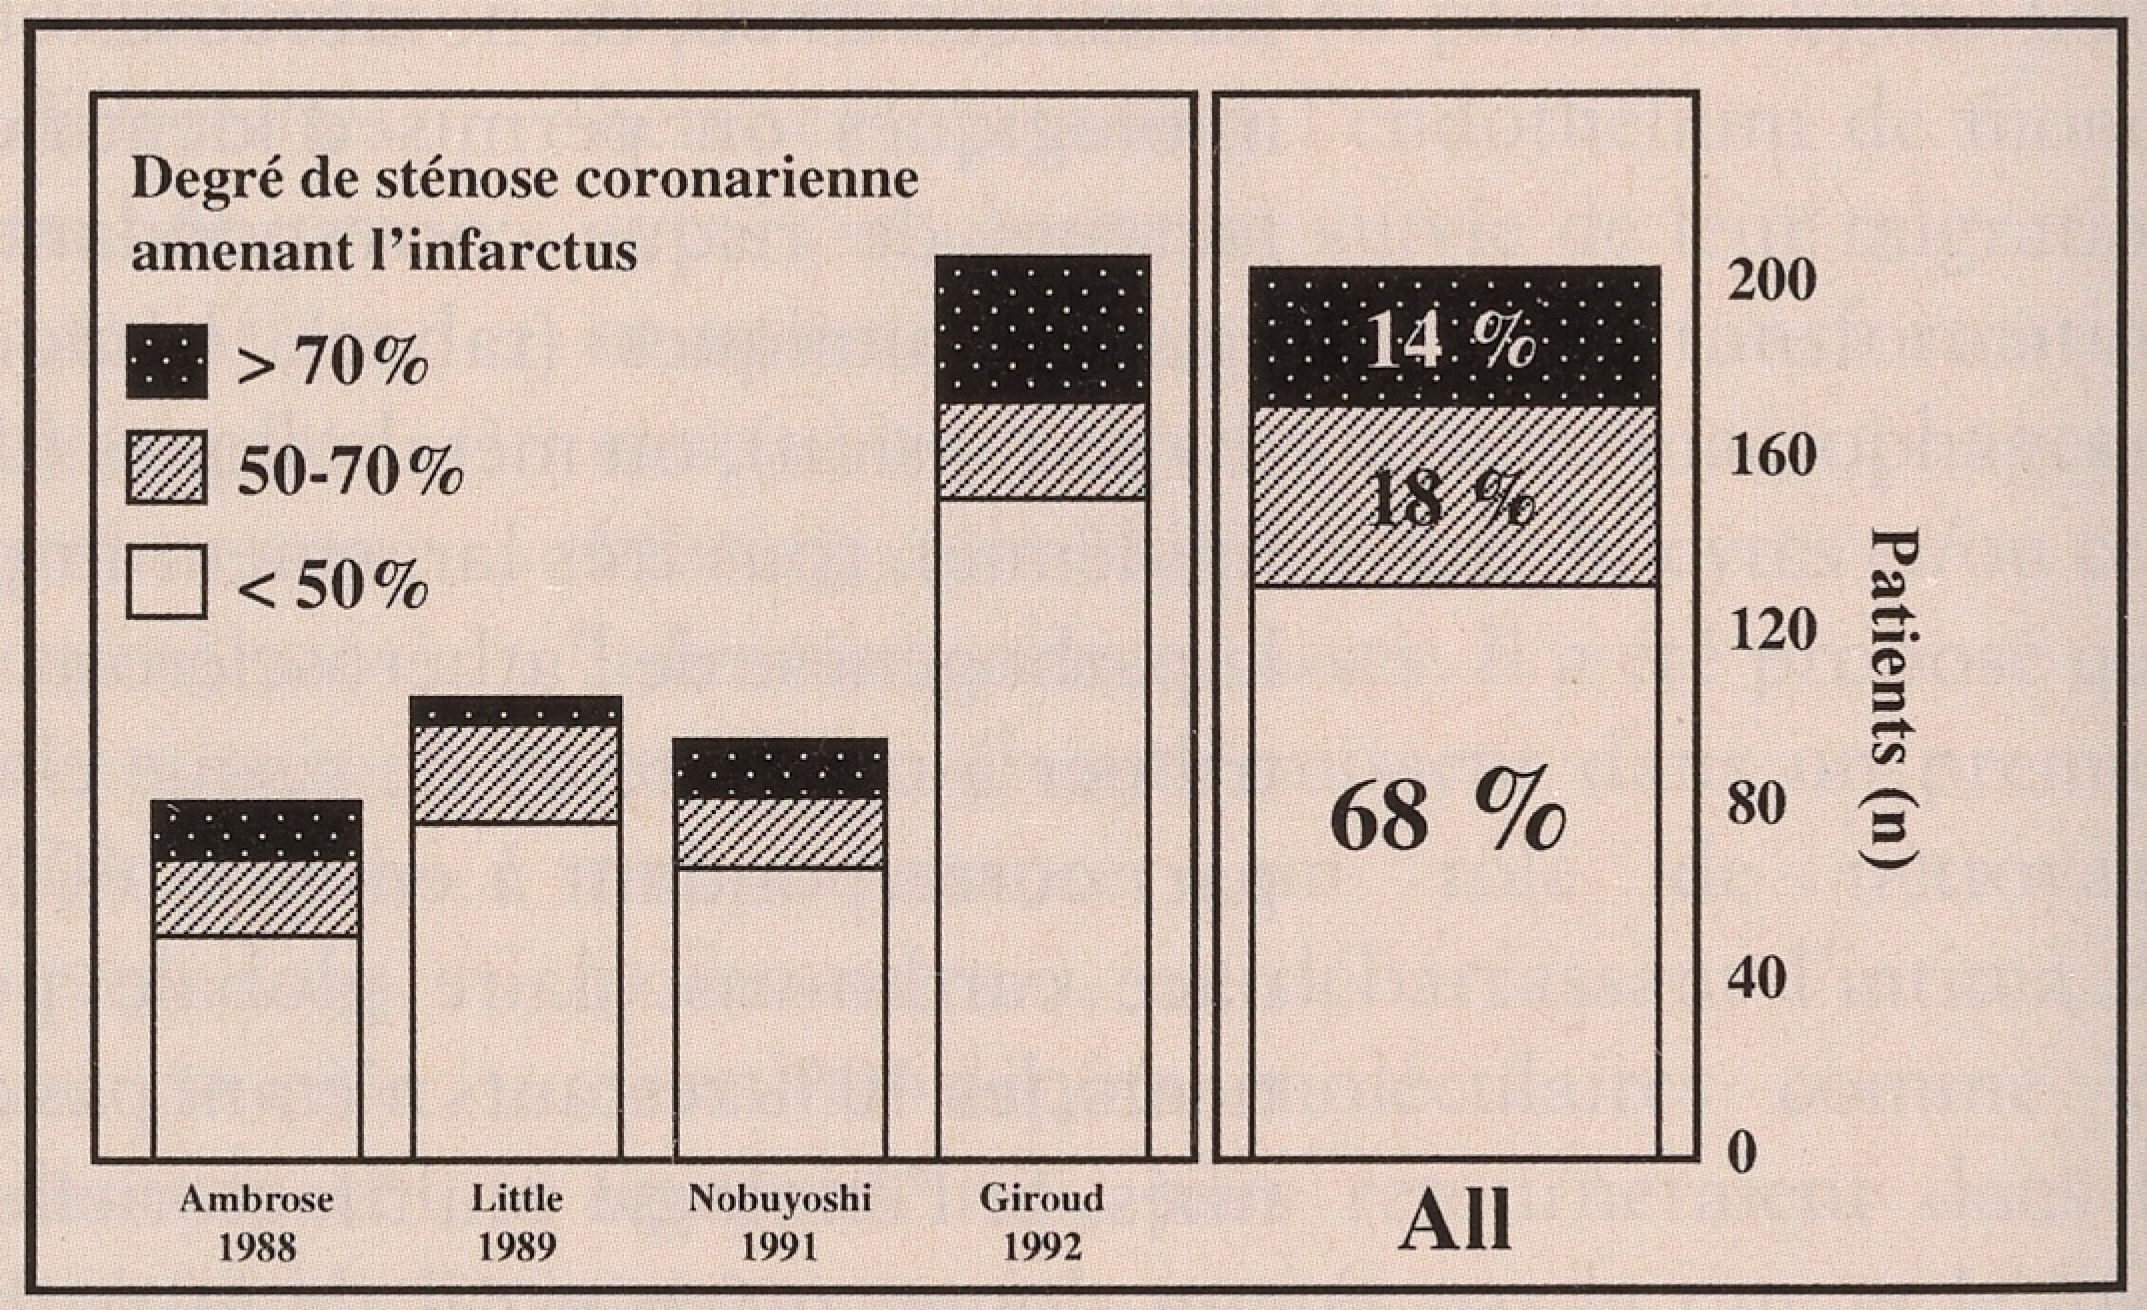
Certaines études cliniques ont récemment révélé que l’évolution vers l’infarctus aigu du myocarde (obstruction coronaire) ne dépends pas du degré de rétrécissement ou de sténose coronarienne [11] (Figure 2). Allant dans le même sens, d’autres investigations cliniques ont permis de démontrer qu’en corrigeant certains facteurs de risque (notamment l’hyperlipidémie), l’on pouvait diminuer sensiblement la morbidité et mortalité due à l’athérosclérose, et ceci sans aucune influence sur la taille ou le degré de sténose des lésions athérosclérosantes [12]. La réduction du facteur de risque a eu donc comme conséquence de stabiliser les léSions vasculaires existantes et d’éviter leur rupture avec complications associées. Ces différentes constatations cliniques ont permis de déterminer de manière plus générale que paradoxalement il n’existe pas de relation entre la taille (degré de sténose) de la plaque d’athérosclérose et son devenir, c’est à dire le risque de rupture avec formation de thrombus et potentiellement occlusion artérielle aiguë.
Figure 2.
L’infarctus ne dépend pas du degré de sténose coronarienne. Graphique représentant quatre études séparées qui ont toutes analysé par une technique angiographique le rapport entre degré de sténose coronarienne et le risque d’infarctus aigu du myocarde. D’après Falk et al., Circulation 1995;92;57–71.
Plaques stables et plaques instables
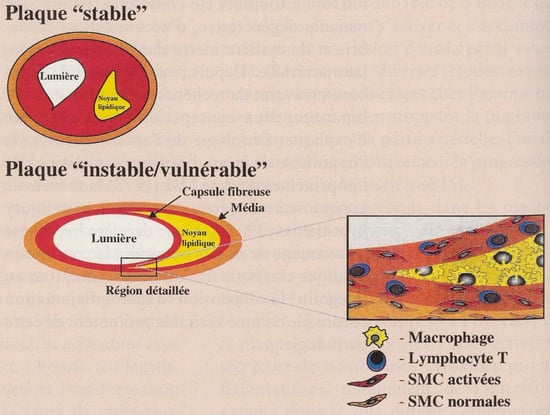
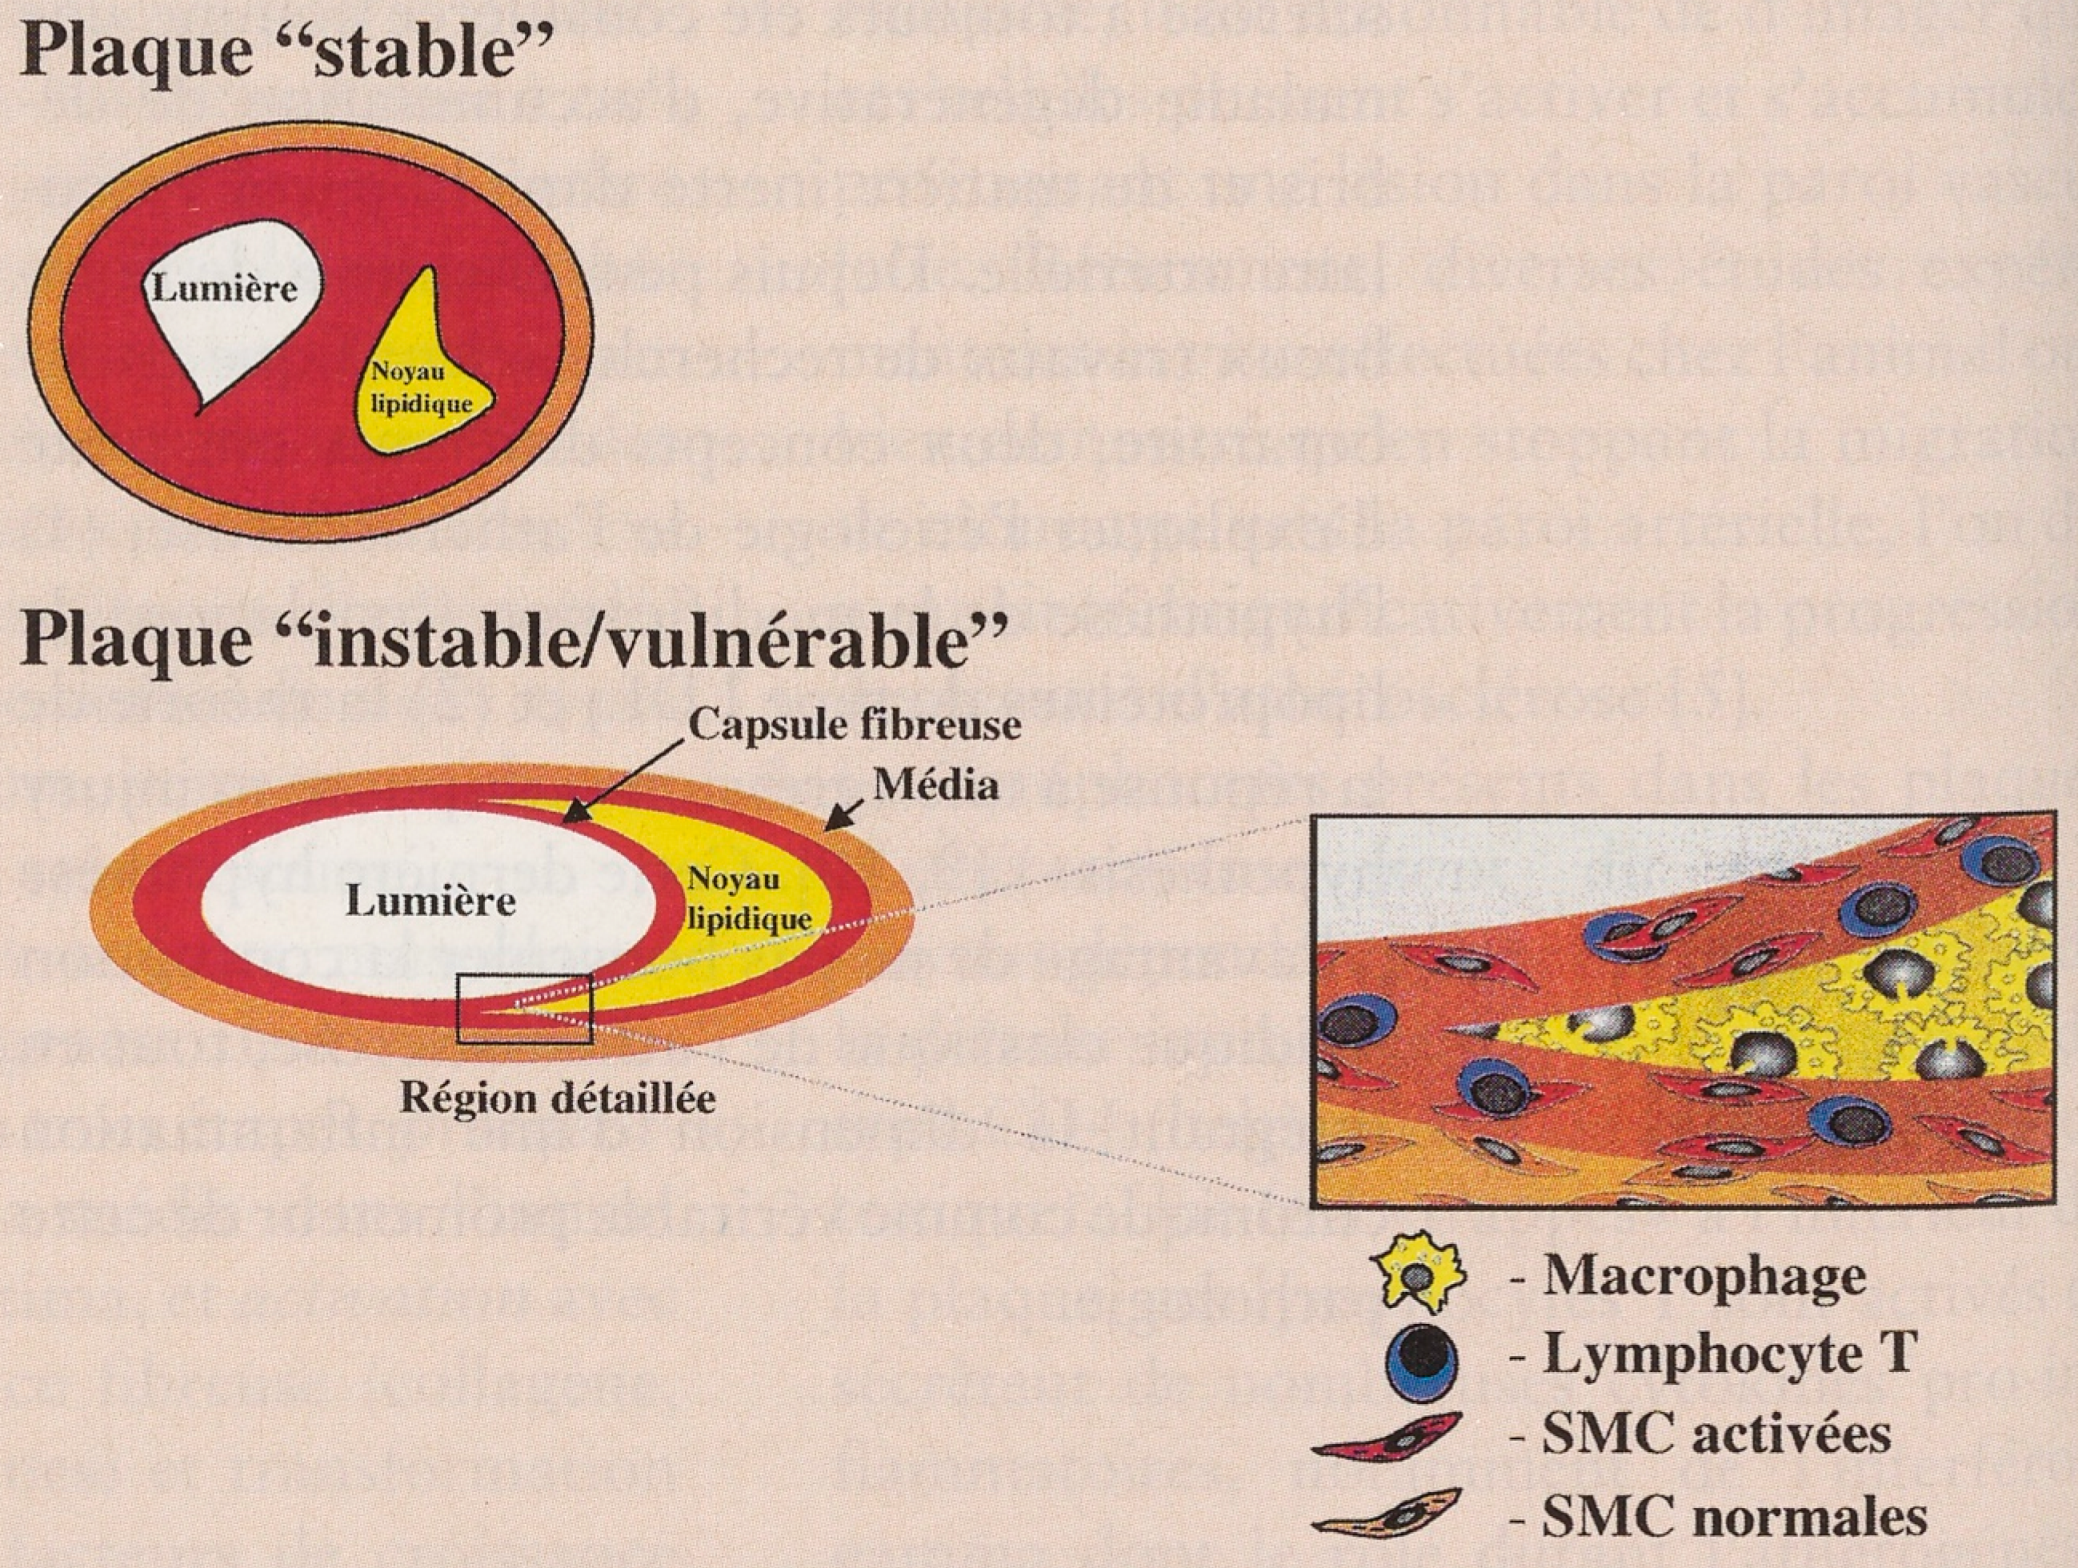
Suite à ces constatations cliniques et morphopathologiques et pour expliquer ce paradoxe, il a été proposé l’existence de plaques dite «stables» et de plaques «instables ou vulnérables» [3] (Figure 3). Les plaques stables présentent souvent une sténose importante de la lumière artérielle, et sont formées d’une épaisse capsule fibreuse riche en cellules musculaires lisses, formant une importante charpente solide, protégeant de la rupture. D’un autre côté, les plaques instables, souvent peu sténosantes, sont formées d’un large noyau lipidique et d’une très fine capsule fibreuse. C’est en bordure du noyau lipidique de ces plaques instables que se produit la rupture des lésions athérosclérosantes amenant aux syndromes coronariens, notamment à l’infarctus du myocarde. Ces endroits de rupture, véritable talon d’Achille de la lésion d’athérosclérose sont caractérisés par la présence très importante de cellules immuno-inflammatoires de type monocytes-macrophages et lymphocytes T [13,14]. La présence de cellules inflammatoires à des endroits précis de la plaque d’athérosclérose détermine directement sa disposition à la rupture et donc à la survenue de symptômes cliniques parfois majeurs. En d’autres termes, ce qui détermine la «dangerosité» d’une plaque d’athérome c’est la qualité de la plaque (composition cellulaire) et non pas le degré de sténose qu’elle occasionne.
Figure 3.
Lésions d’athérosclérose stable et instable. Schéma comparant les différentes caractéristiques des plaques d’athérosclérose stables et instables. Les plaques stables présentent souvent un degré important de sténose. Elles possèdent une épaisse capsule fibreuse protégeant le noyau lipidique. A l’opposé, les plaques instables, aussi appelées «vulnérables», ont typiquement un large noyau lipidique et une très fine capsule fibreuse. A l’endroit classique de rupture (voir région agrandie), l’on note la présence de cellules musculaires lisses activées ainsi que de nombreuses cellules inflammatoires de type monocytes-macrophages et lymphocytes T. D’après Libby P, Circulation 1995;91:2844—50.
Caractéristiques inflammatoires de l’athérosclérose
L’inflammation est l’ensemble des réactions cellulaires et moléculaires développées par un tissu vivant en réponse à une agression. Au stade chronique, l’inflammation présente quatre paramètres principaux que l’on retrouve tous dans l’athérogénèse: prolifération et migration cellulaire, sclérose conjonctive, infiltration lympho-monocytaire, et prolifération vasculaire (la présence de néo-vaisseaux est un trait important de la lésion athérosclérosante). On peut donc qualifier la plaque d’athérosclérose de foyer inflammatoire chronique. Différentes études épidémiologiques ont récemment permis de démontrer que l’élévation, sans cause évidente, de certains marqueurs inflammatoires biologiques circulants (protéine C-réactive, fibrinogène), permettaient de prédire le risque relatif de futurs événements cardio-vasculaires liés à l’athérosclérose [15].
Des études expérimentales in vitro et in vivo (modèle animal d’athérosclérose) ont pu prouver que certains facteur de risque de l’athérosclérose agissent directement sur l’endothélium, à certains endroits précis de l’arbre vasculaire artériel (bifurcations) en relation avec une diminution du flux laminaire («shear stress») et une augmentation d’un flux turbulent. Cette activation locale de l’endothélium influence positivement le recrutement intravasculaire de cellules inflammatoires dès le début de l’athérogénèse [16]. Ce recrutement de monocyte et/ou de lymphocytes à l’intérieur de la paroi vasculaire est un processus compliqué qui implique le chémotaxisme, l’adhésion à l’endothélium, l’activation puis la migration trans-endothéliale de ces cellules inflammatoires [17,18]. En intervenant sur le recrutement de cellules inflammatoires (par exemple le blocage du chémotaxisme ou de l’adhésion) il est même possible de prévenir et de réduire le développement de l’athérosclérose in vivo [19].
Activation cellulaire et rupture
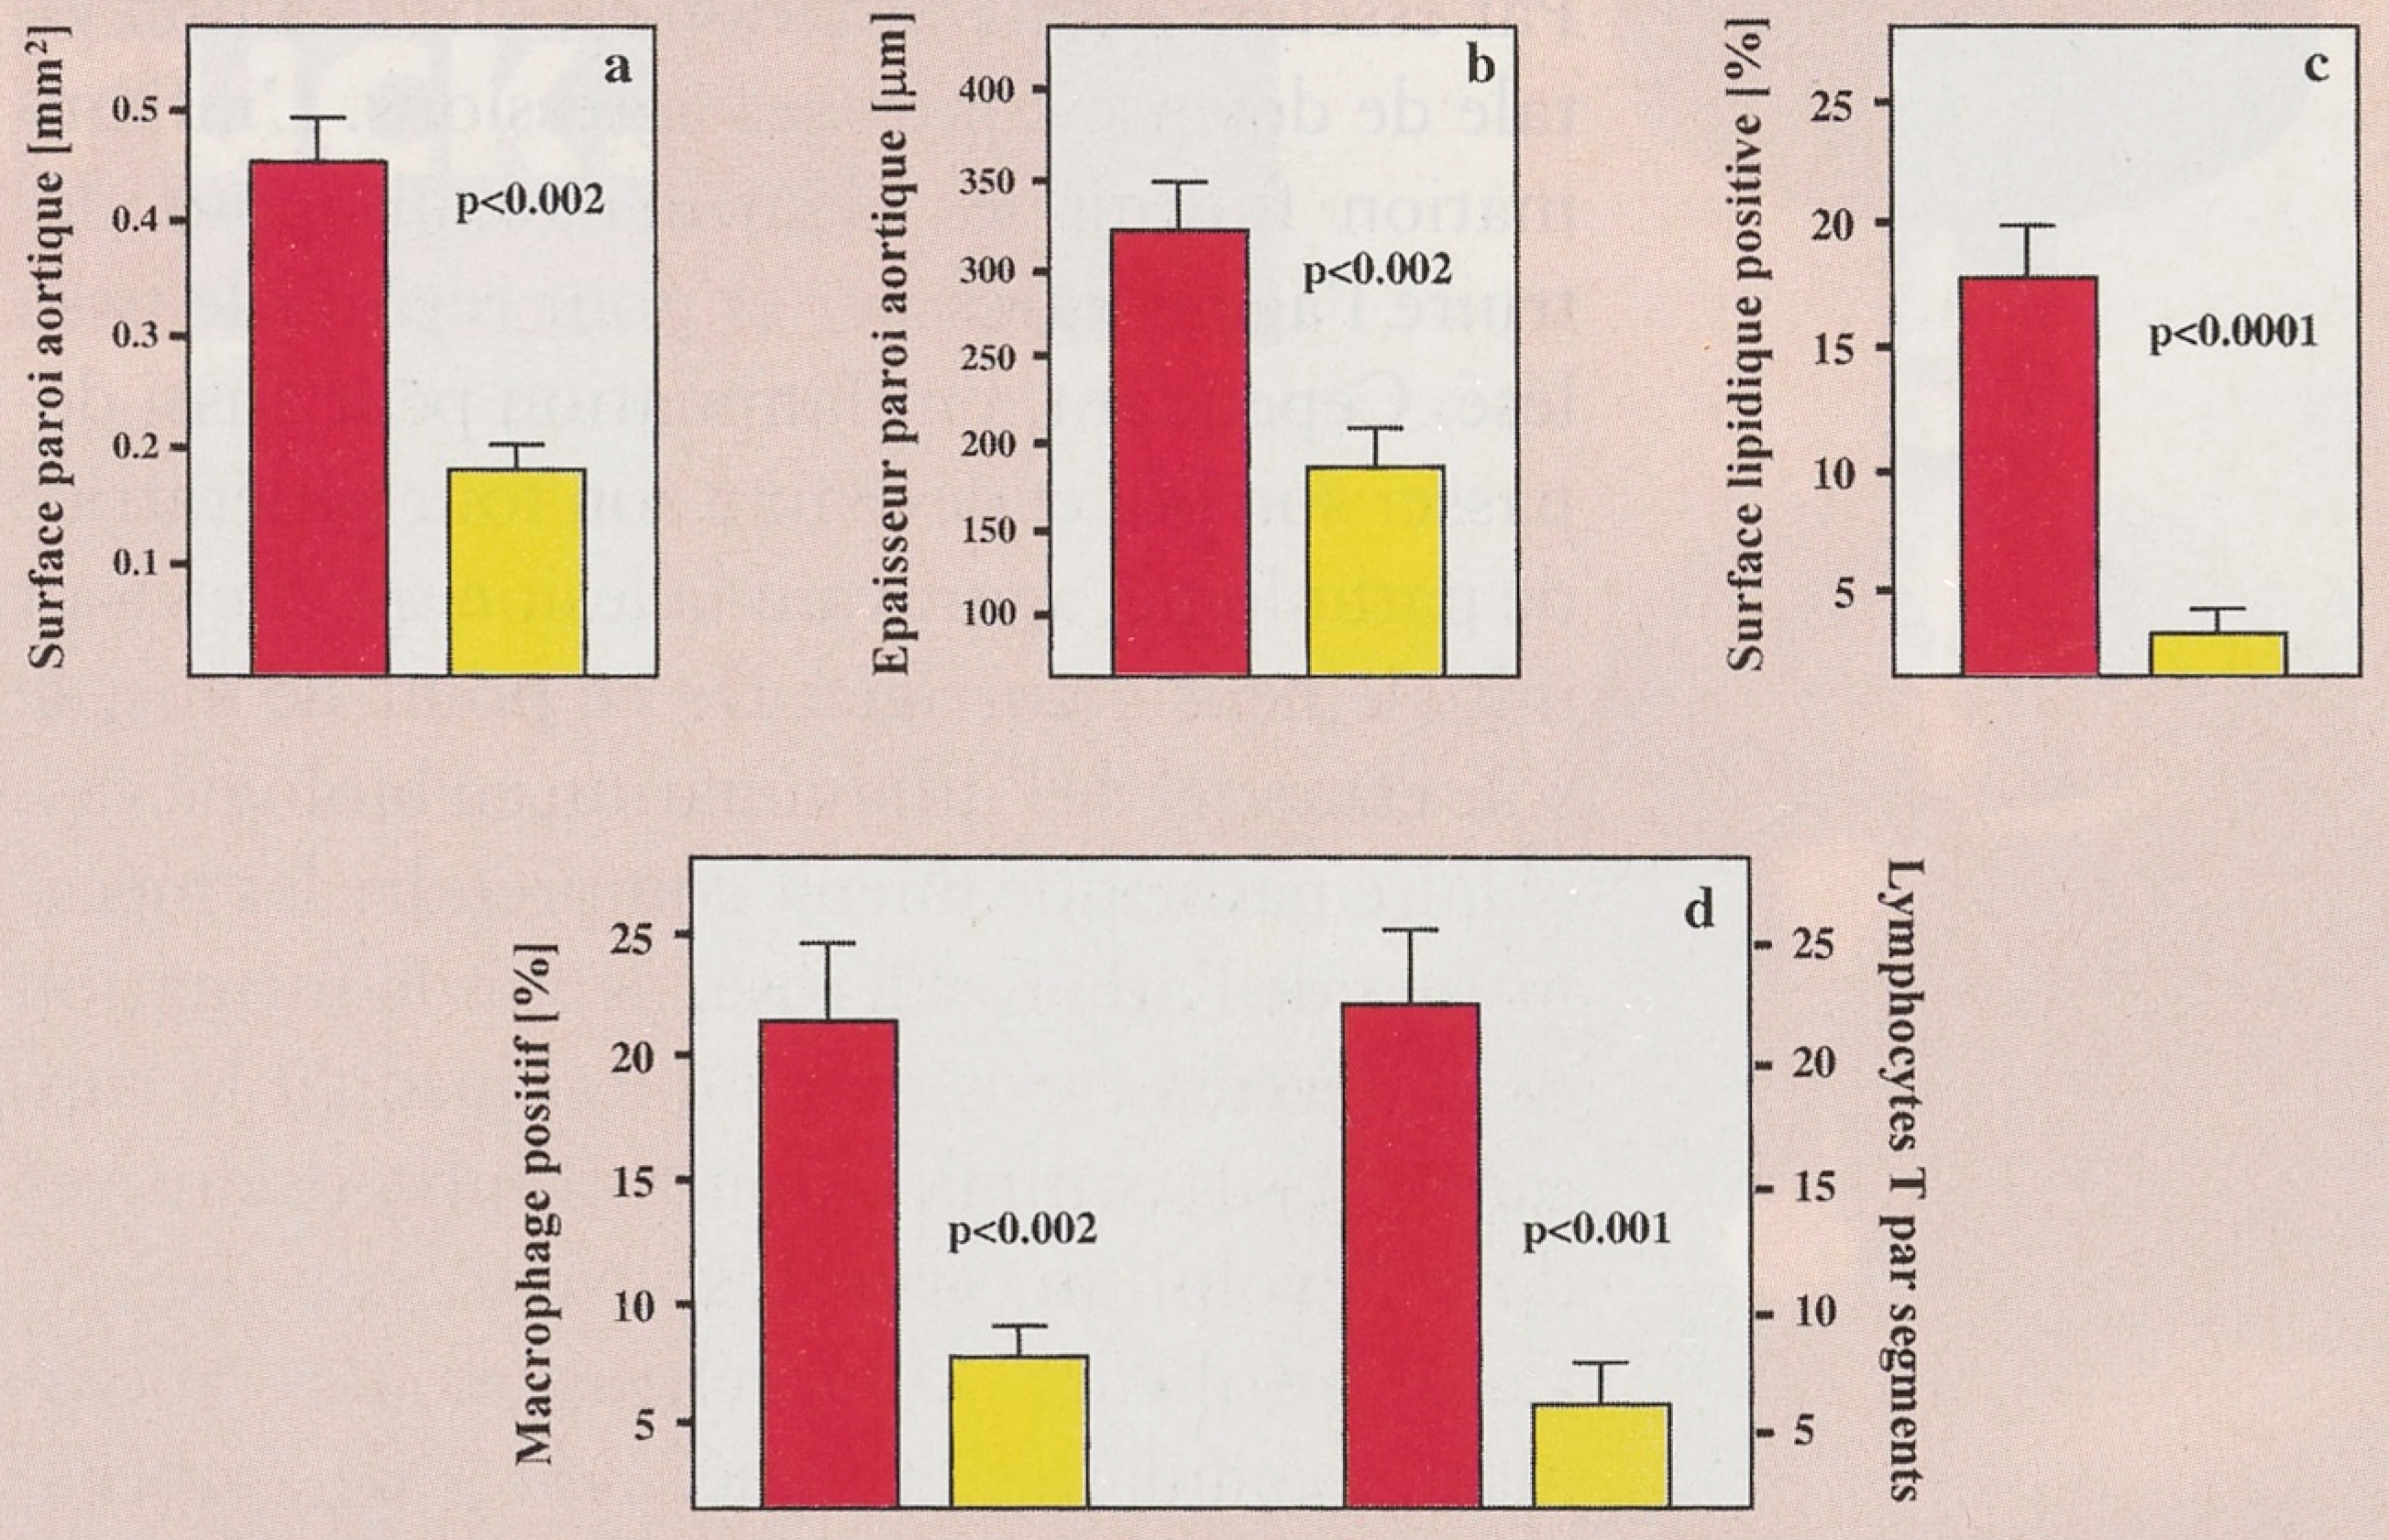
L’activation des cellules inflammatoires suit leur pénétration dans le tissu artériel. Cette activation est secondaire à différents stimuli antigéniques. Il s’agit soit d’antigènes connus tels les dérivés lipidiques (lipoprotéines et ses dérivés oxydés), soit éventuellement d’autres antigènes comme certains agents infectieux (chlamydia pneumoniae, CMV) ou auto-antigènes (heat shock protein) qui sont des activateurs potentiels des macrophages et des lymphocytes recrutés durant l’athérogénèse [20]. La présence de lymphocytes T du type CD4+ (représentant jusqu’à 15–20% de la cellularité) aux côtés des cellules musculaires lisses et des macrophages enrichit les possibilités d’interactions inflammatoires au sein des lésions d’athérosclérose. L’activation de lymphocytes T et de macrophages a comme conséquence une sécrétion locale de nombreuses cytokines pro-inflammatoires. L’interféron-y, sécrété localement par les lymphocytes T, inhibe la prolifération de cellules musculaire lisses, ainsi que leur capacité de synthétiser et sécréter les principaux composés (collagène, élastine, protéoglycans) qui forment la matrix extracelluaire de la capsule fibreuse [21]. De plus, l’interféron-y induit à la surface des macrophages l’expression de médiateurs immunologiques (HLA classe II et CD40), ce qui a pour conséquence de les activer et de leur permettre de présenter différents antigènes aux lymphocytes T, générant ainsi une inflammation locale chronique. L’activation des macrophages, via l’interleukine-l, le TNF (tumor necrosis factor) ou le CD40, induit la sécrétion d’enzymes protéolytiques de type collagénases, gélatinases ou élastases [22]. Ces enzymes ont la capacité de digérer les différents composés qui forment la capsule fibreuse recouvrant le noyau lipidique. Nous avons pu démontrer récemment que le CD40 et sont ligand, le CD40L (molécules connues depuis de nombreuses années pour leurs effets immuno-régulateurs) [23], participent de manière très importante au développement de l’athérogénèse [24]. En effet, le simple fait de bloquer l’interaction CD40-CD40L (par un anticorps) a démontré une prévention [25] (Figure 5) et même une réduction du développement des lésions d’athérosclérose dans un modèle animale [26]. La présence et l’activation de cellules inflammatoires dans la plaque d’athérome provoquent donc une diminution de synthèse et une augmentation de la dégradation de la capsule fibreuse. Ceci a comme conséquence directe un affaiblissement dramatique de la plaque, qui pourra même aboutir à sa rupture avec formation d’un thrombus et donc à l’occlusion artérielle.
Figure 4.
Métabolisme de la capsule fibreuse dans la plaque d’athérosclérose. Le schéma représente le métabolisme de la matrice extracellulaire (ici collagène et élastine). Les cellules musculaires lisses (SMC) très nombreuses dans les plaques stables synthétisent cette matrice à partir d’acides aminés. Dans les plaques instables, l’interféron-y (IFN-Y) sécrété par les lymphocytes T activés inhibe la production de la matrice extracellulaire par les SMC. De plus, l’activation de macrophages via certaines cytokines pro-inflammatoires induit la sécrétion importante d’enzymes protéolytiques ce qui provoque une dégradation de la matrice extracellulaire. (IL-1: interleukine-l; TNF: tumor necrosis factor; MCP-I: monocyte chemoattractant protein −1). D’après Libby P, Circulation 1995;91:2844–50.
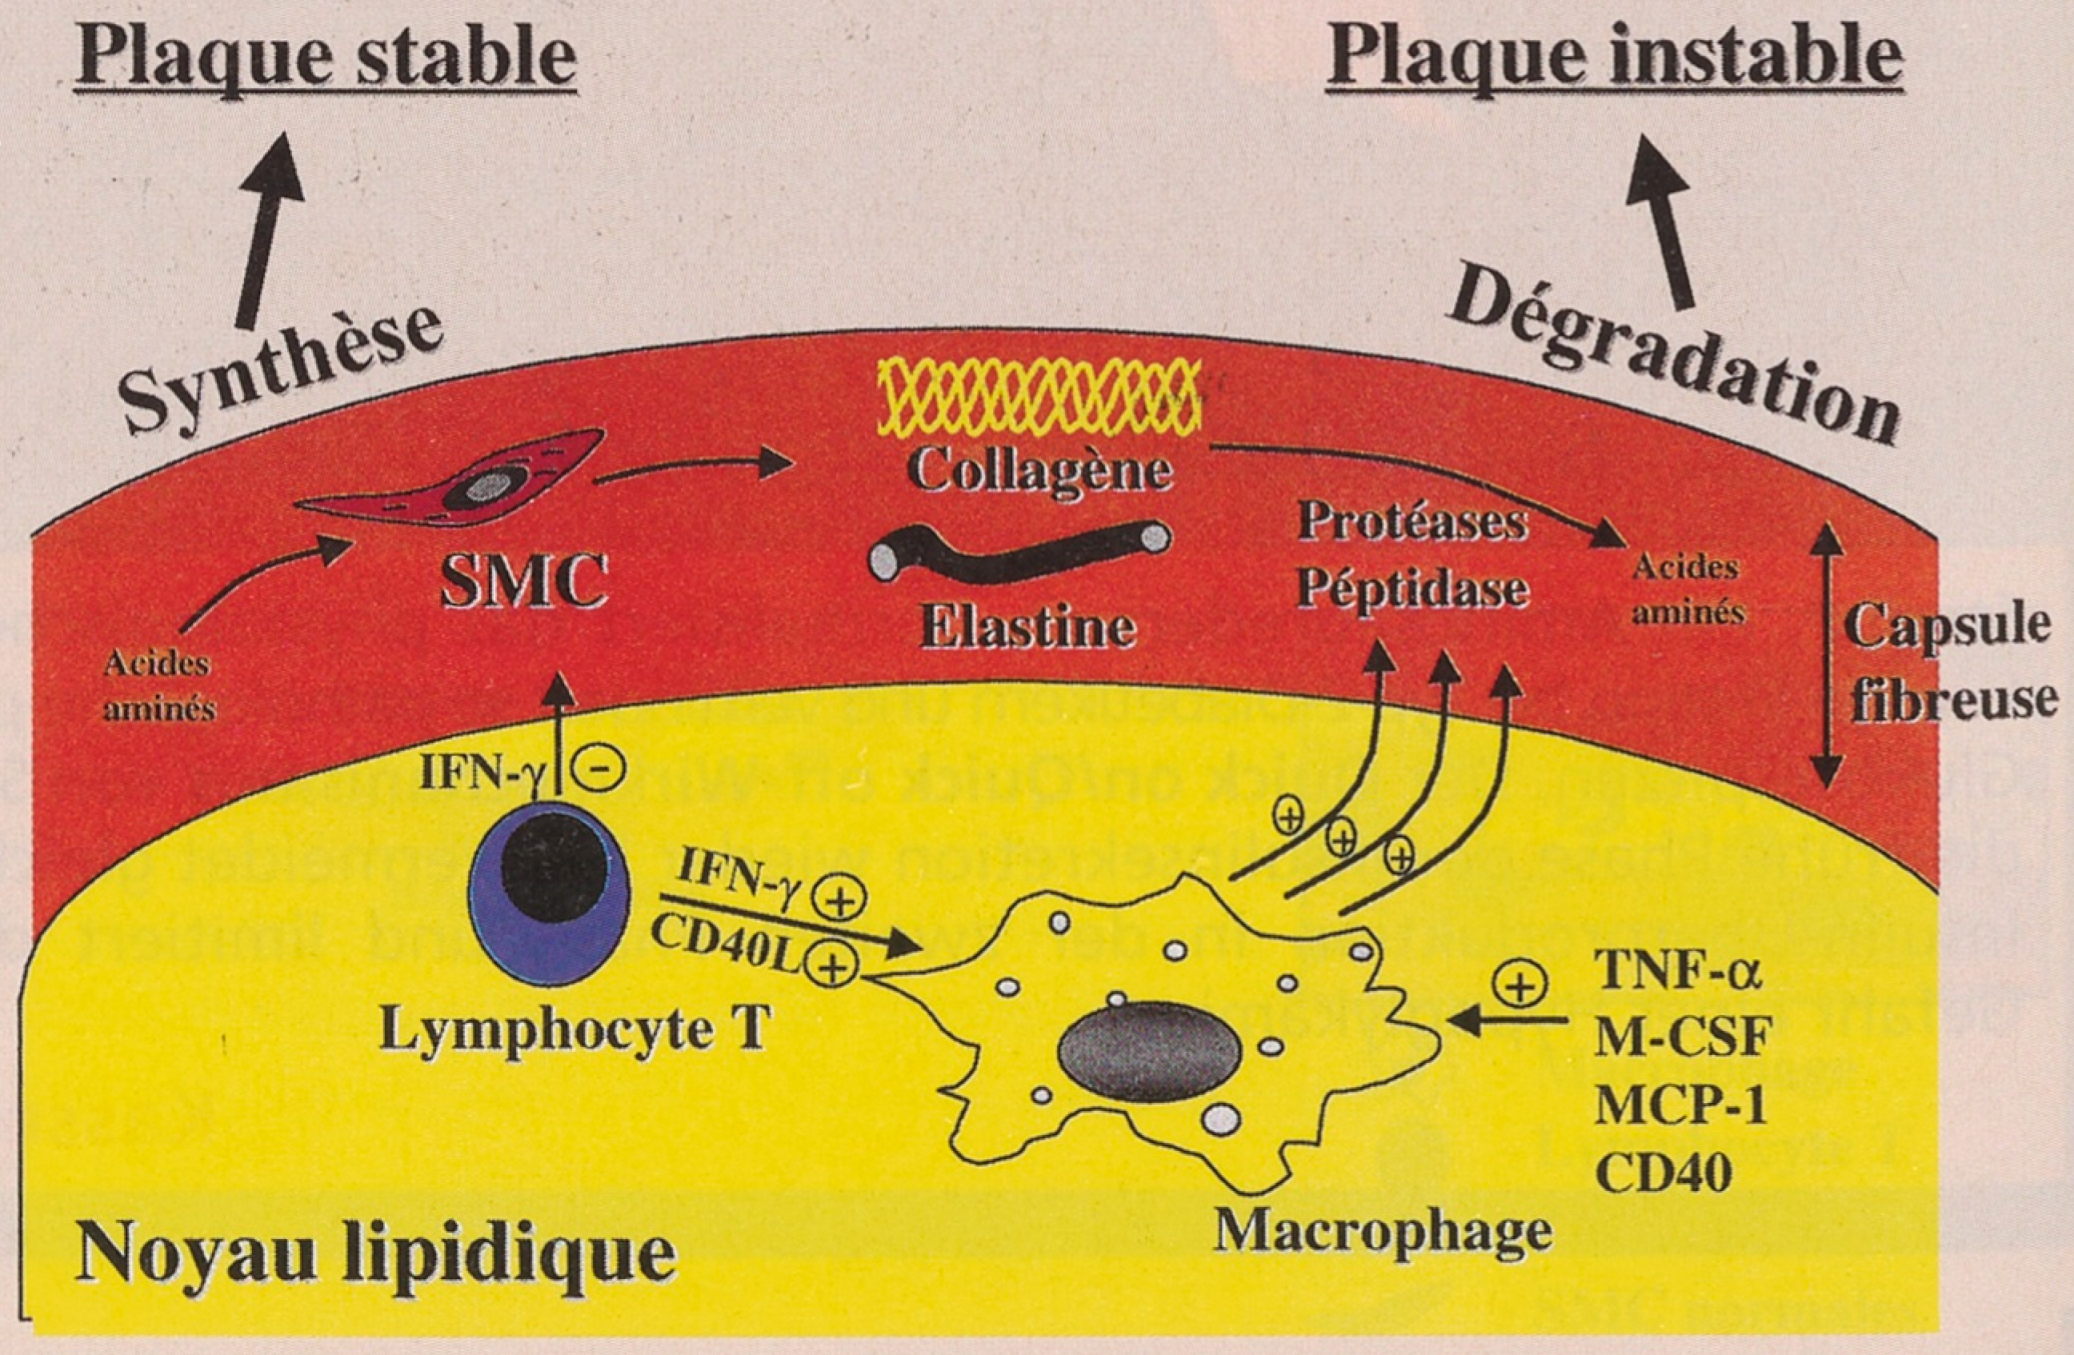
Figure 5.
Le blocage de l’interaction CD40/CD40L prévient l’athérosclérose. Analyses de lésions d’athérosclérose provenant de souris LDLR (Iow-density-lipoprotein-receptor) knock-out (modèle d’athérosclérose), non traitées (colonnes rouges) ou traitées avec un anticorps anti-CD40L (colonnes jaunes). a) mesure de la surface de lésions dans l’aorte ascendante, b) mesure de l’épaisseur des lésions d’athérosclérose dans l’aorte ascendante, c) quantification des dépôts lipidiques dans l’aorte abdominale, d) analyse de la surface occupée par les macrophages et détermination du nombre de lymphocytes T dans les lésions d’athérosclérose de l’aorte ascendante.
De plus, l’activation des macrophages et des cellules musculaires lisses par l’intermédiaire des lymphocytes activés induit l’expression abondante du «facteur tissulaire», molecule procoagulante essentielle dans la pathogénèse de la thrombose artérielle qui fait suite à la rupture de la plaque d’athérosclérose [22].
Conclusions et messages
En regard des récents travaux de recherche scientifiques ainsi que des résultats de nombreuses études cliniques, la pathogenèse de l’athérosclérose peut désormais être abordée sous l’angle cellulaire dans le cadre d’un concept principal qui implique une perturbation de nature inflammatoire entre les cellules sanguines et la paroi artérielle. Les principaux acteurs en sont les monocytes-macrophages et lymphocytes du côté sanguin, les cellules endothéliales et cellules musculaires lisses du côté artériel. Par l’intermédiaire des nombreux facteurs qu’elles expriment ou qu’elles libèrent (cytokines, chémokines, NQ, molécules d’adhésion, proteases, dérives lipidiques, facteurs de coagulation, etc.), toutes ces cellules entretiennent des relations complexes que la notion d’inflammation aide à comprendre et intégrer.
Par essence, l’inflammation est une réaction vitale de défense contre les agressions. L’inflammation fournit les éléments requis pour détruire l’agent agresseur et pour réparer le tissu lésé. Cependant, l’inflammation peut aussi dépasser son but et devenir son tour génératrice de pathologie, aggravant la lésion qu’elle visait initialement corriger. De ce point de vue, le röle essentiel de l’inflammation en biologie vasculaire permet de mieux comprendre les mécanismes de l’athérosclérose, depuis la formation de différents types de plaques, jusqu’ä la rupture et ses complications thrombo-occlusives dont l’évolution est trop souvent tragique.
Cette meilleure compréhension des mécanismes cellulaires et moléculaires de l’athérosclérose pourrait avoir d’importantes implications pratiques. La découverte des multiples facteurs et médiateurs de l’inflammation incriminés dans la genese de l’athérosclérose permettra d’identifier de nouvelles cibles potentielles pour le développement de nouvelles stratégies thérapeutiques. D’autre part, chacun de ces acteurs moléculaires ou cellulaires, en raison de la diversité génétique et des polymorphismes possibles qu’ils représentent, pourront correspondre des composés individuels de la prédisposition multifactorielle associés à l’athérosclérose.
Une partie des travaux présentés dans cet article ont été réalisés avec soutient du Fonds National Suisse pour la Recherche Scientifique. Le Docteur Frangois Mach est au bénéfice depuis 1999 d’un programme SCORE A (3231-054964) de la division Biologie et Médecine du Fonds National Suisse pour la Recherche Scientifique.
Références
- Murray, C.J.; Lopez, A.D. Alternative projections of mortality and disability by cause 1990–2020: Global Burden of Disease study. Lancet 1997, 349, 1498–504. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Stary, H.C. Evolution and progression of atherosclerotic lesions in coronary arteries of children and young adults. Arteriosclerosis 1989, 9, 19–32. [Google Scholar]
- Libby, P. Molecular basis of acute coronary syndromes. Circulation 1995, 91, 2844–50. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Ross, R. Atherosclerosis: An inflammatory disease. N Engl. J. Med. 1999, 340, 115–26. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Boring, L.; Gosling, J.; Cleary, M.; Charo, I.F. Decreased lesion formation in CCR2-/- mice reveals a role for chemokines in the initiation of atherosclerosis. Nature 1998, 394, 894–7. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Mach, F.; Schönbeck, U.; Sukhova, G.K.; Atkinson, E.; Libby, P. Reduction of atherosclerosis in mice by inhibition of CD40 signalling. Nature 1998, 394, 200–3. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Stemme, S.; Holm, J.; Hansson, G.K. T lymphocytes in human atherosclerotic plaques are memory cells expressing CD45RO and the integrin VLA-I. Arterioscler. Thromb. 1996, 12, 206–11. [Google Scholar]
- Stemme, S.; Hansson, G.K. Immune mechanisms in atherogenesis. Ann. Med. 1994, 26, 141–6. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Steinberg, D.; Witzum, J.L. Lipoproteins and atherogenesis. Curr. Concepts. JAMA 1990, 264, 3047–52. [Google Scholar] [CrossRef] [Scilit]
- Ross, R. The pathogenesis of atherosclerosis: a perspective for the 1990s. Nature 1993, 362, 801–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Falk, E.; Shah, P.K.; Fuster, V. Coronary plaque disruption. Circulation 1995, 92, 657–71. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Zambon, A.; Hokanson, J.E.; Brown, B.G.; Brunzell, J.D. Evidence for a new pathophysiological mechanism for coronary artery disease regression: hepatic lipase-mediated changes in LDL density. Circulation 1999, 99, 1959–64. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Moreno, P.R.; Falk, E.; Palacios, I.F.; Newell, J.B.; Fuster, V.; Fallon, J.T. Macrophage infiltration in acute coronary syndromes. Implications for plaque rupture. Circulation 1994, 90, 775–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Swanson, S.J.; Rosenzweig, A.; Seidman, J.G.; Libby, P. Diversity of T-cell antigen receptor V beta gene utilization in advanced human atheroma. Arterioscler. Thromb. 1994, 7, 1210–14. [Google Scholar] [CrossRef] [Scilit]
- Ridker, P.M. Novel risk factors and markers for coronary disease. Adv. Intern Med. 2000, 45, 391–418. [Google Scholar] [PubMed]
- Terkeltaub, R.; Boisvert, W.A.; Curtiss, L.K. Chemokines and atherosclerosis. Curr. Opin. Lipidol. 1998, 9, 397–405. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Luster, A.D. Chemokines: Chemotactic cytokines that mediate inflammation. N Engl. J. Med. 1998, 338, 436–45. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Baggiolini, M. Chemokines and leukocyte traffic. Nature 1998, 392, 565–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Mach, F.; Sauty, A.; Iarossi, A.; Sukhova, G.K.; Neote, K.; Libby, P.; et al. Differential expression of the three T lymphocyte-activating CXC chemokines by human atheroma-associated cells. J. Clin. Invest 1999, 104, 1041–50. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Wick, G.; Schett, G.; Amberger, A.; Kleindienst, R.; Xu, Q. Is atherosclerosis an immunologically mediated disease? Immunol. Today 1995, 16, 27–33. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Amento, E.P.; Ehsani, N.; Palmer, H.; Libby, P. Cytokines and growth factors positively and negatively regulate interstitial collagen gene expression in human vascular smooth muscle cells. Arterioscler. Thromb. 1991, 11, 1223–30. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Mach, F.; Schönbeck, U.; Bonnefoy, J.-Y.; Pober, J.S.; Libby, P. Activation of monocyte/macrophage function related to acute atheroma complication by ligation of CD40. Circulation 1997, 96, 396–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Grewal, I.S.; Flavell, R.A. CD4() and CD154 in cell-mediated immunity. Annu Rev. Immunol. 1998, 16, 111–35. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Mach, F.; Schönbeck, U.; Libby, P. CD40 signaling in vascular cells: A key mediator in atherosclerosis. Atherosclerosis 1998, 137, 89–95. [Google Scholar] [CrossRef] [Scilit]
- Mach, F.; Schönbeck, U.; Sukhova, G.K.; Atkinson, E.; Libby, P. Reduction of atherosclerosis in mice by inhibition of CD40 signaling. Nature 1998, 394, 200–3. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Schönbeck, U.; Mach, F.; Sukhova, G.K.; Shimizu, K.; Libby, P. lnhibition of CD 40 signaling limits evolution of established atherosclerosis in mice. Proc. Nat. Acad. Sci. USA 2000, 97, 7458–63. [Google Scholar] [CrossRef] [Scilit] [PubMed]
© 2001 by the author. Attribution - Non-Commercial - NoDerivatives 4.0.