


Summary
Pathogenesis of hypertension
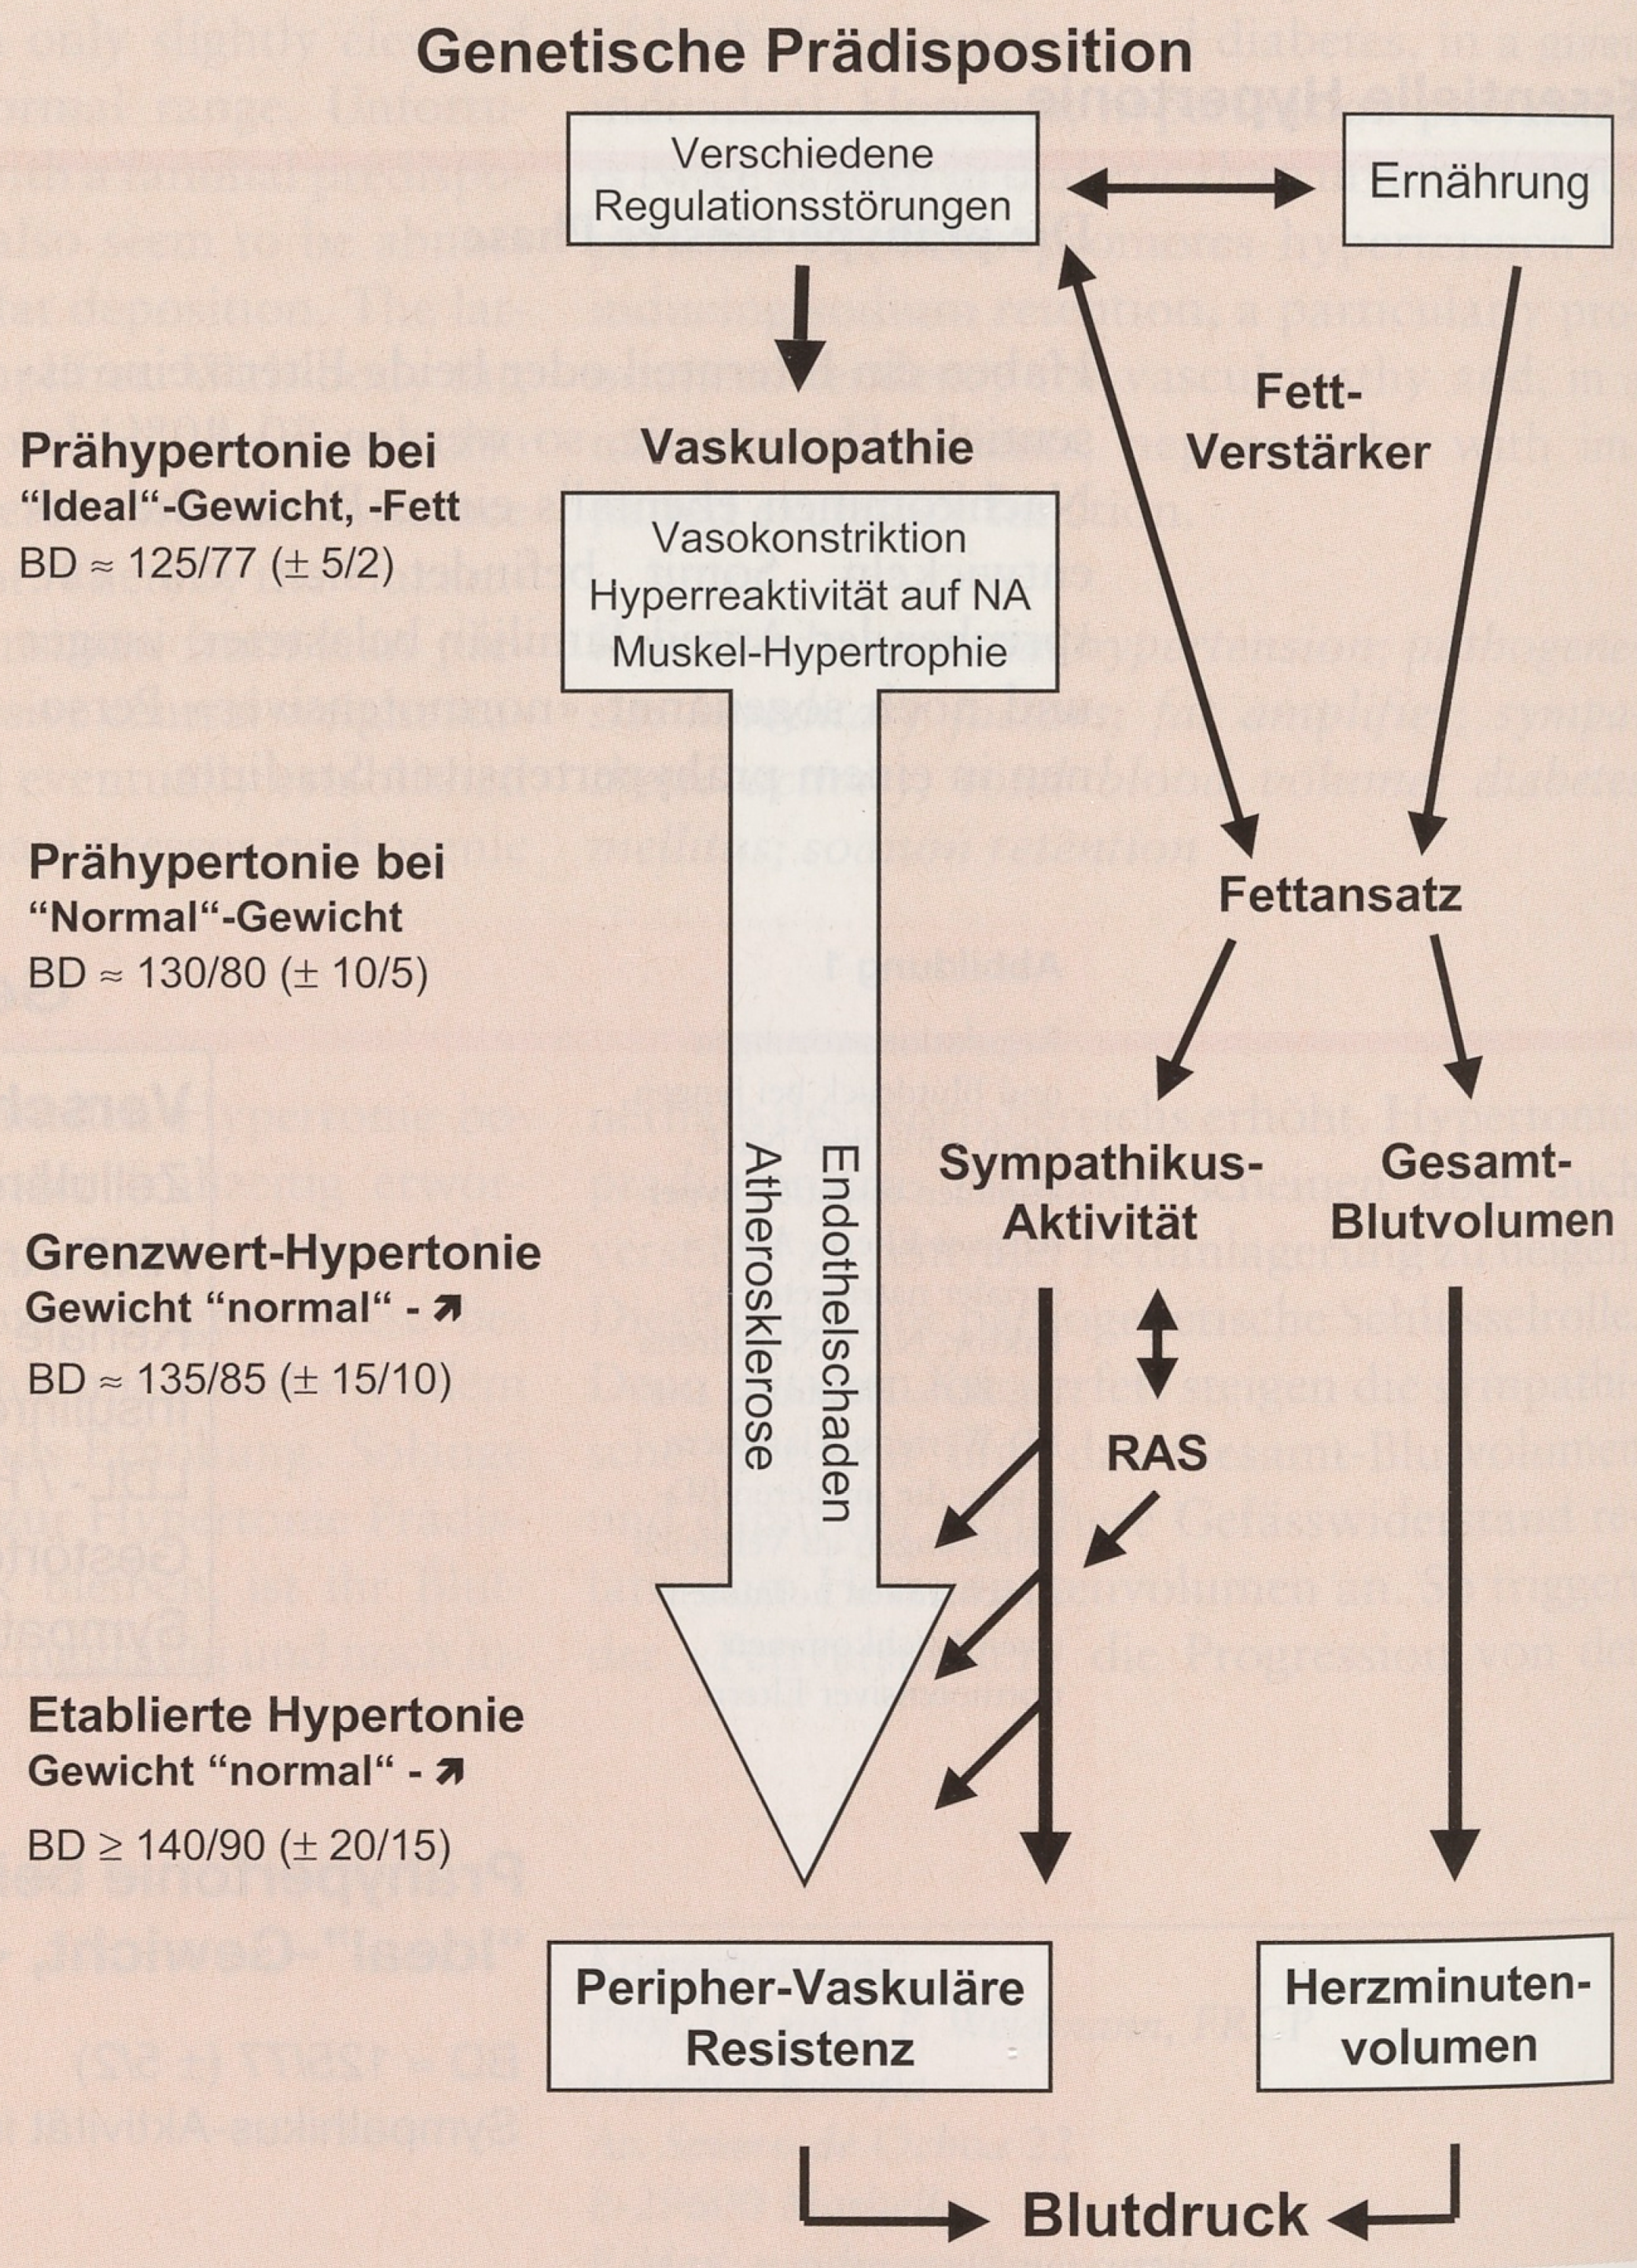
The evolution of essential hypertension starts with hereditary or early-acquired cardiovascular, metabolic or hormonal dysregulations. These produce a vasculopathy which, in turn, raises vascular resistance (initially particularly in the kidneys). Nevertheless, as long as young subjects with a familial or genetic predisposition to hypertension are lean, their blood pressure (BP) is most often only slightly elevated and still within the normal range. Unfortunately, young subjects with a familial predisposition to hypertension also seem to be abnormally prone to central fat deposition. The latter acts as a key BP amplifier. With body fat, sympathetic tone and total blood volume also rise and increase peripheral vascular resistance relative to cardiac output. Thereby the “fat amplifier” triggers the transition from lean pre-hypertension to progressive central weight stages with borderline and eventually established hypertension. The ultimate pressor-pathogenic event in this evolutionary process, namely, the vasculopathy, is functional (inappropriate vasoconstriction) and/or, particularly with increasing BP, hypertension duration and metabolic complications, structural. Hypertension associated with diabetes mellitus is in part essential and overweight-promoted. The common co-existence of a genetic predisposition for hypertension with insulin resistance helps to explain the frequent occurrence of both, hypertension and diabetes, in a given individual. However, hypertension prevalence is twice as high in diabetic than in non-diabetic persons. Diabetes promotes hypertension by inducing sodium retention, a particularly pronounced tendency for vasculopathy and, in a minority of patients, nephropathy with impaired excretory function.
Zusammenfassung
Die Evolution der essentiellen Hypertonie beginnt mit hereditären oder frühzeitig erworbenen kardiovaskulären, metabolischen oder hormonalen Regulationsstörungen: Diese bewirken eine Vaskulopathie mit initial vor allem renaler Gefässwiderstands-Erhöhung. Solange familiär oder genetisch zur Hypertonie Prädisponierte jedoch schlank bleiben, ist ihr Blutdruck (BD) meist nur geringgradig und noch innerhalb des Normbereichs erhöht. Hypertonie-prädisponierte Personen scheinen aber auch verstärkt zu zentraler Fettanlagerung zu neigen. Diese spielt eine pathogenetische Schlüsselrolle. Denn mit dem Körperfett steigen die sympathische Aktivität und das Gesamt-Blutvolumen und damit der periphere Gefässwiderstand relativ zum Herzminutenvolumen an. So triggert der «Fettverstärker» die Progression von der idealgewichtigen prähypertensiven Phase zu «normal»- bis übergewichtigen Stadien mit Grenzwert- und schliesslich etablierter Hypertonie. Das ultimative Hypertonie-pathogenetische Ereignis, nämlich die Vaskulopathie, ist funktionell (unangemessene Vasokonstriktion) und/oder, vor allem bei zunehmender BD-Erhöhung, Hypertoniedauer und metabolischen Komplikationen, strukturell. Hypertonie in Assoziation mit Diabetes mellitus ist einesteils «essentiell» bzw. durch Übergewicht gefördert. Nachkommen essentiell hypertensiver Eltern haben oft eine schon vor vermehrter Fettanlagerung nachweisbare Insulin-Resistenz. Sie neigen deshalb nicht nur zu Hypertonie, sondern auch vermehrt zur Entwicklung eines Diabetes mellitus. Im Vergleich zu Nicht-Diabetikern steigt die Hypertonie-Prävalenz bei Diabetikern aufs Doppelte an. Ursächlich dafür sind eine für Diabetes mellitus charakteristische Natrium-Retention, die bei Diabetikern besonders ausgeprägte Tendenz zu Vaskulopathie und, nur bei einer Minorität der Diabetiker auftretend, eine Nephropathie mit verminderter Ausscheidungsfunktion.
Einleitung
An der Entstehung des Bluthochdrucks ist ein Mosaik hereditärer und erworbener Störungen beteiligt. Diese Abhandlung soll die Pathogenese der in der Praxis wichtigsten Hypertonie-Konstellationen beleuchten: der essentiellen Hypertonie, der Körperfett-Anlagerung als Druckverstärker und der Hypertonie bei Diabetes mellitus.
Essentielle Hypertonie
Die prähypertenstive Phase
Haben ein Elternteil oder beide Eltern eine essentielle Hypertonie, so werden 30–40% der Nachkommen ebenfalls einen Bluthochdruck entwickeln. Somit befindet sich ein entsprechender Anteil familiär belasteter, junger und noch sogenannt «normotensiver» Personen in einem prähypertensiven Stadium.
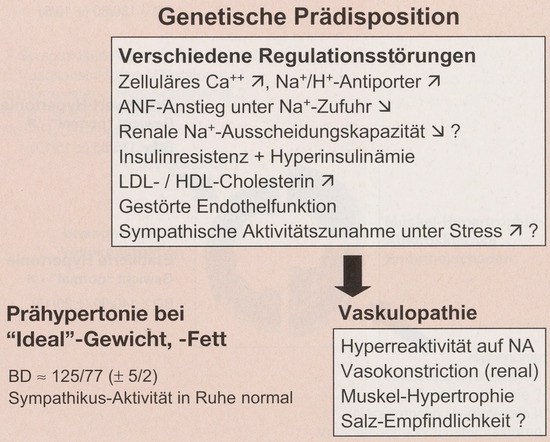
Bei dieser genetisch prädisponierten Personengruppe konnte eine Reihe von kardiovaskulären, metabolischen, hormonalen und renalen Regulationsstörungen nachgewiesen werden: ein erhöhtes intrazelluläres Kalzium und eine Aktivierung des transmembranösen Na+/H+-Antiporters [1,2]; ein defizienter Anstieg des im Plasma zirkulierenden atrialen natriuretischen Faktors (ANF) unter mässiger bis hoher Salzzufuhr [3,4]; eine Überempfindlichkeit des renal-tubulären Aldosteron-Rezeptors und möglicherweise limitierte renale Natrium-Ausscheidungskapazität [1]; eine Insulin-Resistenz, reaktive Hyperinsulinämie sowie Erhöhung des LDL-Cholesterins und der Triglyceride, die bereits vor einem vermehrten Fettansatz nachweisbar sind [5,6]; eine gestörte Funktion des Gefässendothels [7]; und möglicherweise eine diskrete Hyperreaktivität der sympathischen Nervenaktivität auf mentalen Stress [8] (Figure 1).
Figure 1.
Regulationsstörungen und Blutdruck bei jungen, noch schlanken Nachkommen essentiell hypertensiver Eltern. ANF = atrialer natriuretischer Faktor; NA = Noradrenalin; BD = Blutdruck. Die BD-Werte in Klammern zeigen die mittleren BD-Erhöhungen im Vergleich zu schlanken normotensiven Nachkommen normotensiver Eltern.
Diese (und vermutlich weitere) hereditären oder «früh auftretenden» Dysfunktionen resultieren in einer Vaskulopathie (Figure 1). Als deren Ausdruck manifestieren noch «normotensive» Nachkommen hypertensiver Eltern eine vor allem renale Vasokonstriktion [9], eine vaskuläre Hyperreaktivität auf Noradrenalin [10] und eine möglicherweise vermehrte Blutdruck-Empfindlichkeit gegenüber einer hohen Salzzufuhr [1].
Interessanterweise scheinen solche hereditären oder früh auftretenden Dysfunktionen per se einen eher bescheidenen Einfluss auf den Blutdruck (BD) auszuüben. Solange junge erwachsene Nachkommen essentiell hypertensiver Eltern nämlich ganz schlank bleiben, liegt ihr BD im Mittel nur 5/2 mm Hg über demjenigen von entsprechenden Nachkommen normotensiver Eltern [1] (Figure 1).
Beziehung zwischen Blutdruck und Körperfett
Die statistische Beziehung zwischen BD und Fettansatz ist vielfach belegt. In der Bevölkerung korrelieren das Körpergewicht und insbesondere das zentrale (abdominelle) Körperfett mit dem BD und der Hypertonie-Inzidenz [11,12,13], und eine Reduktion von Übergewicht bessert die (essentielle) Hypertonie [14,15]. Ebenso beeindruckend ist aber auch die individuelle Variabilität der BD-Gewichtbeziehung. Während einige Personen selbst bei schwerster, zentraler Adipositas normotensiv bleiben, kennt jeder behandelnde Arzt Patienten mit familiärer Hypertoniebelastung, welche nach geringer Gewichtszunahme von ein paar Kilogramm «wie aus dem nichts» hypertensiv geworden sind.
Genetisch Hypertonie-prädisponierte Personen neigen wahrscheinlich auch zu vermehrtem zentralem Fettansatz (Figure 2)
Eine kürzliche prospektive Langzeitstudie ergab, dass junge, initial schlanke und normotensive Nachkommen essentiell hypertensiver Eltern über 5 Jahre hinweg signifikant mehr zentrales Fett deponierten als Nachkommen normotensiver Eltern. Dies war von einer parallelen Tendenz des Ruhe-BD und maximalen BD während dynamischer Belastung begleitet [16]. Dieser Befund bedarf weiterer Bestätigung. Eine vermehrte Fett-Depot-Neigung genetisch Hypertonie-prädisponierter Personen könnte verschiedene Ursachen haben: Eine endogene metabolische Dysregulation mit zentral-zellulärer Fettakkumulation, vermindertem Grundumsatz und/oder vermehrtem Appetit. Eine unterschiedliche Ernährung oder körperliche Aktivität sind ebenfalls nicht ausgeschlossen.
Figure 2.
Evolution der essentiellen Hypertonie: Pathogenetische Mechanismen und Blutdruckstadien. BO=Blutdruck. Die BD-Werte in Klammern zeigen die mittleren BD-Erhohungen im Vergleich zu schlanken normotensiven Nachkommen normotensiver Eltern. NA = Noradrenalin, RAS = Renin-Angiotensin-System.
Einfluss des sympathischen Nervensystems auf die Kreislaufregulation
Der Neurotransmitter Noradrenalin erhöht die Vasokonstriktion, das Herzminutenvolumen, die renale Natrium-Retention und, über längere Zeit, die kardiovaskuläre Muskelhypertrophie [28,29] (Figure 2). Das aus dem Nebennierenmark freigesetzte Adrenalin übt mindestens einen Teil dieser Wirkungen aus.
Eine erhöhte sympathische Aktivität stimuliert ausserdem das Renin-Angiotensin-System und vice versa [30,31] (Figure 2). So dienen sich die beiden Systeme bei Patienten mit intakter Sympathikus-Funktion und Renin-Sekretion gegenseitig als Druckverstärker, wobei Angiotensin II direkt vasokonstriktorisch, via Aldosteron-Stimulation Natrium-retinierend und zudem kardiovaskulär Hypertrophie-fördernd wirkt [31,32,33].
Bei noch normotensiven Nachkommen hypertensiver Eltern ist das Plasma-Renin tendenziell niedrig [1,9]. Patienten mit Grenzwert- oder etablierter essentieller Hypertonie haben meist normale und gelegentlich sogar niedrige Plasma-Angiotensin-II- und Renin-Werte. Dies, obschon das Plasma-Renin bei adipösen Personen durchschnittlich höher ist als bei nicht-adipösen [13,34].
Eine erhöhte Sympathikus-Aktivität kann auch die Freisetzung des Vasokonstriktorhormons Endothelin stimulieren und vice versa [8,35].
Rolle des Gefässendothels
Die Gefäss-Endothelfunktion ist von zentraler Bedeutung für die normale Kreislaufregulation [35,36,37]. Eine Störung der NO-vermittelten Vasodilatation trägt wahrscheinlich wesentlich, und möglicherweise schon in der Frühphase (Figure 1), zur Pathogenese der essentiellen Hypertonie bei [7,36,37]. Die mögliche Rolle unangemessen hoher Spiegel des Vasokonstriktors Endothelin [36,37,38] oder von Störungen weiterer endothelialer Faktoren ist unklarer.
Vaskulopathie
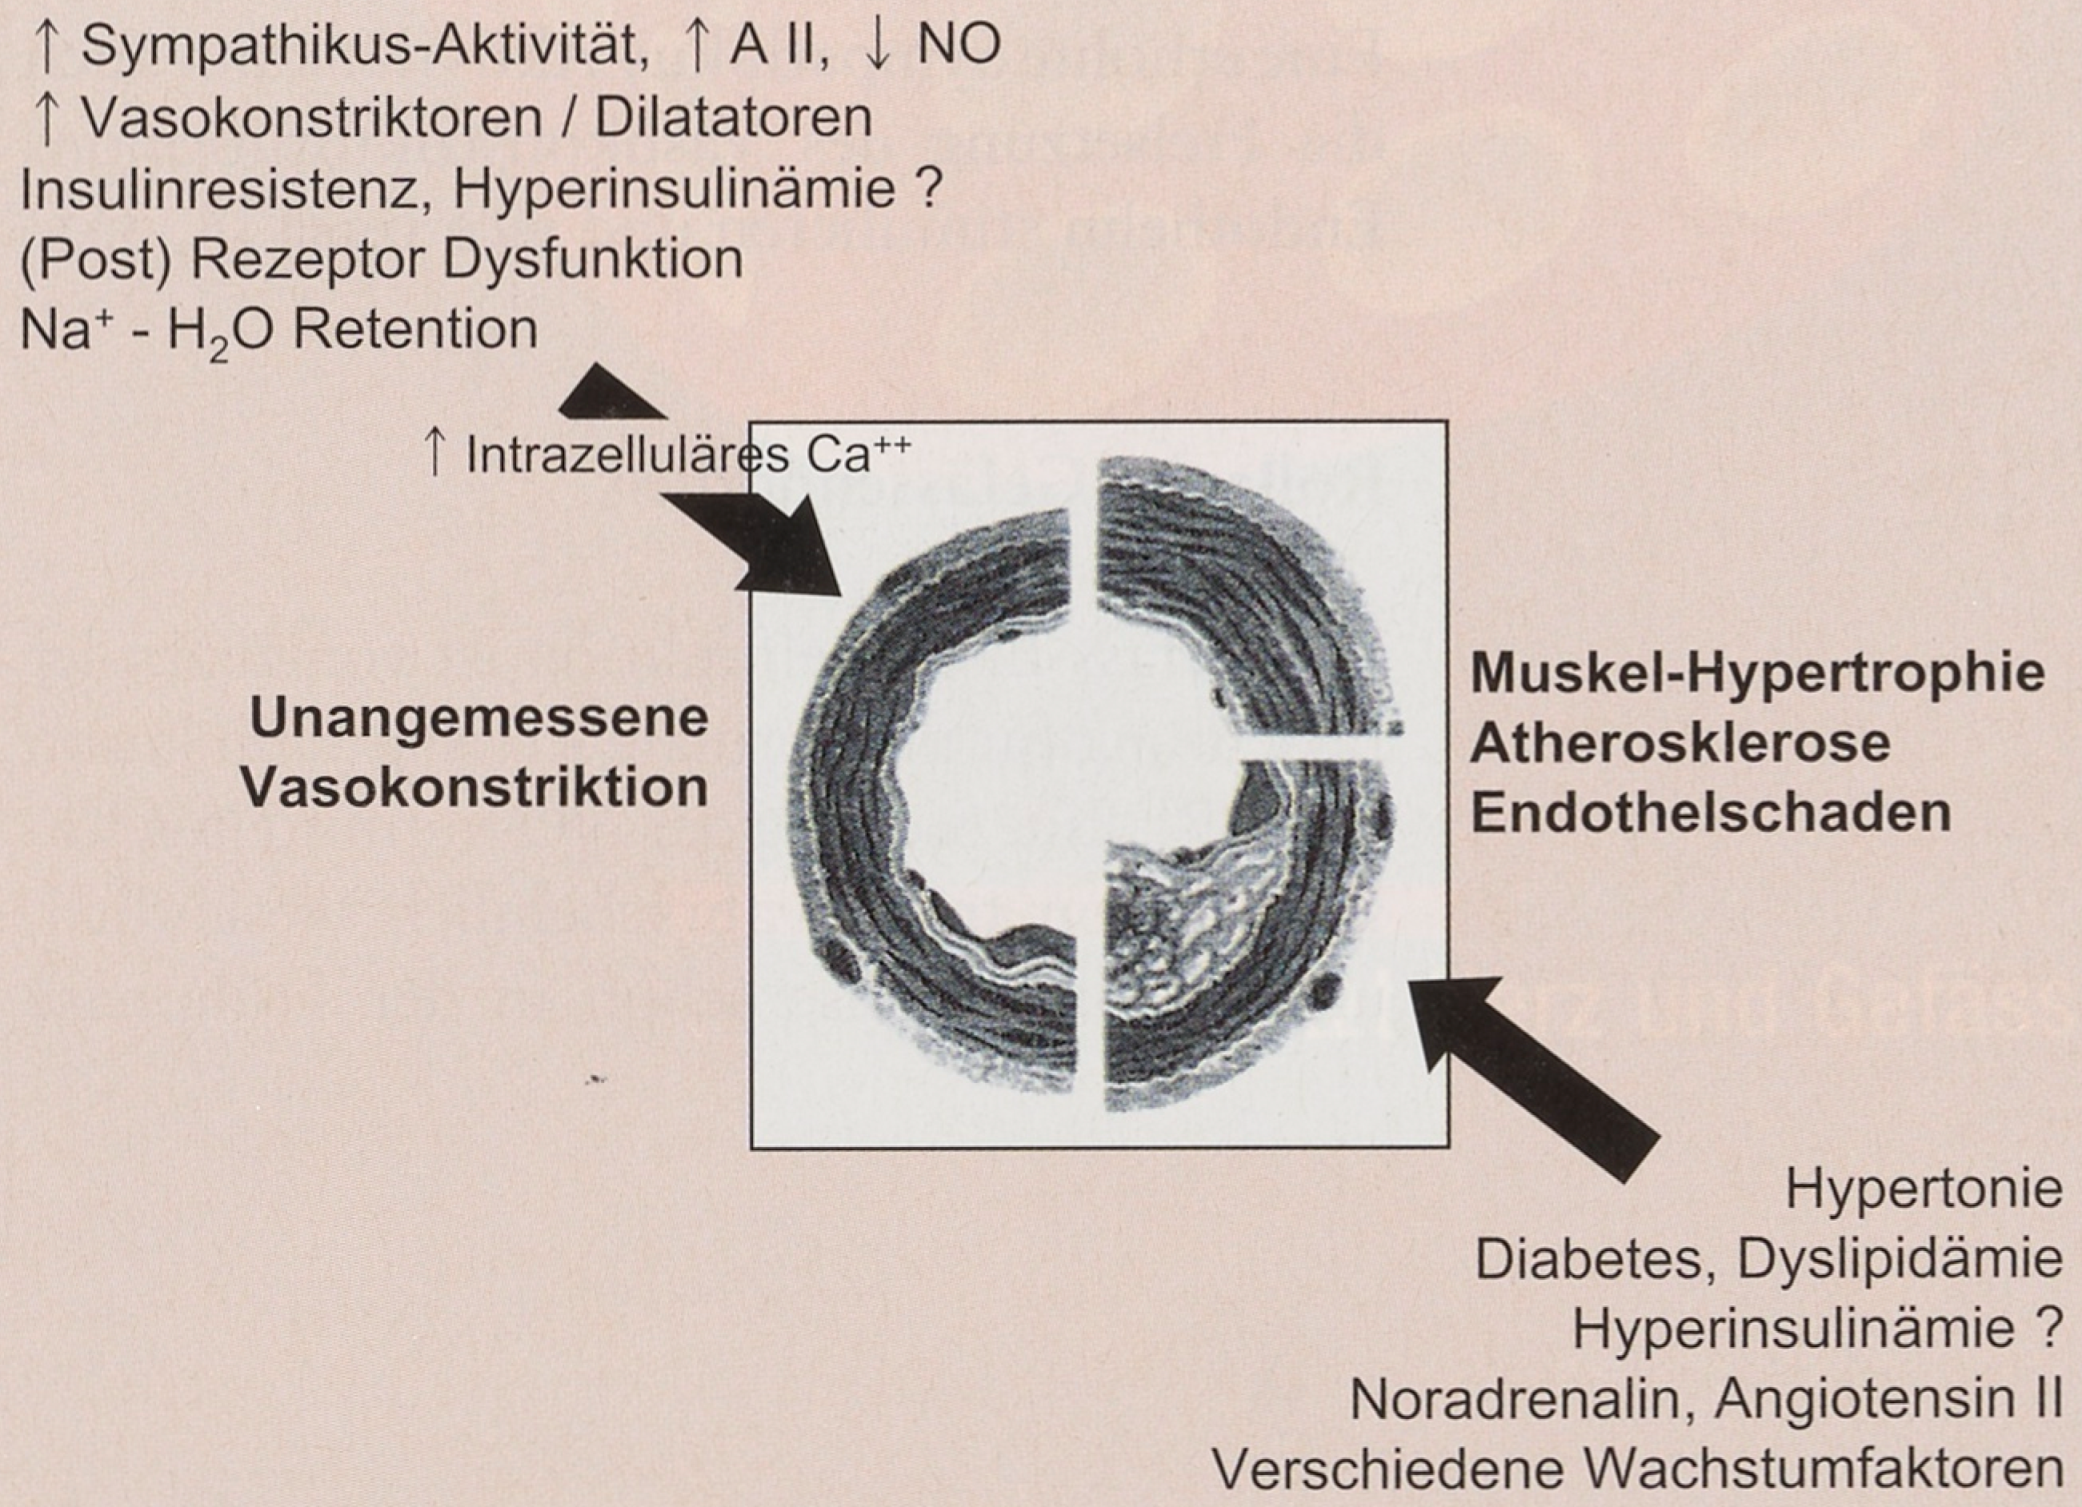
Die Vaskulopathie ist ein sehr wichtiges, ja ultimate Ereignis in der Hypertonie-Pathogenese [1,39] (Figure 2). Sie kann funktioneller und/oder struktureller Art sein.
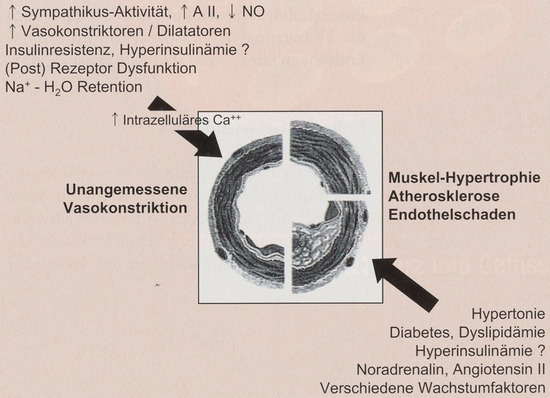
Die funktionelle Vaskulopathie manifestiert sich als unangemessene Vasokonstriktion (relativ zum Herzminutenvolumen) infolge einer Dysbalance von vasokonstriktorischen gegenüber vasodilatatorischen Substanzen, einer Endotheldysfunktion [36,37], Rezeptorstörung (bislang nicht erwiesen) und/oder einem erhöhten zytosolischen Kalzium [39,40,41] (Figure 3). Eine strukturelle Vaskulopathie, d.h. Gefässmuskellypertrophie, Gefässrarefizierung, Endothelschädigung [36,37] und/oder Arteriosklerose, resultiert ebenfalls aus erhöhter vaskulärer Resistenz. Hypertonie, Dyslipidämie, Diabetes mellitus, Angiotensin II, Noradrenalin und weitere Wachstumsfaktoren fördern strukturelle Schäden (Figure 3).
Figure 3.
Ursachen und Formen (funktionell und/oder strukturell) einer Vaskulopathie, dem ultimativen Ereignis in der Hypertonie-Pathogenese. Modifiziert nach Weidmann et al. [53]. A II = Angiotensin II.
In der prähypertensiven Phase der essentiellen, nicht-diabetesassoziierten Hypertonie ist die Vaskulopathie wahrscheinlich vor allem funktioneller Art (Figure 1). Mit zunehmendem Hypertonie-Schweregrad, -Dauer und metabolischen Begleitstörungen nehmen im allgemeinen auch die strukturellen Veränderungen zu (Figure 2).
Hämodynamik bei essentieller Hypertonie
Somit liegt der essentiellen Hypertonie hämodynamisch primär eine erhöht peripher-vaskuläre Resistenz zugrunde, die sich initial, d.h. im prähypertensiven Stadium, vor allem als renale Vasokonstriktion manifestiert [1,9] (Figure 2). Adipöse Hypertoniker haben ebenfalls eine erhöhte vaskuläre Resistenz, infolge ihres erhöhten Gesamt-Blutvolumens und damit erhöhten venösen Rückflusses jedoch ein etwas höheres Herzminutenvolumen als nicht-adipöse Hypertoniker [27,34].
Hypertonie bei Diabetes mellitus
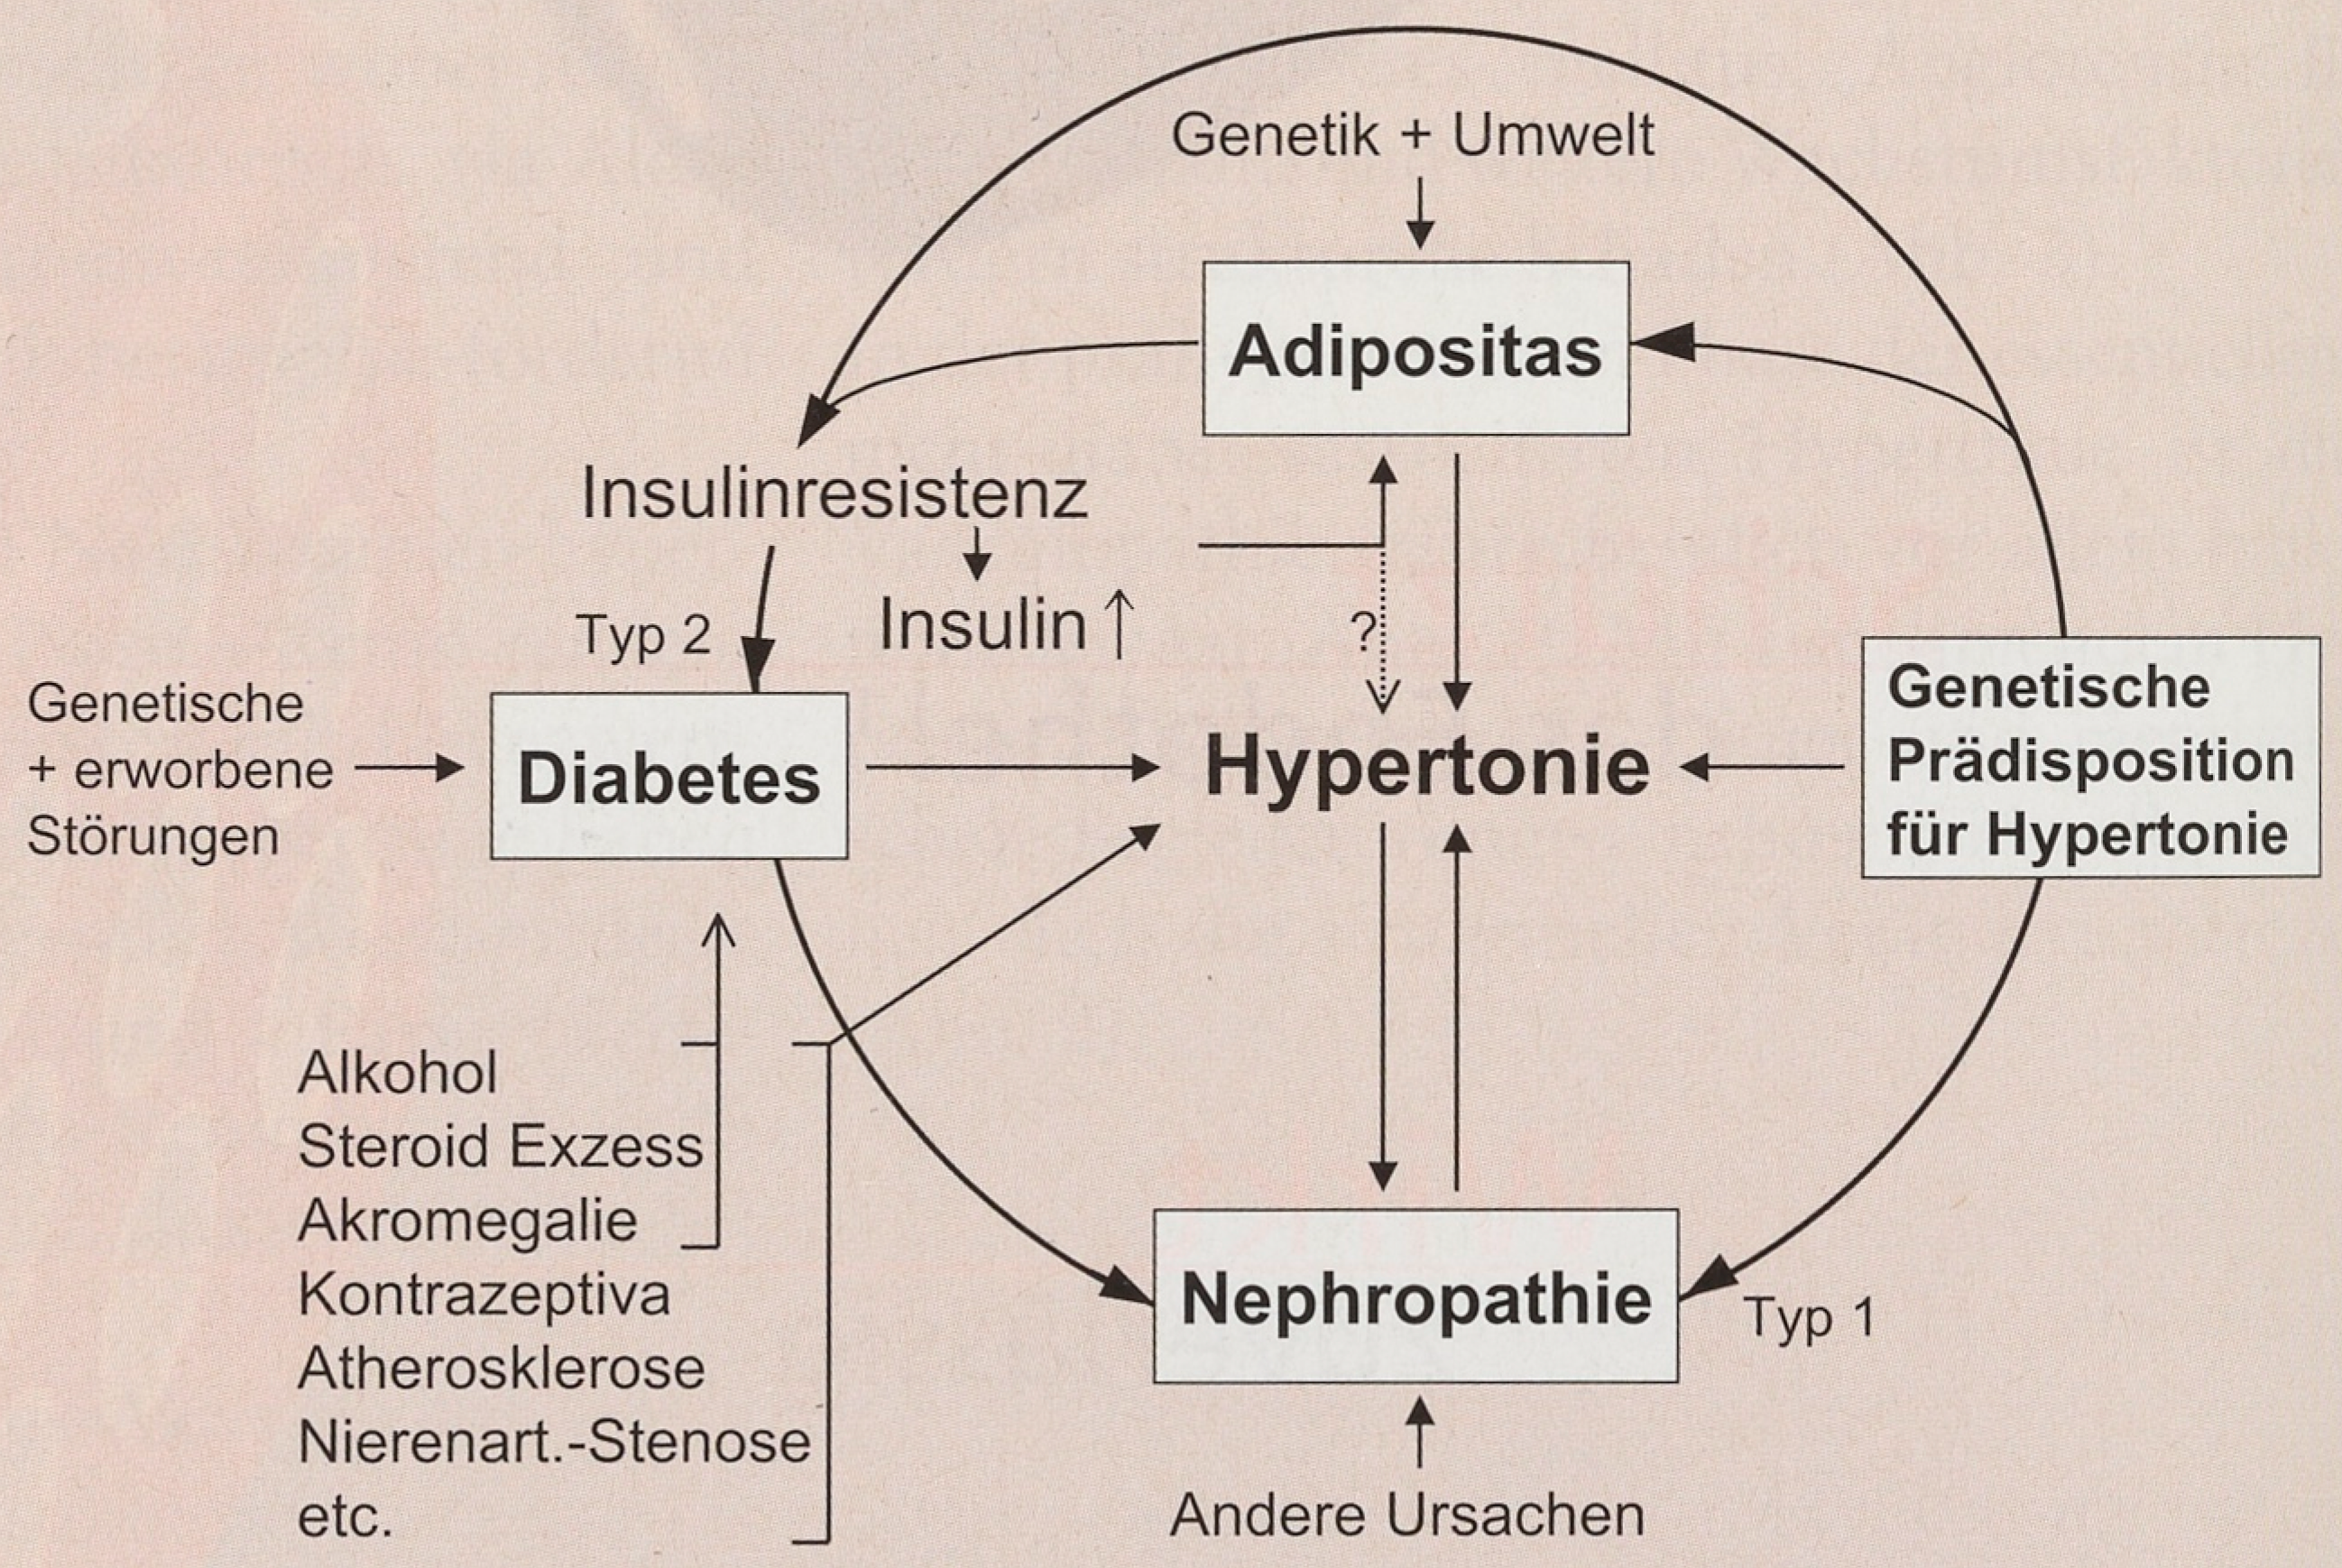
Im Vergleich zur nicht-diabetischen Bevölkerung ist die Hypertonie-Prävalenz bei Diabetikern doppelt so hoch. Bis zu 50% entwickeln eine Hypertonie. Die Assoziation von Hypertonie und Diabetes wird durch hereditäre und erworbene Störungen begünstigt [42] (Figure 4). Die Diabetes-assoziierte Hypertonie ist zu einem bedeutenden Teil «essentiell». Eine genetische bzw. familiäre Hypertonie-Prädisposition ist bei insulinabhängigem Diabetes (IDDM bzw. Typ 1) ein wichtiger Risikofaktor sowohl für die Entwicklung einer Nephropathie als auch für einen etwas vor oder mit dem Nephropathiebeginn nachweisbaren BD-Anstieg [42,43] (Figure 4). Primär nicht-insulinabhängige Diabetiker (NIDDM, Typ 2) haben, im Unterschied zu den bei Krankheitsbeginn viel jüngeren Typ-1-Diabetikern, oft schon lange eine vorher manifest gewordene essentielle Hypertonie. Die Beobachtung, dass junge, noch schlanke und normotensive Nachkommen hypertensiver, nicht-diabetischer Familien oft bereits eine Insulin-Resistenz aufweisen [5,6], hilft erklären, warum Personen mit genetischer Hypertonie-Prädisposition nicht nur zu Bluthochdruck, sondern auch zum Diabetes Typ 2 neigen [39,42] (Figure 4).
Figure 4.
Störungen, welche zur Assoziation von Diabetes und Hypertonie beitragen. Typ 1 = lnsulin-abhängiger Diabetes mellitus; Typ 2 = primär nichtinsulin- abhangiger Diabetes mellitus. Modifiziert nach Weidmann et al. [42]. Ob lnsulin-Resistenz und/oder Hyperinsulinämie per se zur Hypertonie- Pathogenese beitragen, ist unbewiesen (punktierte Linie mit Fragezeichen).
Übergewicht fördert die Entwicklung sowohl von Hypertonie als auch von Diabetes mellitus, und genetisch Hypertonie-Prädisponierte scheinen verstärkt zu zentraler Fettanlagerung zu neigen [16] (Figure 2 und Figure 4). Zudem hat der Diabetes mellitus Auswirkungen, die den Blutdruck de novo erhöhen oder eine vorbestehende Hypertonie aggravieren können:
Ein Teil der Diabetiker entwickeln eine Nephropathie (Figure 4). Traditionell waren es 30–40% der Typ-1- und 20–30% der Typ-2-Patienten. Unter intensivierter Blutzuckereinstellung und antihypertensiver bzw. ACE-Hemmer-Behandlung sind diese Inzidenzen abnehmend. Die diabetische Nephropathie manifestiert sich initial als Mikroalbuminurie, bei erhohter (Typ 1) bis normaler glomerularer Filtrationsrate. Ohne effektive Therapie schreitet diese «beginnende Nephropathie» innert 5-10 Jahren meist zur «klinischen Nephropathie» (charakterisiert durch Proteinurie >0,3 g/Tag und Plasmakreatinin-Anstieg) und innert weiterer 5-10 Jahre zur terminalen Niereninsuffizienz fort [44]. Es gibt keine überzeugenden Hinweise, dass eine beginnende diabetische Nephropathie per se den Blutdruck steigert. Dagegen kommen mit abnehmender Ausscheidungsfunktion, d.h. im Stadium der klinischen Nephropathie, Niereninsuffizienz-assoziierte Hypertonie-Faktoren ins Spiel, bei Diabetikern insbesondere eine zusatzliche Natrium-Retention [45]. Erhohter Blutdruck verstarkt seinerseits die Nephropathie-Progression (Figure 4).
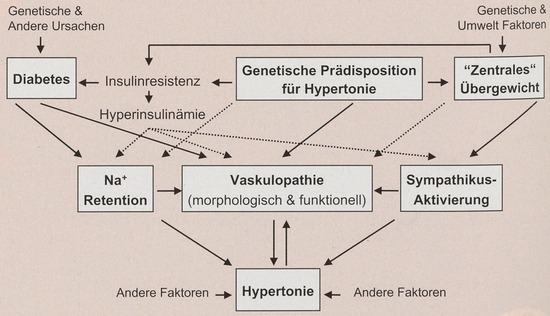
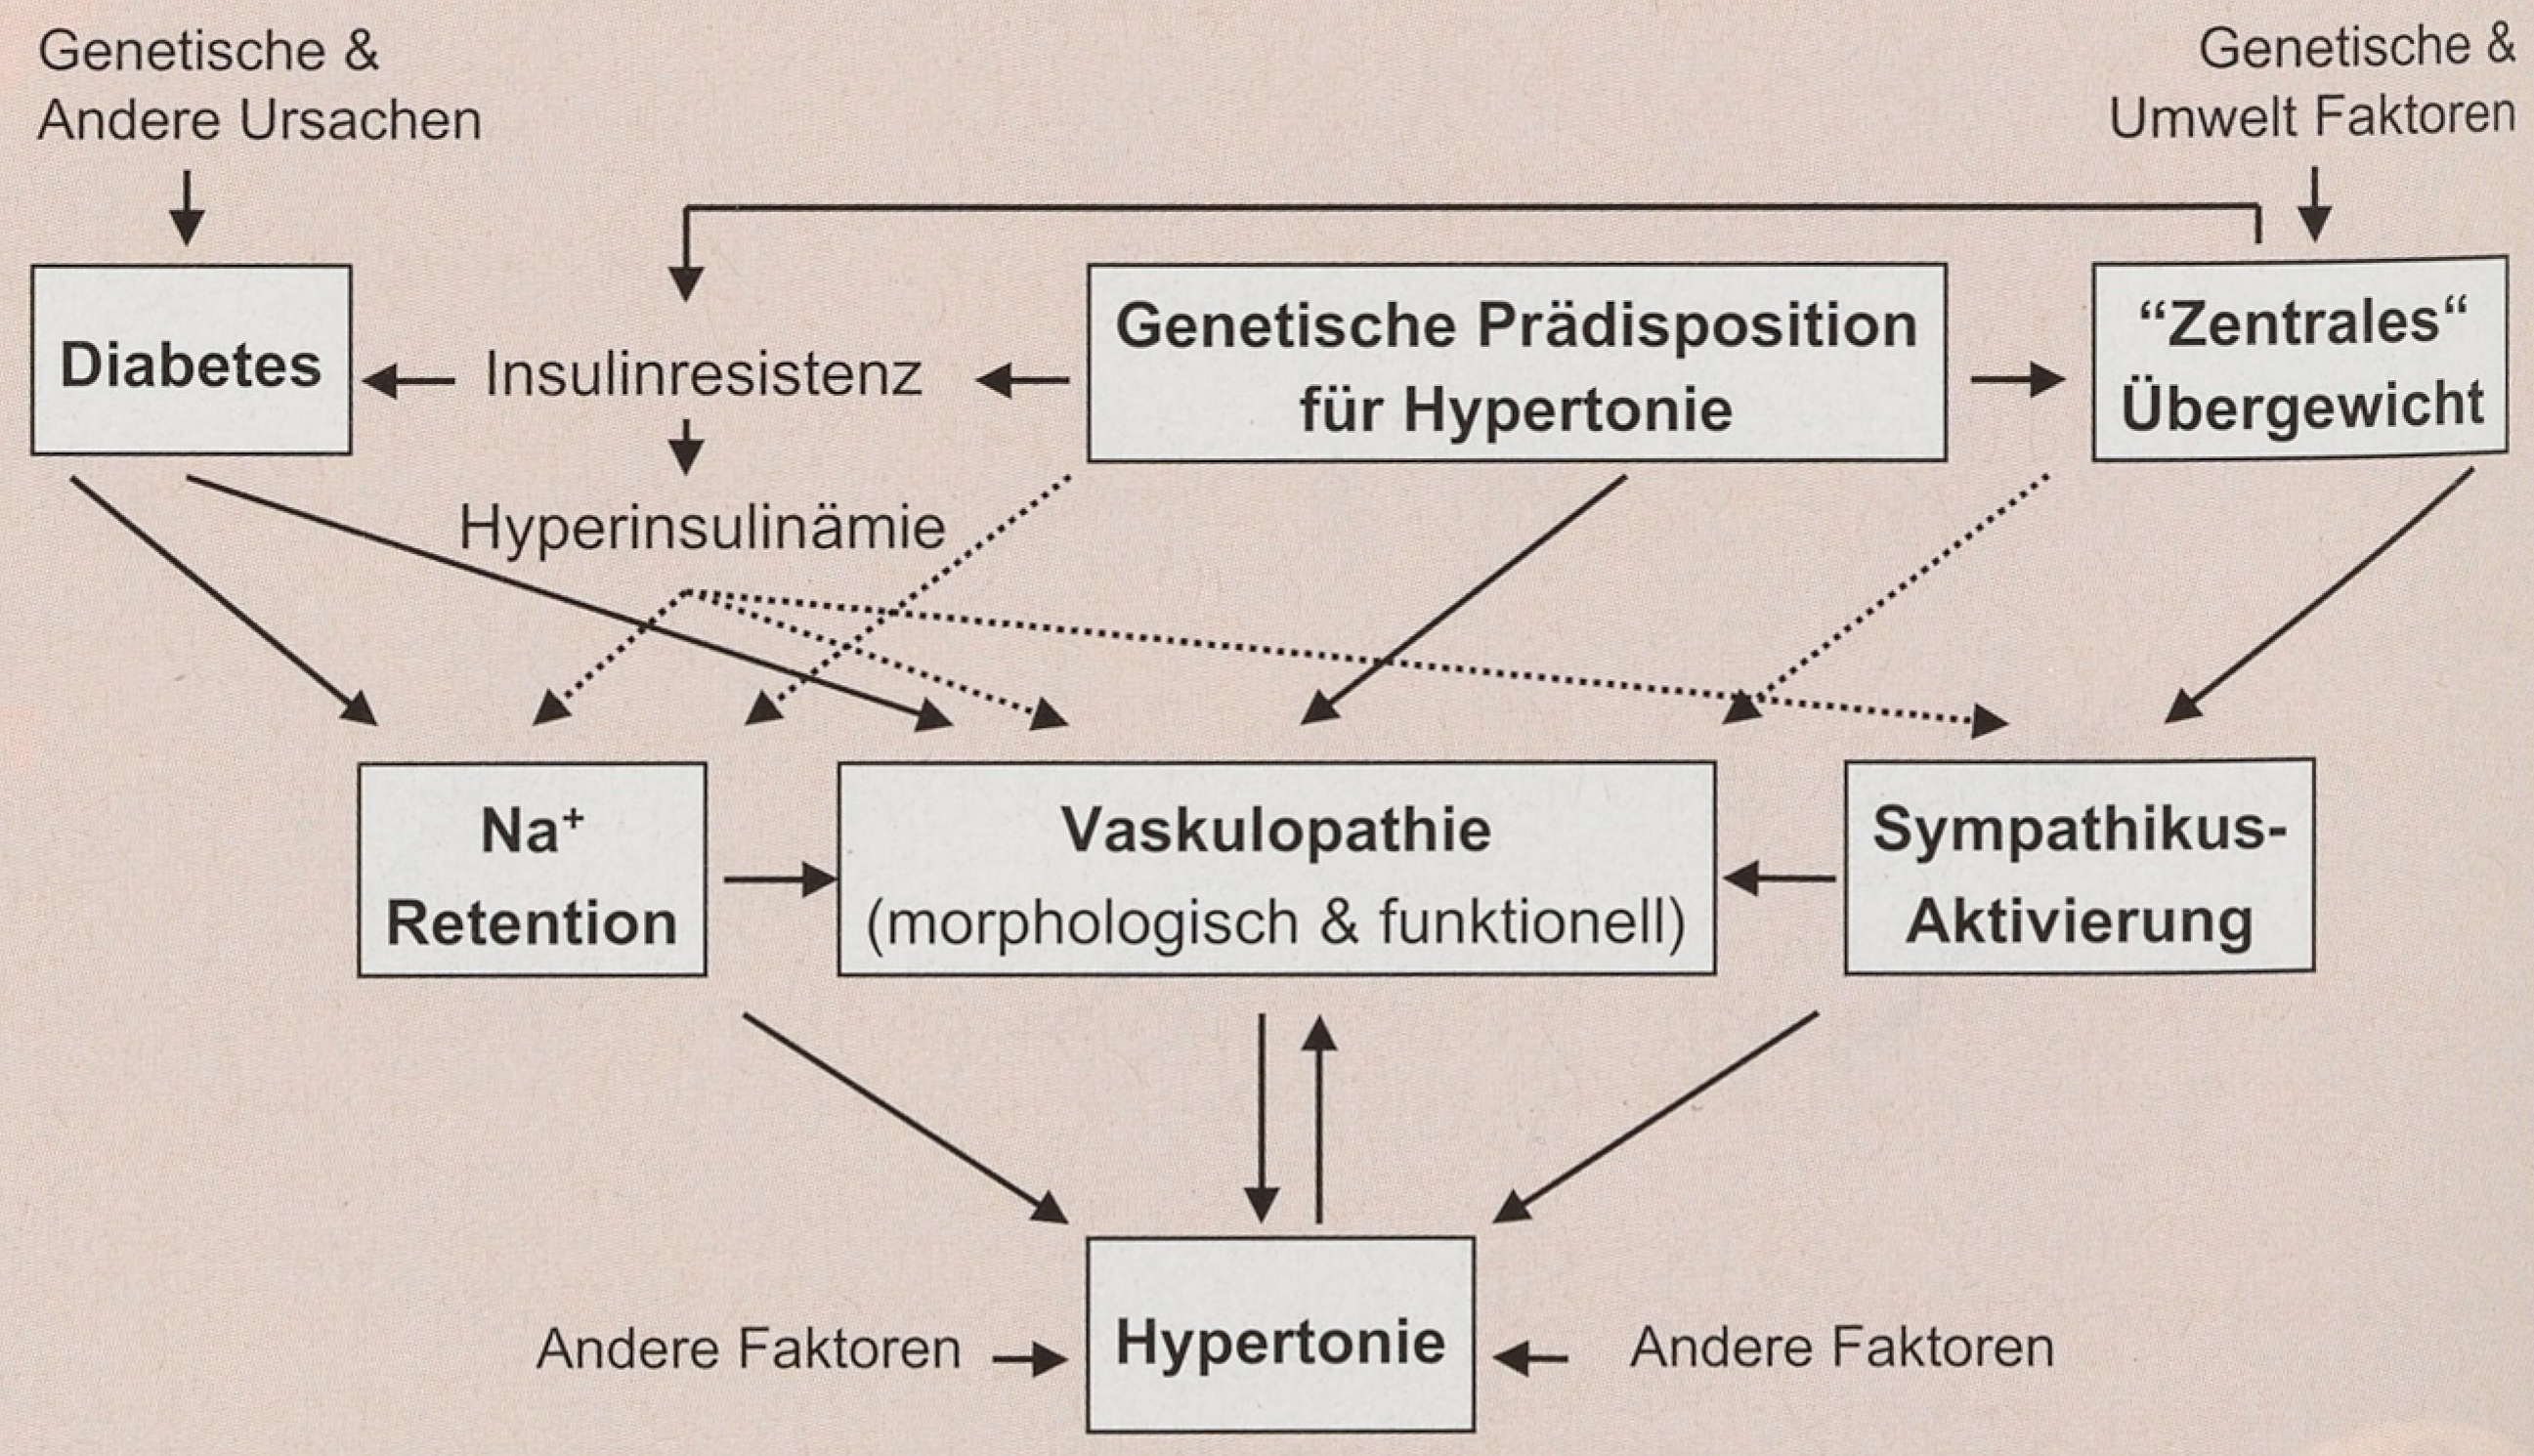
Diabetes mellitus fordert die Hochdruckentstehung, abgesehen von der nur eine Minderheit betreffenden Niereninsuffizienz, vor allem über zwei Pathomechanismen. Erstens induziert der Diabetes mellitus, auch bei normaler Nieren- und Herzfunktion, eine fast obligatorische, etwa 10prozentige Zunahme des Körpernatriums [42,46] (Figure 5) mit Erhöhung des Extrazellulärvolumens. Die diabetische Natrium-Retention beruht auf verschiedenen Faktoren; am wichtigsten ist wohl die glomeruläre Hyperfiltration von Glukose und dadurch bedingte Aktivierung des proximal-tubulären Na+-Glukose-Kotransporters [47]. Zweitens bedingen die Diabetes-assoziierten Stoffwechselstörungen eine besonders ausgeprägte strukturelle Vaskulopathie sowie eine funktionelle Vaskulopathie mit Erhöhung des zytosolischen Kalziums [48] und endothelialer Dysfunktion [49,50] (Figure 5). Andererseits nimmt die sympathische Aktivität, die bei vorbestehendem zentralem Fettüberschuss (siehe oben) sowie bei nicht-diabetischer Niereninsuffizienz [51,52] erhöht ist, mit zunehmender Dauer und Schweregrad eines Diabetes mellitus ab.
Figure 5.
Hypertonie-pathogenetische Hauptmechanisrnen bei genetischer Pradisposition, zentralem Übergewicht und Diabetes mellitus. Modifiziert nach Weidmann et al. [42]. Punktierte Linien zeigen Interaktionen, deren Hypertonie- pathogenetische Relevanz unbewiesen bzw. unklar ist.
References
- Allemann, Y.; Weidmann, P. Cardiovascular, metabolic and hormonal dysregulations in normotensive offspring of essential hypertensive parents. J. Hypertens. 1995, 13, 163–73. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Shaw, S.; Allemann, Y.; Ferrari, P.; Wey, J.; Piso, R.J.; Weidmann, P. Erythrocyte cation content and transport systems in normotensive members of hypertensive families. Cardiovasc. Risk Factors 1992, 2, 393–403. [Google Scholar]
- Ferrari, P.; Weidmann, P.; Ferrier, C.; Dietler, R.; Hollmann, R.; Piso, R.J.; et al. Dysregulation of atrial natriuretic factor in hypertension-prone man. J. Clin. Endocrinol. Metab. 1990, 71, 944–51. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P.; Ferrari, P.; Allemann, Y.; Ferrier, C.; Shaw, S.G. Developing essential hypertension: a syndrome involving ANF deficiency? Can. J. Physiol. Pharmacol. 1991, 69, 1582–91. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Allemann, Y.; Horber, F.F.; Colombo, M.; Ferrari, P.; Shaw, S.; Jaeger, P.; Weidmann, P. Insulin sensitivity and body fat distribution in normotensive offspring of hypertensive parents. Lancet 1993, 341, 327–31. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Ferrari, P.; Weidmann, P.; Shaw, S.; Giachino, D.; Riesen, W.; Allemann, Y.; Heynen, G. Altered insulin sensitivity, hyperinsulinemia, and dyslipidemia in individuals with a hypertensive parent. Am. J. Med. 1991, 91, 589–96. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- McAllister, A.S.; Atkinson, A.B.; Johnston, G.D.; Hadden, D.R.; Bell, P.M.; McCance, D.R. Basal nitric oxide production is impaired in offspring of patients with essential hypertension. Clin. Sci. (Colch) 1999, 97, 141–7. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Noll, G.; Wenzel, R.R.; Schneider, M.; Oesch, V.; Binggeli, C.; Shaw, S.; Weidmann, P.; Luscher, T.F. Increased activation of sympathetic nervous system and endothelin by mental stress in normotensive offspring of hypertensive parents. Circulation 1996, 93, 866–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- van Hooft, I.M.; Grobbee, D.E.; Derkx, F.H.; de Leeuw, P.W.; Schalekamp, M.A.; Hofman, A. Renal hemodynamics and the renin-angiotensin-aldosterone system in normotensive subjects with hypertensive and normotensive parents. N Engl. J. Med. 1991, 324, 1305–11. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Bianchetti, M.G.; Weidmann, P.; Beretta-Ficcoli, C.; Rupp, U.; Boehringer, K.; Link, L.; Ferrier, C. Disturbed noradrenergic blood pressure control in normotensive members of hypertensive families. Br. Heart J. 1984, 51, 306–11. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Cassano, P.A.; Segal, M.R.; Vokonas, P.S.; Weiss, S.T. Body fat distribution, blood pressure, and hypertension. A prospective cohort study of men in the normative aging study. Ann. Epidemiol. 1990, 1, 33–48. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Daniels, S.R.; Morrison, J.A.; Sprecher, D.L.; Khoury, P.; Kimball, T.R. Association of body fat distribution and cardiovascular risk factors in children and adolescents. Circulation 1999, 99, 541–5. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P.; de Courten, M.; Boehlen, L.; Shaw, S. The pathogenesis of hypertension in obese subjects. Drugs 1993, 46, 197–208. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Reid, C.M.; Dart, A.M.; Dewar, E.M.; Jennings, G.L. Interactions between the effects of exercise and weight loss on risk factors, cardiovascular haemodynamics and left ventricular structure in overweight subjects. J. Hypertens. 1994, 12, 291–301. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Huang, Z.; Willett, W.C.; Manson, J.E.; Rosner, B.; Stampfer, M.J.; Speizer, F.E.; Colditz, G.A. Body weight, weight change, and risk for hypertension in women. Ann. Intern Med. 1998, 128, 81–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Allemann, Y.; Hutter, D.; Aeschbacher, B.C.; Fuhrer, J.; Delacrétaz, E.; Weidmann, P. Increased central body fat deposition precedes a significant rise in resting blood pressure in offspring of essential hypertensive parents. A Five-Year Follow-up Study. J. Hypertens. 2001. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Scherrer, U.; Randin, D.; Tappy, L.; Vollenweider, P.; Jequier, E.; Nicod, P. Body fat and sympathetic nerve activity in healthy subjects. Circulation 1994, 89, 2634–40. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Tuck, M.L. Obesity, the sympathetic nervous system, and essential hypertension. Hypertension 1992, 19, 167–77. [Google Scholar] [CrossRef] [Scilit]
- Anderson, E.A.; Sinkey, C.A.; Lawton, W.J.; Mark, A.L. Elevated sympathetic nerve activity in borderline hypertensive humans. Evidence from direct intrarenal recordings. Hypertension 1989, 14, 177–83. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Grassi, G.; Servaalle, G.; Dell’Oro, R.; Turri, C.; Bolla, G.B.; Mancia, G. Adrenergic and reflex abnormalities in obesity-related hypertension. Hypertension 2000, 36, 538–42. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Julius, S.; Majahalme, S. The changing face of sympathetic overactivity in hypertension. Ann. Med. 2000, 32, 365–70. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Julius, S. Borderline hypertension. Clin. Exp. Hypertens. 1999, 21, 741–7. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P. Pathogenetic and therapeutic relevance of cardiovascular pressor reactivity to norepinephrine in human hypertension. Clin. Exp. Hypertens. A 1989, 11, 257–73. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Beretta-Piccoli, C.; Fischbacher, A.; Rothenbuhler, A.; Gerber, A.; Weidmann, P. Body sodium/blood volume state in normotensive members of normotensive and hypertensive families. J. Hypertens. 1986, 4, 229–34. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Rocchini, A.P.; Key, J.; Bondie, D.; Chico, R.; Moorehead, C.; Katch, V.; Martin, M. The effect of weight loss on the sensitivity of blood pressure to sodium in obese adolescents. N Engl. J. Med. 1989, 321, 580–5. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Schmieder, R.E.; Schobel, H.P.; Messerli, F.H. Central blood volume: a determinant of early cardiac adaptation in arterial hypertension? J. Am. Coll. Cardiol. 1995, 26, 1692–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Messerli, F.H.; Christie, B.; De Carvalho, J.G.; Aristimuño, G.G.; Suarez, D.H.; Dreslinski, G.R.; Frohlich, E.D. Obesity and essential hypertension. Hemodynamics, intravascular volume, sodium excretion, and plasma renin activity. Arch. Intern Med. 1981, 141, 81–5. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Esler, M. The sympathetic system and hypertension. Am. J. Hypertens. 2000, 13, S99–105. [Google Scholar] [CrossRef] [Scilit]
- Grassi, G. Role of the sympathetic nervous system in human hypertension. J. Hypertens. 1998, 16, 1979–87. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Unger, T. Neurohormonal modulation in cardiovascular disease. Am. Heart J. 2000, 139, S2–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Nicholls, M.G.; Robertson, J.L. The renin-angiotensin system in the year 2000. J. Hum. Hypertens. 2000, 14, 649–66. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Schmieder, R.E.; Messerli, F.H. Hypertension and the heart. J. Hum. Hypertens. 2000, 14, 597–604. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Izzo, J.L. Systolic hypertension, arterial stiffness, and vascular damage: role of the renin-angiotensin system. Blood Press Monit. 2000, 5, S7–11. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Rocchini, A.P. Obesity hypertension, salt sensitivity and insulin resistance. Nutr. Metab. Cardiovasc Dis. 2000, 10, 287–94. [Google Scholar] [PubMed]
- Mortensen, L.H. Endothelin and the central and peripheral nervous systems: a decade of endothelin research. Clin. Exp. Pharmacol. Physiol. 1999, 26, 980–4. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Noll, G.; Tschudi, M.; Nava, E.; Luscher, T.F. Endothelium and high blood pressure. Int. J. Microcirc. Clin. Exp. 1997, 17, 273–9. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Spieker, L.E.; Noll, G.; Ruschitzka, F.T.; Maier, W.; Luscher, T.F. Working under pressure: the vascular endothelium in arterial hypertension. J. Hum. Hypertens. 2000, 14, 617–30. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Goddard, J.; Webb, D.J. Plasma endothelin concentrations in hypertension. J. Cardiovasc Pharmacol. 2000, 35, S25–31. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P.; de Courten, M.; Bohlen, L. Insulin resistance, hyperinsulinemia and hypertension. J. Hypertens. Suppl. 1993, 11, S27–38. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Erne, P.; Bolli, P.; Burgisser, E.; Buhler, F.R. Correlation of platelet calcium with blood pressure. Effect of antihypertensive therapy. N Engl. J. Med. 1984, 310, 1084–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Resnick, I.M. Ionic basis of hypertension, insulin resistance, vascular disease, and related disorders. The mechanism of “syndrome X”. Am. J. Hypertens. 1993, 6, S123–34. [Google Scholar] [CrossRef] [Scilit]
- Weidmann, P.; Boehlen, I.M.; de Courten, M. Pathogenesis and treatment of hypertension associated with diabetes mellitus. Am. Heart J. 1993, 125, 1498–513. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Viberti, G.C.; Earle, K. Predisposition to essential hypertension and the development of diabetic nephropathy. J. Am. Soc. Nephrol. 1992, 3, S27–33. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Mogensen, C.E. How to protect the kidney in diabetic patients with special reference to IDDM. Diabetes 1997, 46, S104–11. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P. Hypertension in uremia and on dialysis. In Textbook of Nephrology, 2nd ed.; Massry, S.G., Glassock, R.J., Eds.; Williams and Wilkins: Baltimore, 1987; pp. 1182–94. [Google Scholar]
- de Chatel, R.; Weidmann, P.; Flammer, J.; Ziegler, W.H.; BerettaPiccoli, C.; Vetter, W.; Reubi, F.C. Sodium, renin, aldosterone, catecholamines, and blood pressure in diabetes mellitus. Kidney Int. 1977, 12, 412–21. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P.; Ferrari, P. Central role of sodium in hypertension in diabetic subjects. Diabetes Care 1991, 14, 220–32. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Resnick, I.M. Cellular ions in hypertension, insulin resistance, obesity, and diabetes: a unifying theme. J. Am. Soc. Nephrol. 1992, 3, S78–85. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Tooke, J. The association between insulin resistance and endothelium. Diabetes Obes. Metab. 1999, 1, S17–22. [Google Scholar] [PubMed]
- Calles-Escandon, J.; Cipolla, M. Diabetes and endothelial dysfunction: a clinical perspective. Endocr. Rev. 2001, 22, 36–52. [Google Scholar] [CrossRef] [PubMed]
- Converse, R.L.; Jacobsen, T.N.; Toto, R.D.; Jost, C.M.; Cosentino, F.; Fouad-Tarazi, F.; Victor, R.G. Sympathetic overactivity in patients with chronic renal failure. N Engl. J. Med. 1992, 327, 1912–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Ligtenberg, G.; Blankestijn, P.J.; Oey, P.L.; Klein, I.H.; Dijkhorst-Oei, L.T.; Boomsma, F.; et al. Reduction of sympathetic hyperactivity by enalapril in patients with chronic renal failure. N Engl. J. Med. 1999, 340, 1321–8. [Google Scholar] [CrossRef] [Scilit] [PubMed]
- Weidmann, P.; Bohlen, I.; de Courten, M. Insulin resistance and hyperinsulinemia in hypertension. J. Hypertens. Suppl. 1995, 13, S65–72. [Google Scholar] [CrossRef] [Scilit] [PubMed]
© 2001 by the author. Attribution - Non-Commercial - NoDerivatives 4.0.